Ein neuartiges, potenziell lebensbedrohliches kardiales Arrhythmiesyndrom, identifiziert mittels EKG
Mithilfe des EKGs lassen sich mehrere genetisch bedingte Herzerkrankungen diagnostizieren, darunter das Brugada-Syndrom, das Long-QT-Syndrom [LQTS] und das Syndrom der frühen Repolarisation. Diese Erkrankungen haben eine genetische Grundlage und können letale Arrhythmien auslösen. Das Long-QT-Syndrom wurde vor mehreren Jahrzehnten von Jervell et al beschrieben. Das Brugada-Syndrom wurde Anfang der 1990er-Jahre identifiziert, und 2008 wurde die frühe Repolarisation als Risikofaktor für einen plötzlichen Herzstillstand erkannt (1, 2, 3). Im November 2018 berichteten Forscher aus Dänemark, den Niederlanden und dem Vereinigten Königreich über ein neuartiges EKG-Syndrom, das durch ausgedehnte ST-Strecken-Senkungen und ein erhöhtes Risiko für plötzlichen Herzstillstand gekennzeichnet ist. Sie identifizierten fünf nicht miteinander verwandte Familien mit Merkmalen eines zuvor unbekannten autosomal-dominanten Syndroms (4).
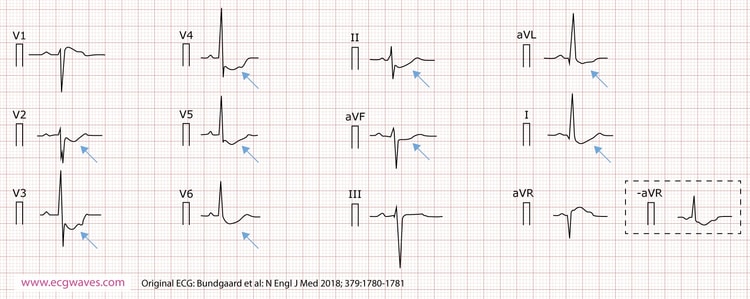 Abbildung 1. Das im Alter von 63 Jahren aufgezeichnete 12-Kanal-EKG (nach Cabrera dargestellt) zeigt nach oben konkave ST-Strecken-Senkungen in den Ableitungen I, II, aVL, aVF und V2 bis V6 sowie eine ST-Strecken-Hebung in aVR (entsprechend einer identischen ST-Strecken-Senkung in der invertierten Ableitung -aVR). Im ansteigenden Teil der ST-Strecke ist eine Kerbe erkennbar.
Ein männlicher Patient (Abbildung 1) stellte sich im Alter von 36 Jahren mit einem EKG vor, das tiefe, persistierende und nach oben konkave ST-Strecken-Senkungen in den Ableitungen I, II, aVL, aVF und V2 bis V6 zeigte. Diese EKG-Veränderungen blieben über einen Zeitraum von 30 Jahren stabil. Unter Belastung verstärkten sich die ST-Strecken-Senkungen. Im Alter von 55 Jahren entwickelte der Patient Vorhofflimmern. Acht Jahre später, im Alter von 63 Jahren, überlebte er einen plötzlichen Herztod infolge von Kammerflimmern. Sein Sohn und seine Tochter wiesen ähnliche EKG-Veränderungen auf. Bei vier weiteren Familienmitgliedern fanden sich ebenfalls ähnliche EKG-Veränderungen. Zwei Verwandte starben am plötzlichen Herztod. Bei drei Familienmitgliedern wurden im fünften Lebensjahrzehnt Vorhofflimmern und ventrikuläre Arrhythmien beobachtet. Bei den Betroffenen fand sich keine koronare Herzkrankheit, und die Bildgebung zeigte keine oder nur eine leichte linksventrikuläre Dysfunktion.
Ein weiterer männlicher Patient mit ähnlichen ST-Strecken-Veränderungen erlitt Synkopen, ventrikuläre Tachykardien (einschließlich Torsade-de-pointes-Tachykardien), Herzstillstände infolge von Kammerflimmern und eine mittelgradige linksventrikuläre Dysfunktion. Dieser Patient starb im Alter von 17 Jahren an Komplikationen seiner Arrhythmie. Bei seinem Vater und seinem Onkel, die ähnliche ST-Strecken-Veränderungen aufwiesen, wurde in ihren 60ern Vorhofflimmern diagnostiziert. Der Vater hatte wiederholte Episoden ventrikulärer Tachykardie und Kammerflimmerns. Vier jüngere, asymptomatische Verwandte zeigten nahezu identische EKG-Veränderungen; der jüngste war 6 Jahre alt.
In der Studie wurden drei weitere Familien mit insgesamt 9 betroffenen Personen beschrieben. Alle genetischen Untersuchungen mit Genpanels für bekannte, mit kardiovaskulären Erkrankungen assoziierte Mutationen waren negativ.
Zusammenfassung
- Bundgaard et al haben vermutlich ein neuartiges familiäres (autosomal-dominantes) kardiales Syndrom identifiziert. Die zugrunde liegende genetische Veränderung ist noch nicht bekannt.
- Die Diagnose dieses Syndroms basiert auf EKG, Familienanamnese und klinischem Erscheinungsbild.
- Die Patienten zeigen Synkopen, früh einsetzendes Vorhofflimmern, ventrikuläre Arrhythmien und plötzlichen Herzstillstand.
- Angesichts der Häufigkeit atrialer und ventrikulärer Arrhythmien sowie plötzlicher Herzstillstände scheint dieses Syndrom sehr schwerwiegend zu sein.
- Das EKG ist durch ausgeprägte, persistierende, nichtischämische ST-Strecken-Senkungen gekennzeichnet. Diese ST-Strecken-Veränderungen bleiben im zeitlichen Verlauf stabil, im Gegensatz zum Brugada-Syndrom und zum LQTS, die beide hochdynamische EKG-Veränderungen zeigen.
Verwandte Themen
ST-Strecken- und T-Wellen-Veränderungen
Ischämische und nichtischämische ST-Strecken-Senkungen
Brugada-Syndrom
Autor
Dr Araz Rawshani, MD, PhD
Universität Göteborg, Universitätsklinikum Sahlgrenska, Schweden
Literatur
- Jervell A, Lange-Nielsen F. Congenital deaf-mutism, functional heart disease with prolongation of the Q-T interval and sudden death. Am Heart J 1957;54:59-68.
- Brugada P, Brugada J. Right bundle branch block, persistent ST segment elevation and sudden cardiac death: a distinct clinical and electrocardiographic syndrome — a multicenter report. J Am Coll Cardiol 1992;20:1391-1396.
- Haïssaguerre M, Derval N, Sacher F, et al. Sudden cardiac arrest associated with early repolarization. N Engl J Med 2008;358:2016-2023.
- Bundgaard et al. A Novel Familial Cardiac Arrhythmia Syndrome with Widespread ST-Segment Depression. N Engl J Med 2018; 379:1780-1781.