
Energiebilanz: Aufnahme, Verbrauch und Speicherung
Adipositas ist eine chronische, rezidivierende Erkrankung, die durch eine übermäßige Menge an Körperfett gekennzeichnet ist. Die unmittelbare Voraussetzung für eine Gewichtszunahme ist, dass die Energieaufnahme über einen längeren Zeitraum den Energieverbrauch übersteigt. Dies beschreibt jedoch den Energiefluss und ist keine hinreichende Erklärung dafür, warum sich eine Adipositas entwickelt. Energieaufnahme, Energieverbrauch, Appetit, körperliche Aktivität und Körpergewicht sind biologisch miteinander verknüpfte Variablen. Wird versucht, eine von ihnen zu verändern, werden in den anderen häufig kompensatorische Mechanismen aktiviert [1].
Energie wird überwiegend als Triglyzeride im Fettgewebe gespeichert. Kleinere und begrenztere Energiespeicher bestehen in Form von Glykogen in Leber und Skelettmuskulatur sowie in Form der körpereigenen Proteine. Das Fettgewebe ist kein passiver Speicher, sondern ein endokrines und immunologisches Organ, das unter anderem über Leptin, Adiponektin, Zytokine und freie Fettsäuren mit Gehirn, Leber, Skelettmuskulatur und Pankreas kommuniziert [2].
Komponenten des Energieverbrauchs
Der tägliche Gesamtenergieverbrauch lässt sich in drei Hauptkomponenten unterteilen:
| Komponente | Inhalt | Wichtige Determinanten |
|---|---|---|
| Ruheenergieumsatz | Energie für Kreislauf, Atmung, Ionentransport, Proteinsynthese und Organfunktion | Fettfreie Masse, Organgröße, Alter, Geschlecht, Genetik und hormonelles Milieu |
| Thermischer Effekt der Nahrung | Energie für Verdauung, Resorption, Transport, Umsatz und Speicherung von Nährstoffen | Größe und Zusammensetzung der Mahlzeit |
| Körperliche Aktivität | Geplantes Training sowie jede Alltagsbewegung | Körpergewicht, Bewegungsumfang, Bewegungsökonomie, Umgebung und Verhalten |
Der Ruheenergieumsatz ist normalerweise die größte Komponente. Menschen mit Adipositas haben in absoluten Zahlen in der Regel einen höheren, nicht einen niedrigeren Ruheenergieumsatz als Menschen mit geringerem Körpergewicht. Dies liegt daran, dass auch die fettfreie Masse und der Aufwand für den Erhalt eines größeren Körpers meist höher sind. Nach Adjustierung für die Körperzusammensetzung besteht jedoch eine erhebliche interindividuelle Variabilität [1].
Der thermische Effekt der Nahrung entspricht bei Mischkost etwa einem Zehntel der Energieaufnahme. Protein hat einen höheren thermischen Effekt als Kohlenhydrate, die ihrerseits einen höheren thermischen Effekt als Fett haben. Protein trägt zudem stärker zur Sättigung bei und kann helfen, während einer Gewichtsabnahme die fettfreie Masse zu erhalten. Die Unterschiede im thermischen Effekt sind physiologisch relevant, aber nicht so groß, dass sie die Bedeutung der Gesamtenergieaufnahme aufheben [1].
Körperliche Aktivität umfasst sowohl Sport als auch spontane oder alltagsbezogene Bewegung, mitunter als nicht trainingsbedingte Aktivitätsthermogenese bezeichnet. Letztere umfasst Stehen, Gehen, Hausarbeit, Körperhaltung und kleine Spontanbewegungen. Diese Komponente variiert stark zwischen Personen und kann sich sowohl bei Überernährung als auch bei Energierestriktion unbewusst verändern.
Sport bringt umfassende kardiometabolische und funktionelle Vorteile, führt im Durchschnitt aber zu einer geringeren Gewichtsabnahme, als eine einfache Berechnung der durch Training verbrauchten Kalorien vorhersagt. Ursachen können eine erhöhte Energieaufnahme, eine verminderte Spontanaktivität zu anderen Tageszeiten und eine verbesserte Bewegungsökonomie sein. Sport trägt zugleich zum Erhalt der Muskelmasse bei und ist für die Gesundheit und eine langfristige Gewichtsstabilität wichtig, auch wenn sich der Ausschlag der Waage nur mäßig verändert [1].
Die Energiebilanz ist dynamisch
Die ältere statische Vorstellung, dass ein festes tägliches Energiedefizit zu einer linearen und unbegrenzten Gewichtsabnahme führt, ist falsch. Sinkt das Körpergewicht, nimmt die Energie ab, die für Erhalt und Fortbewegung des Körpers erforderlich ist. Hinzu kommen häufig eine metabolische Adaptation und ein gesteigerter Appetit. Die Gewichtsabnahme verlangsamt sich daher allmählich und erreicht trotz fortgesetzter Intervention in der Regel ein Plateau [1].
In einer Studie, in der ein verdecktes Energiedefizit durch einen vermehrten renalen Glukoseverlust erzeugt wurde, stieg die geschätzte Energieaufnahme der Teilnehmenden progressiv um etwa 100 kcal pro Tag je verlorenem Kilogramm. Die Appetitkompensation war damit deutlich größer als die gleichzeitige Abnahme des Energieverbrauchs [1]. Dies verdeutlicht, dass die stärkste biologische Gegenreaktion auf eine Gewichtsabnahme häufig vermehrter Hunger ist und nicht allein ein niedrigerer Stoffwechsel.
Speicherkapazität des Fettgewebes und metabolisches Risiko
Dieselbe Menge Körperfett bedeutet nicht bei allen dasselbe metabolische Risiko. Die Lokalisation des Fetts und die Funktion des Fettgewebes sind von Bedeutung. Subkutanes Fettgewebe kann als relativ sicherer Speicher für überschüssige Energie dienen, insbesondere wenn es durch Bildung zahlreicherer und kleinerer Adipozyten expandieren kann. Wird die Expansion stattdessen von Hypertrophie, Hypoxie, Fibrose und Inflammation dominiert, verschlechtert sich die insulinvermittelte Hemmung der Lipolyse. Dann steigt der Fluss freier Fettsäuren, und Fett kann ektop in Leber, Skelettmuskulatur und Pankreas eingelagert werden [3].
Viszerales Fettgewebe und ektopes Fett sind stärker mit Insulinresistenz und kardiometabolischen Erkrankungen assoziiert als die Gesamtfettmasse. Dies erklärt, warum Personen mit gleichem BMI ein sehr unterschiedliches metabolisches Risiko haben können. Es erklärt auch, warum manche Personen mit mäßig erhöhtem BMI eine ausgeprägte metabolische Dysfunktion aufweisen, während andere mit höherem BMI weniger ausgeprägte metabolische Auffälligkeiten haben können. Der Begriff metabolisch gesunde Adipositas sollte jedoch zurückhaltend verwendet werden, da das Risikoniveau häufig dennoch höher ist als bei metabolisch gesunden Personen ohne Adipositas [3].
Genetische Vulnerabilität und frühe Prägung
Körpergewicht und Fettverteilung haben eine erhebliche erbliche Komponente. Zusammenfassungen von Familien-, Zwillings- und Genomstudien sprechen dafür, dass genetische Faktoren etwa 40 bis 50 Prozent der Variation des Gewichtsstatus in der Bevölkerung erklären. Die Heritabilität scheint bei Normalgewichtigen niedriger und bei Personen mit schwerer Adipositas höher zu sein [4].
Die häufige Adipositas ist fast immer polygen. Tausende genetische Varianten tragen jeweils mit kleinen Effekten zu Appetit, Nahrungspräferenzen, Belohnungssensitivität, Energieverbrauch, Fettverteilung und der Neigung bei, in einer bestimmten Umgebung an Gewicht zuzunehmen. Viele BMI-assoziierte Gene werden im zentralen Nervensystem exprimiert, was unterstreicht, dass genetische Vulnerabilität häufig über appetit- und verhaltenssteuernde neuronale Schaltkreise wirkt und weniger über einen isolierten Defekt im peripheren Stoffwechsel [4].
Seltene monogene Formen führen dagegen häufig zu früh einsetzender, ausgeprägter Hyperphagie und schwerer Adipositas. Die meisten bekannten Defekte betreffen das Leptin-Melanocortin-System, beispielsweise Gene für Leptin, den Leptinrezeptor, POMC, PCSK1 oder MC4R. Syndrome wie das Bardet-Biedl-Syndrom können ebenfalls dasselbe übergeordnete Signalsystem beeinflussen. Solche Erkrankungen sind selten, waren aber entscheidend für das Verständnis der normalen Appetitregulation.
Genetik ist kein vorbestimmtes Schicksal. Die Effekte von Genen kommen im Zusammenspiel mit Nahrungsverfügbarkeit, physischer Umgebung, Schlaf, Arzneimitteln, sozioökonomischen Faktoren, Stress und frühen Lebensfaktoren zum Ausdruck. Epigenetische Veränderungen während der Fetalzeit und Kindheit können zudem die Genexpression in Fettgewebe, Leber und Gehirn beeinflussen. Es ist daher zutreffender, von biologischer Vulnerabilität in einer bestimmten Umgebung zu sprechen als von einer einzelnen genetischen Ursache der häufigen Adipositas [2,4].
Hypothalamus und Melanocortinsystem
Der Hypothalamus integriert Informationen über Energiespeicher, aktuellen Nährstofffluss, Mahlzeiten, hormonellen Status, Temperatur und zirkadianen Rhythmus. Besonders wichtig ist der Nucleus arcuatus, der nahe der Eminentia mediana liegt, wo Signalmoleküle aus dem Blut Nervenzellen leichter beeinflussen können als in vielen anderen Hirnregionen.
Zwei funktionell antagonistische Neuronenpopulationen sind zentral:
| Neuronensystem | Wichtige Signalmoleküle | Haupteffekt |
|---|---|---|
| POMC/CART-Neurone | POMC, Alpha-MSH und CART | Verminderter Appetit, vermehrte Sättigung und in bestimmten Zusammenhängen erhöhter Energieverbrauch |
| AgRP/NPY-Neurone | AgRP, NPY und GABA | Vermehrter Hunger, gesteigerte Motivation zur Nahrungssuche und Energieeinsparung |
POMC wird in mehrere biologisch aktive Peptide gespalten, darunter Alpha-MSH. Alpha-MSH aktiviert vor allem den Melanocortin-4-Rezeptor, MC4R, in nachgeschalteten Neuronen. Dies dämpft die Nahrungsaufnahme und beeinflusst autonome und endokrine Funktionen. AgRP wirkt als endogener Hemmstoff der Melanocortin-Signalübertragung und wirkt damit dem Sättigungssignal entgegen. NPY und GABA verstärken die appetitstimulierende Wirkung [5].
Leptin und Insulin stimulieren überwiegend das POMC-System und hemmen die AgRP/NPY-Neurone. Ghrelin wirkt in entgegengesetzter Richtung, indem es hungerfördernde Neurone aktiviert. Darmhormone, vagale Signale und Hirnstammschaltkreise beeinflussen dasselbe Netzwerk.
Die Bedeutung des Melanocortinsystems zeigt sich darin, dass eine gestörte zentrale Melanocortin-Signalübertragung die häufigste identifizierte Ursache monogener Adipositas ist. Funktionsmindernde Varianten in MC4R führen häufig zu früher Hyperphagie, beschleunigtem Längenwachstum in der Kindheit und ausgeprägter Adipositas. Der MC4R-Agonist Setmelanotid kann die Signalübertragung bei bestimmten seltenen genetischen Erkrankungen wiederherstellen, unter anderem bei POMC-, PCSK1- oder Leptinrezeptor-Mangel sowie bei bestimmten syndromalen Formen [6,7]. Indikation und Verfügbarkeit sind streng begrenzt, und die Anwendung in Schweden kann von internationalen Zulassungen abweichen.
Der Hypothalamus arbeitet nicht isoliert. Nucleus paraventricularis, lateraler Hypothalamus, ventromedialer Hypothalamus, Hirnstamm und kortikolimbische Areale sind an der Regulation beteiligt. Die Nervenbahnen sind überlappend und redundant. Dies trägt dazu bei, dass die Beeinflussung eines einzelnen Appetitsignals häufig durch andere Systeme kompensiert wird.
Homöostatische und hedonische Appetitregulation
Die Unterteilung in homöostatischen und hedonischen Appetit ist didaktisch nützlich, aber biologisch vereinfacht. Homöostatische Signale bilden den Energiebedarf und die gespeicherte Energie des Körpers ab. Hedonische Signale bilden den Belohnungswert, die Verfügbarkeit und die erlernte Bedeutung von Nahrung ab. Im Gehirn sind die Systeme eng miteinander integriert [8].
Homöostatische Kontrolle
Die homöostatische Appetitregulation wird beeinflusst durch:
- Leptin und Insulin als eher langfristige Signale über die Energiespeicher
- Ghrelin, das Hunger und Mahlzeitenerwartung signalisiert
- GLP-1, PYY und Cholezystokinin, die während und nach einer Mahlzeit zur Sättigung beitragen
- Magendehnung und mechanische Signale
- Glukose, Fettsäuren und Aminosäuren
- vagale Afferenzen zum Nucleus tractus solitarii im Hirnstamm
- hypothalamische Signale, die den Appetit mit autonomer und endokriner Regulation verknüpfen
Hunger ist keine einfache Reaktion auf einen leeren Magen. Er umfasst Motivation, Aufmerksamkeit, Lernen und einen gesteigerten Belohnungswert von Nahrung. Die Aktivierung von AgRP-Neuronen kann ein kraftvolles und anhaltendes Nahrungssuchverhalten auslösen. Wird Nahrung sichtbar oder verfügbar, kann sich die Aktivität dieser Neurone bereits verändern, bevor Nährstoffe resorbiert wurden.
Belohnung, Verlangen und Gewohnheiten
Am hedonischen Appetit sind unter anderem das ventrale tegmentale Areal, der Nucleus accumbens, das Striatum, die Amygdala, der Hippocampus, die Insula, der orbitofrontale Kortex und der präfrontale Kortex beteiligt. Dopamin ist besonders wichtig für die Motivation, Nahrung zu suchen und zu konsumieren, während opioiderge Systeme zum unmittelbaren Genuss beitragen [8,9].
Es ist hilfreich, zwischen dem Mögen eines Lebensmittels und dem Verlangen danach zu unterscheiden. Eine Person kann ein Produkt begehren und aktiv suchen, obwohl der subjektive Genuss nicht mehr besonders groß ist. Wiederholte Verknüpfungen zwischen Nahrung und Reizen wie Tageszeit, Ort, Bildschirm, Geruch, Stress oder sozialer Situation können automatisierte Gewohnheiten erzeugen. Diese Reaktionen laufen weitgehend außerhalb bewusster Kontrolle ab [8,9].
Hunger verstärkt den Belohnungswert von Nahrung. Umgekehrt kann schmackhafte und leicht verfügbare Nahrung die Sättigung überwinden. Die sensorisch-spezifische Sättigung bedeutet zudem, dass sich die Sättigung für einen bestimmten Geschmack nicht vollständig auf andere Geschmacksrichtungen überträgt. Daher ist es möglich, sich nach dem Hauptgericht satt zu fühlen und dennoch ein süßes Dessert essen zu wollen.
Die funktionelle Bildgebung des Gehirns zeigt, dass metabolische Hormone, sensorische Eigenschaften und kognitive Erwartungen überlappende Hirnregionen beeinflussen. Eine scharfe anatomische Grenze zwischen homöostatischem und hedonischem Appetit gibt es daher nicht [10].
Der Begriff Nahrungsmittelsucht ist umstritten. Manche Verhaltensweisen und neuronalen Anpassungen ähneln denen bei Substanzabhängigkeit, Nahrung ist jedoch ein heterogener und lebensnotwendiger Stimulus. Etablierter ist es, von belohnungsgetriebenem oder gewohnheitsmäßigem Essen oder von Essen mit Kontrollverlust zu sprechen, als vorauszusetzen, dass jeder übermäßige Konsum eine Abhängigkeit darstellt [9].
Leptin und Leptinresistenz
Leptin wird überwiegend im weißen Fettgewebe gebildet. Die zirkulierenden Konzentrationen steigen grob mit der Fettmasse an und informieren das Gehirn über die Energiespeicher des Körpers. Leptin bindet an Leptinrezeptoren unter anderem im Hypothalamus und aktiviert intrazelluläre Signalwege wie JAK2 und STAT3. Es stimuliert POMC-Neurone und hemmt AgRP/NPY-Neurone, wodurch der Appetit sinkt und Energieverbrauch, Reproduktion und normale neuroendokrine Funktion unterstützt werden [11].
Die wichtigste physiologische Rolle von Leptin scheint darin zu bestehen, vor schwindenden Energiespeichern zu warnen, und weniger darin, eine unbegrenzte Fetteinlagerung zu verhindern. Wird die Energieaufnahme eingeschränkt und nimmt die Fettmasse ab, fällt der Leptinspiegel. Das Gehirn interpretiert dies als Risiko eines Energiemangels und reagiert mit vermehrtem Hunger, verminderter Sympathikusaktivität, veränderter Schilddrüsenachse und vermindertem Energieverbrauch.
Warum hohes Leptin bei häufiger Adipositas keine Sättigung bewirkt
Bei häufiger Adipositas sind die Leptinspiegel in der Regel hoch, die appetithemmende Wirkung ist jedoch unzureichend. Dies wird als Leptinresistenz bezeichnet. Mögliche Mechanismen sind:
- Sättigung oder Beeinträchtigung des Leptintransports über die Blut-Hirn-Schranke
- verminderte Rezeptorexpression oder veränderte Rezeptorfunktion
- Hemmung der Signalübertragung unter anderem durch SOCS3 und PTP1B
- Stress des endoplasmatischen Retikulums, Inflammation und Gliazellaktivierung im Hypothalamus
- regional selektive Resistenz, bei der bestimmte Leptinwirkungen abgeschwächt sind, andere aber erhalten bleiben
- veränderte neuronale Schaltkreise nach langdauernder Energieüberlastung
Der Begriff Leptinresistenz ist nützlich, aber nicht vollständig definiert. Es gibt keinen Routinetest, der den Zustand allein diagnostiziert, und die Mechanismen unterscheiden sich wahrscheinlich zwischen Personen [12].
Exogenes Leptin bewirkt daher bei häufiger hyperleptinämischer Adipositas eine geringe oder keine klinisch bedeutsame Gewichtsabnahme. Dagegen kann rekombinantes Leptin beim seltenen angeborenen Leptinmangel eine sehr große Wirkung entfalten und wird auch bei bestimmten Formen der Lipodystrophie eingesetzt. Diese Ausnahmen bestätigen die zentrale physiologische Bedeutung von Leptin [11].
Die Leptinresistenz ist nicht notwendigerweise vollständig. Sympathikusaktivierung und bestimmte kardiovaskuläre Wirkungen können trotz beeinträchtigter Appetitregulation teilweise erhalten sein. Es wurde vorgeschlagen, dass dies zum Zusammenhang zwischen Adipositas, Sympathikusaktivierung und Hypertonie beiträgt.
Das Zusammenspiel von Leptin und Ghrelin ist funktionell gegensätzlich. Leptin hemmt hungerfördernde Neurone, Ghrelin aktiviert sie. Bei Gewichtsabnahme fällt Leptin, während die Ghrelin-Signalübertragung häufig zunimmt, was eine koordinierte biologische Gegenreaktion ergibt [13].
Ghrelin und Darmhormone
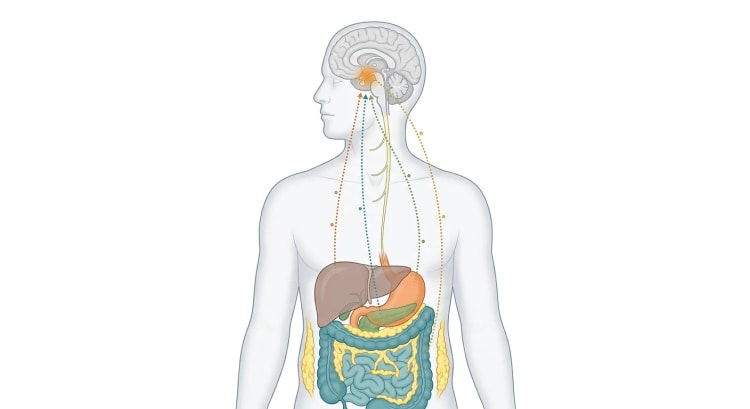
Der Gastrointestinaltrakt erfasst Volumen, Energiegehalt und Nährstoffzusammensetzung über Mechanorezeptoren, Chemorezeptoren und enteroendokrine Zellen. Die Information wird über den Nervus vagus, spinale Afferenzen, zirkulierende Hormone und lokale parakrine Signale weitergeleitet. Hirnstamm und Hypothalamus integrieren die Signale anschließend mit Sinneseindrücken, früheren Erfahrungen und dem aktuellen Energiestatus [14,15].
Ghrelin
Ghrelin ist das einzige gut etablierte periphere Darmpeptid mit eindeutig appetitstimulierender Wirkung. Es wird überwiegend im Magen gebildet. Die biologisch aktive, acylierte Form bindet an den Growth-Hormone-Secretagogue-Rezeptor GHSR und aktiviert unter anderem AgRP/NPY-Neurone.
Ghrelin steigt häufig vor einer erwarteten Mahlzeit an, korreliert mit Hunger und sinkt nach der Nahrungsaufnahme. Der präprandiale Anstieg wird durch erlernte Mahlzeitenzeiten beeinflusst, was zeigt, dass Ghrelin nicht nur einen leeren Magen signalisiert. Exogenes Ghrelin steigert die Nahrungsaufnahme und kann die Magenentleerung beschleunigen [14].
Bei Adipositas ist das Nüchtern-Ghrelin häufig niedriger als bei Personen ohne Adipositas. Die mahlzeiteninduzierte Suppression kann gleichzeitig abgeschwächt sein. Adipositas beruht daher nicht generell auf chronisch zu hohen Ghrelinspiegeln. Ein niedrigerer Basalspiegel kann eher eine kompensatorische Anpassung an größere Energiespeicher sein. Nach einer Gewichtsabnahme steigt Ghrelin häufig an, was zu vermehrtem Hunger und erneuter Gewichtszunahme beiträgt [14].
LEAP2 ist ein endogener Antagonist des Ghrelinrezeptors. LEAP2 ist bei Adipositas tendenziell höher und beim Fasten niedriger, also etwa gegenläufig zu Ghrelin. Die klinische Bedeutung und das therapeutische Potenzial dieses Systems werden noch untersucht.
Cholezystokinin
Cholezystokinin, CCK, wird aus I-Zellen des proximalen Dünndarms freigesetzt, wenn Nährstoffe das Darmlumen erreichen. Das Hormon stimuliert die Gallenblasenkontraktion und die Pankreassekretion, verzögert die Magenentleerung und aktiviert vagale Afferenzen. Die wichtigste Appetitwirkung besteht darin, die Mahlzeitengröße zu begrenzen. CCK wirkt somit vor allem als Sättigungssignal innerhalb einer einzelnen Mahlzeit und nicht als langfristiger Indikator der Fettmasse [14].
Peptid YY
PYY wird in L-Zellen des distalen Dünndarms und des Kolons gebildet und postprandial freigesetzt, häufig zusammen mit GLP-1. PYY wird zu PYY 3-36 umgewandelt, das über Y2-Rezeptoren in vagalen und hypothalamischen Netzwerken wirkt und die Nahrungsaufnahme vermindert. Bei Adipositas wurden sowohl normale als auch erniedrigte PYY-Spiegel berichtet. Eine abgeschwächte postprandiale Antwort kann bei manchen Personen zu einer schlechteren Sättigung beitragen [14].
Die Mahlzeitensignale wirken zusammen
Darmhormone sollten nicht als separate Schalter betrachtet werden. Sättigung entsteht aus der Summe von Magendehnung, Nährstoffsensorik, CCK, GLP-1, PYY, Pankreashormonen, vagaler Aktivität und zentralen Signalen. Proteinmenge, Ballaststoffe, Volumen, Konsistenz, Energiedichte und Essgeschwindigkeit einer Mahlzeit beeinflussen diese Signalübertragung. Feste Kalorien sättigen zudem tendenziell besser als die entsprechende Energiemenge in Getränken.
Die bariatrische Chirurgie verändert die Anatomie, die nervale Signalübertragung, den Gallensäurestoffwechsel und die Freisetzung mehrerer Darmhormone. Erhöhtes GLP-1 und PYY tragen zusammen mit einer veränderten Nahrungsbelohnung und einer verbesserten Glukoseregulation zur Wirkung bei. Die Chirurgie wirkt daher nicht nur über eine mechanische Begrenzung der aufnehmbaren Nahrungsmenge [16].
Die Inkretine GLP-1 und GIP
GLP-1 und GIP sind Inkretinhormone. Sie werden postprandial freigesetzt und verstärken die glukoseabhängige Insulinsekretion. Ihre Physiologie umfasst zugleich zahlreiche Wirkungen auf Gastrointestinaltrakt, Gehirn, Glukagonsekretion, Fettgewebe und Nährstoffverteilung.
GLP-1
GLP-1 wird überwiegend in enteroendokrinen L-Zellen gebildet und freigesetzt, wenn Nährstoffe den Darm erreichen. Es:
- stimuliert die glukoseabhängige Insulinfreisetzung
- hemmt Glukagon bei Hyperglykämie
- verzögert die Magenentleerung, insbesondere zu Beginn einer Behandlung mit einem Rezeptoragonisten
- vermindert Hunger und Energieaufnahme
- beeinflusst Hirnstamm-, Hypothalamus- und Belohnungsschaltkreise
Endogenes GLP-1 wird rasch durch die Dipeptidylpeptidase 4 abgebaut. Ein großer Teil der physiologischen Appetitwirkung wird wahrscheinlich über lokale und vagale Signalwege vermittelt und weniger dadurch, dass große Mengen im Darm gebildeten GLP-1 zum gesamten Gehirn zirkulieren. Langwirksame GLP-1-Rezeptoragonisten haben dagegen pharmakologische Eigenschaften, die eine anhaltendere Rezeptoraktivierung bewirken.
Bei Adipositas sind die Nüchternspiegel häufig normal, während die mahlzeiteninduzierte GLP-1-Antwort abgeschwächt sein kann. Die Empfindlichkeit für eine pharmakologische GLP-1-Rezeptoraktivierung bleibt dennoch erhalten. Die Appetithemmung ist der Hauptmechanismus der Gewichtsabnahme unter GLP-1-basierten Arzneimitteln, auch wenn Übelkeit und verzögerte Magenentleerung initial beitragen können [14,17].
GIP
GIP wird vor allem aus K-Zellen des proximalen Dünndarms freigesetzt und ist ein potentes Inkretinhormon. Seine Rolle für Appetit und Körpergewicht ist komplizierter als die des GLP-1-Systems. GIP beeinflusst die Insulinfreisetzung, die Nährstoffverarbeitung im Fettgewebe und zentrale neuronale Schaltkreise. In experimentellen Modellen konnten sowohl GIP-Rezeptoragonismus als auch Rezeptorblockade günstige Gewichtseffekte bewirken, was zeigt, dass sich das System nicht als einfaches appetitstimulierendes oder appetithemmendes Signal beschreiben lässt [18].
Die zentrale GIP-Signalübertragung, insbesondere in Hirnstamm und Hypothalamus, scheint für die Appetitregulation wichtig zu sein. GIP-Rezeptoren finden sich unter anderem in der Area postrema und in anderen Regionen, die von zirkulierenden Signalen erreicht werden können. GIP-Agonismus kann inhibitorische Neurone aktivieren und die Nahrungsaufnahme beeinflussen. Präklinische Daten sprechen zudem dafür, dass GIP eine durch GLP-1 ausgelöste Übelkeitssignalgebung vermindern kann, die klinische Bedeutung beim Menschen ist jedoch noch nicht geklärt [18].
Eine kombinierte Aktivierung von GIP- und GLP-1-Rezeptoren kann zu einer größeren Gewichtsabnahme führen als eine alleinige GLP-1-Rezeptoraktivierung. Der genaue Mechanismus ist wahrscheinlich eine Kombination aus verminderter Energieaufnahme, veränderter zentraler Signalübertragung, verbesserter Verträglichkeit und Effekten auf die Nährstoffverarbeitung. Irreführend ist es dagegen, die klinische Wirkung so zu deuten, dass das körpereigene GIP stets ein Hormon der Gewichtsabnahme sei [17,18].
Adaptive Thermogenese und metabolische Adaptation bei Gewichtsabnahme
Nimmt das Körpergewicht ab, sinkt der Energieverbrauch aus zwei Gründen. Der erste ist mechanisch und erwartet: Ein kleinerer Körper benötigt in Ruhe und bei Bewegung weniger Energie. Der zweite ist die metabolische Adaptation: Der Energieverbrauch kann stärker sinken, als es die Veränderung von Fettmasse und fettfreier Masse vorhersagt [1,19].
Die metabolische Adaptation kann umfassen:
- verminderten Ruheenergieumsatz
- geringere Sympathikusaktivität
- niedrigere Konzentration des biologisch aktiven Trijodthyronins
- gesteigerte parasympathische Aktivität
- verbesserte Muskeleffizienz bei Arbeit niedriger Intensität
- verminderte spontane körperliche Aktivität bei manchen Personen
- geringeren Aufwand für dieselbe Alltagsbewegung
- veränderte Aktivität des braunen und beigen Fettgewebes
In klassischen Studien an Personen, die eine Gewichtsabnahme von mindestens 10 Prozent gehalten hatten, lag der Gesamtenergieverbrauch niedriger als aufgrund der neuen Körperzusammensetzung erwartet. Die Schätzungen variieren zwischen Studien und Individuen. Ältere kontrollierte Daten berichteten eine Differenz von etwa 300 bis 400 kcal pro Tag im Vergleich zu Personen mit gleichem Gewicht und gleicher Körperzusammensetzung, die nie ein höheres Gewicht hatten [19]. Genaues Ausmaß und Dauer sind umstritten und hängen von Messmethode, Gewichtsstabilität, körperlicher Aktivität und der Berechnung des erwarteten Energieverbrauchs ab.
Die adaptive Thermogenese ist nicht allein für die erneute Gewichtszunahme verantwortlich. Gesteigerter Appetit, vermehrte Aufmerksamkeit für Nahrung, verminderte Sättigung und hormonelle Veränderungen können mindestens ebenso wichtig sein. Nach einer Gewichtsabnahme finden sich häufig niedrigeres Leptin und andere anorexigene Signale sowie höheres Ghrelin. Nahrung erhält zugleich einen höheren Belohnungswert [20].
Adipositas kann darüber hinaus Gewebeveränderungen mit sich bringen, die sich bei Gewichtsabnahme nicht sofort normalisieren. Inflammation und Fibrose im weißen Fettgewebe, eine verminderte adrenerge Lipolyse, eine veränderte mitochondriale Funktion der Skelettmuskulatur sowie eine gestörte Leptin-, Insulin- und Dopaminsignalübertragung können eine weitere Gewichtsabnahme erschweren [21].
Die klinische Konsequenz ist, dass eine erneute Gewichtszunahme nicht als Charakterschwäche gedeutet werden darf. Die Person versucht, ein Verhalten aufrechtzuerhalten, dem Hunger, ein geringerer Energiebedarf und ein starkes Nahrungsangebot entgegenwirken. Eine Langzeitbehandlung ist daher biologisch ebenso plausibel wie bei anderen chronischen Erkrankungen [22].
Die Set-Point-Hypothese und das verteidigte Gewicht
Der Ausdruck Set Point beschreibt die Vorstellung, dass das Gehirn ein bestimmtes Niveau an Körperfett oder Körpergewicht durch Rückkopplung unter anderem über Leptin, Insulin und Nährstoffsignale verteidigt. Sinkt das Gewicht unter dieses Niveau, steigt der Appetit und der Energieverbrauch nimmt ab. Steigt das Gewicht, würden gegenteilige Veränderungen eintreten.
Es gibt eindeutige Belege für eine biologische Verteidigung gegen Gewichtsabnahme, aber keinen Konsens darüber, dass der Mensch einen einzigen exakten, unveränderlichen Set Point besitzt. Mehrere konkurrierende Modelle werden verwendet [23,24].
| Modell | Grundidee | Stärke | Limitation |
|---|---|---|---|
| Set Point | Ein zentraler Regler verteidigt ein Zielgewichtsniveau | Erklärt hormonelle Rückkopplung und erneute Gewichtszunahme | Erklärt schlechter, warum das Gewicht der Bevölkerung rasch steigen kann |
| Settling Point | Das Gewicht stabilisiert sich dort, wo sich Aufnahme und Verbrauch in einer bestimmten Umgebung treffen | Integriert Nahrungsumgebung und körperliche Aktivität | Erklärt starken Hunger und metabolische Adaptation nicht vollständig |
| Gleitend verteidigtes Gewicht | Das verteidigte Niveau kann sich mit der Umgebung und bei langdauernder Gewichtszunahme verschieben | Vereint biologische und umweltbedingte Faktoren | Der molekulare Mechanismus ist nicht geklärt |
| Duale Interventionspunkte | Der Körper verteidigt sich am stärksten gegen extrem niedrige oder hohe Fettmasse, innerhalb eines mittleren Bereichs jedoch weniger | Kann interindividuelle Variabilität und Asymmetrie erklären | Ist beim Menschen schwer direkt zu prüfen |
Es ist daher besser, von einem verteidigten Gewichtsniveau oder einem verteidigten Gewichtsbereich zu sprechen als von einem exakten Kilogrammwert. Die Verteidigung ist zudem asymmetrisch. Die Gegenreaktion auf eine Gewichtsabnahme ist häufig stark und anhaltend, während die Verteidigung gegen eine langsame Gewichtszunahme in einer adipogenen Umgebung schwächer erscheint [19,23].
Verteidigt der Körper stets das höchste je erreichte Gewicht?
Die Behauptung, der Körper verteidige stets sein höchstes je erreichtes Gewicht, ist zu kategorisch. Viele erleben, dass ein über lange Zeit höheres Gewicht nach einer Gewichtsabnahme biologisch leichter wieder erreicht wird, das höchste dokumentierte Gewicht ist jedoch nicht notwendigerweise ein dauerhafter oder exakter Set Point. Flüssigkeitsschwankungen, Schwangerschaft, Arzneimittel und kurzzeitige Überernährung etablieren nicht automatisch ein neues verteidigtes Niveau.
Es gibt jedoch mehrere Mechanismen, die eine längere Phase der Adipositas schwer reversibel machen können:
- eine höhere Fettmasse etabliert eine langfristig veränderte Leptin- und Insulinsignalübertragung
- Adipozyten werden größer und können an Zahl zunehmen
- Adipozyten verschwinden bei Gewichtsabnahme nicht rasch, sondern schrumpfen vor allem
- neuronale Schaltkreise für Nahrungsbelohnung und Gewohnheiten können fortbestehen
- Fibrose und Inflammation des Fettgewebes können persistieren
- ein vermindertes Gewicht führt zu relativem Leptinmangel und vermehrtem Hunger
- frühere Umweltreize und erlernte Verhaltensweisen bleiben bestehen
Daher kann das frühere höhere Gewicht als starker biologischer und verhaltensbezogener Attraktor wirken, ohne ein unveränderlicher Thermostatwert zu sein. Arzneimittel und metabolische Chirurgie können die Signale verändern, die diesen Attraktor aufrechterhalten. Dass der Appetit zurückkehrt und das Gewicht steigt, wenn eine wirksame Behandlung beendet wird, ist dann zu erwarten und bedeutet nicht notwendigerweise, dass die Behandlung versagt hat.
Adipogene Umgebung und Verhaltensfaktoren
Der rasche Anstieg der Adipositas lässt sich nicht durch genetische Veränderungen über wenige Generationen erklären. Er entsteht, wenn biologisch vulnerable Personen einer Umgebung ausgesetzt sind, in der Energie billig, konzentriert, leicht verfügbar und stark beworben ist, während körperliche Anstrengung weniger notwendig geworden ist.
Wichtige Umweltfaktoren sind:
- hohe Verfügbarkeit energiedichter und geschmacksintensiver Nahrung
- große Portionsgrößen
- Kalorien in Getränken
- Nahrungsangebot während eines großen Teils des Tages
- Werbung und wiederkehrende visuelle Nahrungsreize
- automatisierte Arbeit und motorisierter Verkehr
- soziale Normen, die häufiges Essen fördern
- unregelmäßige Arbeitszeiten und Nachtarbeit
- geringer Zugang zu preiswerter, sättigender und minimal verarbeiteter Nahrung
- Arzneimittel, die den Appetit steigern oder den Energieverbrauch senken können
Hochverarbeitete Lebensmittel
In einer kontrollierten randomisierten Crossover-Studie durften 20 Erwachsene jeweils zwei Wochen lang so viel sie wollten von entweder einer hochverarbeiteten oder einer minimal verarbeiteten Kost essen. Die angebotenen Menüs waren unter anderem hinsichtlich Energie, Makronährstoffen, Zucker, Natrium und Ballaststoffen abgeglichen. Unter der hochverarbeiteten Kost aßen die Teilnehmenden im Durchschnitt 508 kcal mehr pro Tag, nahmen 0,9 kg an Gewicht zu und aßen schneller. Unter der minimal verarbeiteten Kost nahmen sie 0,9 kg ab [25].
Die Studie war klein, kurz und wurde auf einer metabolischen Station durchgeführt, liefert aber experimentelle Belege dafür, dass die physikalische Struktur und Verarbeitung von Nahrung die spontane Energieaufnahme unabhängig von einfachen Nährwertangaben beeinflussen können. Mögliche Mechanismen sind eine höhere Essgeschwindigkeit, eine höhere effektive Energiedichte, eine weichere Konsistenz, eine geringere orosensorische Exposition und Kombinationen aus Fett und schnell verfügbaren Kohlenhydraten.
Die Teilnehmenden aßen in beiden Kostphasen nahezu exakt gleich viel Protein, unter der hochverarbeiteten Kost aber mehr Fett und Kohlenhydrate. Dies ist mit der Protein-Leverage-Hypothese vereinbar, nach der Menschen teilweise so lange essen, bis ein biologisches Proteinziel erreicht ist. Enthält die Kost einen geringen Proteinanteil, kann die Gesamtenergieaufnahme daher steigen. Eine Analyse von 38 kontrollierten Studien fand einen inversen Zusammenhang zwischen dem Proteinanteil der Kost und der spontanen Energieaufnahme, unabhängig davon, ob Protein durch Fett oder Kohlenhydrate verdünnt wurde [26]. Die Hypothese erklärt jedoch nicht allein jeden übermäßigen Konsum.
Verhalten wird von der Biologie geformt
Die Nahrungswahl erfolgt nicht in einem biologischen Vakuum. Hunger erhöht die Aufmerksamkeit für Nahrung und mindert den Wert künftiger gesundheitlicher Vorteile gegenüber unmittelbarer Belohnung. Schlafmangel und Stress beeinträchtigen die exekutive Kontrolle. Finanzielle Einschränkungen machen billige, haltbare und fertige Nahrung attraktiver. Gewohnheiten verringern den kognitiven Aufwand, den jede einzelne Entscheidung erfordert.
Es ist daher irreführend, biologische und verhaltensbezogene Ursachen gegeneinander auszuspielen. Verhalten ist der Weg, über den viele genetische, hormonelle, soziale und kommerzielle Faktoren wirken.
Die Alltagsbewegung hat zugleich durch motorisierten Verkehr, Bildschirme und Automatisierung abgenommen. Unterschiede in ungeplanter körperlicher Aktivität können zu erheblichen Unterschieden im täglichen Energieverbrauch führen. Mehr Gehen, Radfahren, Stehen und wiederkehrende Bewegungspausen können daher wichtig sein, auch wenn einzelne Bewegungen nicht als Training empfunden werden [27].
Schlaf, Stress und zirkadianer Rhythmus
Schlafmangel
Unzureichender Schlaf beeinflusst Appetit, Belohnungssystem, Glukosestoffwechsel und die Fähigkeit, körperlich aktiv zu sein. Experimentelle Schlafrestriktion kann Hunger, Verlangen nach energiedichter Nahrung und spätes Essen am Tag verstärken. Die Effekte auf einzelne Hormone wie Leptin und Ghrelin variieren zwischen Studien, der Gesamteffekt begünstigt jedoch tendenziell eine höhere Energieaufnahme [28].
Schlafmangel führt zudem zu mehr Wachstunden, in denen Nahrung konsumiert werden kann. Müdigkeit kann die Spontanaktivität vermindern und unmittelbare Belohnung attraktiver machen. Adipositas kann ihrerseits den Schlaf verschlechtern, etwa durch obstruktive Schlafapnoe, Schmerzen und Reflux, was eine bidirektionale Beziehung schafft.
In einer Metaanalyse prospektiver Kohortenstudien war kurze Schlafdauer mit einem kleinen, aber statistisch gesicherten Anstieg des Risikos für abdominelle Adipositas assoziiert, relatives Risiko 1,08 mit 95-Prozent-Konfidenzintervall 1,04 bis 1,12. Der Zusammenhang beweist nicht, dass Schlafmangel allein Adipositas verursacht, stützt aber, dass Schlaf Teil des Risikoprofils ist [29].
Zirkadianer Rhythmus
Die zentrale innere Uhr im Nucleus suprachiasmaticus koordiniert periphere Uhren in Leber, Pankreas, Fettgewebe, Muskulatur und Darm. Licht ist der wichtigste Zeitgeber für die Uhr des Gehirns, während der Mahlzeitenzeitpunkt für die peripheren Organe große Bedeutung hat.
Eine zirkadiane Fehlanpassung entsteht, wenn Wachsein und Nahrungsaufnahme zu einer biologischen Zeit stattfinden, zu der der Körper auf Schlaf und Fasten eingestellt ist. Nachtarbeit, unregelmäßige Schlafzeiten, späte Mahlzeiten und große Unterschiede zwischen Arbeitstagen und freien Tagen können dazu beitragen. Die Folgen können eine verschlechterte Glukosetoleranz, ein veränderter Appetit, eine geringere nahrungsinduzierte Thermogenese zu bestimmten Tageszeiten und eine vermehrte späte Energieaufnahme umfassen [28].
Dies bedeutet nicht, dass alle identische Mahlzeitenzeiten einhalten müssen. Chronotyp, Arbeit und soziale Situation variieren. Regelmäßigkeit und ausreichender Schlaf sind wahrscheinlich wichtiger als eine universelle Uhrzeit für die letzte Mahlzeit.
Stress und Cortisol
Akuter Stress kann den Appetit bei manchen Personen vermindern und bei anderen steigern. Chronischer Stress ist häufiger mit übermäßigem Essen, emotionalem Essen, Schlafmangel und verminderter körperlicher Aktivität verbunden. Die Aktivierung der Hypothalamus-Hypophysen-Nebennierenrinden-Achse und Cortisol können eine viszerale Fetteinlagerung begünstigen, insbesondere in Kombination mit Hyperinsulinämie und energiedichter Kost [30].
Stress verändert auch die Belohnungsverarbeitung und die exekutive Kontrolle. Nahrung mit hohem Belohnungspotenzial kann zur kurzfristigen Regulation unangenehmer Gefühle eingesetzt werden. Dieser Effekt ist real, auch wenn die vorübergehende Linderung die Gewohnheit längerfristig verstärken kann.
Gewichtsstigmatisierung ist selbst ein Stressfaktor. Eine systematische Übersichtsarbeit fand Zusammenhänge zwischen Gewichtsstigmatisierung und unter anderem Depression, Angst, gestörtem Essverhalten, Körperunzufriedenheit, höherem Cortisol und Entzündungsmarkern [31]. Stigmatisierung verbessert daher weder Motivation noch metabolische Gesundheit, und ihr sollte in der Versorgung aktiv entgegengewirkt werden.
Das Darmmikrobiom
Das Darmmikrobiom kann Energiegewinnung, Gallensäurestoffwechsel, Integrität der Darmschleimhaut, kurzkettige Fettsäuren, Inflammation und die Signalübertragung zwischen Darm und Gehirn beeinflussen. Tierexperimente liefern starke Belege dafür, dass die Mikrobiota die Adipositas beeinflussen kann, beim Menschen sind Kausalzusammenhänge jedoch schwerer nachzuweisen. Ernährung, Arzneimittel, Geografie und Körpergewicht beeinflussen das Mikrobiom selbst, was eine umgekehrte Kausalität wahrscheinlich macht.
Eine systematische Übersichtsarbeit von 47 Studien zur Gewichtsreduktion mit 1 916 Teilnehmenden fand, dass Gewichtsabnahme mit einer erhöhten mikrobiellen Alpha-Diversität und einer verminderten intestinalen Permeabilität assoziiert war. Die Ergebnisse waren heterogen und lassen nicht erkennen, ob die Veränderungen des Mikrobioms die Gewichtsabnahme verursachten oder ihr folgten [32].
Es fehlen daher Belege dafür, ein einzelnes Mikrobiommuster als Ursache der häufigen Adipositas zu beschreiben. Mikrobiombasierte Therapien sind als allgemeine Adipositastherapie nicht etabliert. Ein Cochrane-Review bei Kindern und Jugendlichen fand eine sehr niedrige Vertrauenswürdigkeit der Evidenz für Präbiotika, Probiotika, Synbiotika, kurzkettige Fettsäuren und fäkale Mikrobiotatransplantation, mit geringer oder keiner gesicherten Wirkung auf die meisten Gewichtsendpunkte [33].
Klinische Bedeutung
Die Physiologie der Energiebilanz ergibt mehrere praktische Schlussfolgerungen:
Adipositas ist nicht gleichbedeutend mit mangelnder Willenskraft. Das Gehirn reguliert Hunger, Belohnung und Energieverbrauch über Systeme, die weitgehend außerhalb bewusster Kontrolle liegen.
Ein Energieüberschuss ist für eine Gewichtszunahme notwendig, erklärt aber nicht, warum der Überschuss entsteht. Genetik, Appetit, Nahrungsumgebung, Arzneimittel, Schlaf, Stress, finanzielle Lage und physische Umgebung beeinflussen die Energiebilanz.
Der Körper wehrt sich gegen eine Gewichtsabnahme sowohl durch gesteigerten Appetit als auch durch einen geringeren Energieverbrauch. Die Appetitsteigerung kann die stärkste Gegenreaktion sein.
Das höchste je erreichte Gewicht ist kein unveränderlicher Set Point. Ein über lange Zeit höheres Gewicht kann jedoch durch mehrere zusammenwirkende Mechanismen biologisch und verhaltensbezogen verteidigt werden.
Ein Gewichtsplateau ist eine erwartbare Folge der dynamischen Energiebilanz. Es bedeutet nicht automatisch, dass die Person die Behandlung nicht mehr befolgt.
Eine erneute Gewichtszunahme nach Beendigung einer pharmakologischen oder chirurgischen Intervention ist biologisch nachvollziehbar. Adipositas erfordert häufig eine langfristige Behandlung und Nachsorge.
Körperliche Aktivität hat große Bedeutung für kardiometabolische Gesundheit, Funktion, Muskelmasse und Gewichtsstabilität, auch wenn die isolierte Gewichtsabnahme begrenzt ist.
Struktur, Energiedichte und Essgeschwindigkeit der Nahrung können für die spontane Energieaufnahme ebenso wichtig sein wie die prozentuale Verteilung zwischen Fett und Kohlenhydraten.
Schlaf, Stress und Gewichtsstigmatisierung sind klinisch relevante Bestandteile der Adipositasversorgung und keine nebensächlichen Lebensstilfragen.
Biologische, psychologische und soziale Faktoren sollten gemeinsam beurteilt werden. Eine Behandlung, die die Patientin oder den Patienten lediglich auffordert, weniger zu essen, ohne Hunger, Umgebung und die Biologie des Rückfalls zu adressieren, ist in der Regel unzureichend.
Quellen
- Hall KD, Guo J. Obesity Energetics: Body Weight Regulation and the Effects of Diet Composition. Gastroenterology 2017. PMID: 28193517
- Lustig RH et al. Obesity I: Overview and Molecular and Biochemical Mechanisms. Biochemical Pharmacology 2022. PMID: 35393120
- Goossens GH. The Metabolic Phenotype in Obesity: Fat Mass, Body Fat Distribution, and Adipose Tissue Function. Obesity Facts 2017. PMID: 28564650
- Bouchard C. Genetics of Obesity: What We Have Learned Over Decades of Research. Obesity 2021. PMID: 33899337
- Wu Q et al. Alpha-Melanocyte-Stimulating Hormone-Mediated Appetite Regulation in the Central Nervous System. Neuroendocrinology 2023. PMID: 37094550
- Swan P et al. Harnessing the melanocortin system in the control of food intake and glucose homeostasis. Peptides 2024. PMID: 38834138
- Collet TH, Schwitzgebel V. Exploring the therapeutic potential of precision medicine in rare genetic obesity disorders: a scientific perspective. Frontiers in Nutrition 2024. PMID: 39777073
- Berthoud HR, Münzberg H, Morrison CD. Blaming the Brain for Obesity: Integration of Hedonic and Homeostatic Mechanisms. Gastroenterology 2017. PMID: 28192106
- Stuber GD, Schwitzgebel VM, Lüscher C. The neurobiology of overeating. Neuron 2025. PMID: 40185087
- Campos A, Port JD, Acosta A. Integrative Hedonic and Homeostatic Food Intake Regulation by the Central Nervous System: Insights from Neuroimaging. Brain Sciences 2022. PMID: 35447963
- Obradovic M et al. Leptin and Obesity: Role and Clinical Implication. Frontiers in Endocrinology 2021. PMID: 34084149
- Izquierdo AG et al. Leptin, Obesity, and Leptin Resistance: Where Are We 25 Years Later? Nutrients 2019. PMID: 31717265
- Skoracka K et al. The role of leptin and ghrelin in the regulation of appetite in obesity. Peptides 2025. PMID: 39983918
- Smith KR, Moran TH. Gastrointestinal Peptides in Eating-Related Disorders. Physiology & Behavior 2021. PMID: 33989649
- Clarke GS, Page AJ, Eldeghaidy S. The gut-brain axis in appetite, satiety, food intake, and eating behavior: Insights from animal models and human studies. Pharmacology Research & Perspectives 2024. PMID: 39417406
- Ramasamy I. Physiological Appetite Regulation and Bariatric Surgery. Journal of Clinical Medicine 2024. PMID: 38546831
- Samms RJ, Kusminski CM. A Mechanistic Rationale for Incretin-Based Therapeutics in the Management of Obesity. Annual Review of Physiology 2025. PMID: 39546586
- James-Okoro PP et al. The role of GIPR in food intake control. Frontiers in Endocrinology 2025. PMID: 40166681
- Rosenbaum M, Leibel RL. Adaptive thermogenesis in humans. International Journal of Obesity 2010. PMID: 20935667
- Müller MJ, Enderle J, Bosy-Westphal A. Changes in Energy Expenditure with Weight Gain and Weight Loss in Humans. Current Obesity Reports 2016. PMID: 27739007
- Della Guardia L, Shin AC. Obesity-induced tissue alterations resist weight loss: A mechanistic review. Diabetes, Obesity and Metabolism 2024. PMID: 38720199
- Busetto L et al. Mechanisms of weight regain. European Journal of Internal Medicine 2021. PMID: 33461826
- Speakman JR et al. Set points, settling points and some alternative models: theoretical options to understand how genes and environments combine to regulate body adiposity. Disease Models & Mechanisms 2011. PMID: 22065844
- Müller MJ et al. Recent advances in understanding body weight homeostasis in humans. F1000Research 2018. PMID: 30026913
- Hall KD et al. Ultra-Processed Diets Cause Excess Calorie Intake and Weight Gain: An Inpatient Randomized Controlled Trial of Ad Libitum Food Intake. Cell Metabolism 2019. PMID: 31105044
- Gosby AK et al. Protein leverage and energy intake. Obesity Reviews 2014. PMID: 24588967
- Bonilla DA et al. Insights into Non-Exercise Physical Activity on Control of Body Mass: A Review with Practical Recommendations. Journal of Functional Morphology and Kinesiology 2023. PMID: 37092376
- Chaput JP et al. The role of insufficient sleep and circadian misalignment in obesity. Nature Reviews Endocrinology 2023. PMID: 36280789
- Kohanmoo A et al. Short sleep duration is associated with higher risk of central obesity in adults: A systematic review and meta-analysis of prospective cohort studies. Obesity Science & Practice 2024. PMID: 38835720
- Tomiyama AJ. Stress and Obesity. Annual Review of Psychology 2019. PMID: 29927688
- Wu YK, Berry DC. Impact of weight stigma on physiological and psychological health outcomes for overweight and obese adults: A systematic review. Journal of Advanced Nursing 2018. PMID: 29171076
- Koutoukidis DA et al. The association of weight loss with changes in the gut microbiota diversity, composition, and intestinal permeability: a systematic review and meta-analysis. Gut Microbes 2022. PMID: 35040746
- Fahim SM et al. Gut microbiome-based interventions for the management of obesity in children and adolescents aged up to 19 years. Cochrane Database of Systematic Reviews 2025. PMID: 40637175