
Zusammenfassung
Insulinresistenz bedeutet, dass normale Insulinkonzentrationen eine unzureichende biologische Antwort hervorrufen. Der Zustand ist gewebespezifisch und umfasst vor allem eine verminderte insulinvermittelte Glukoseaufnahme in der Skelettmuskulatur, eine mangelhafte Suppression der hepatischen Glukoseproduktion und eine unzureichende Hemmung der Lipolyse im Fettgewebe. Das Pankreas kompensiert zunächst durch eine gesteigerte Insulinsekretion, wodurch die Normoglykämie über viele Jahre erhalten bleiben kann. Ein Typ-2-Diabetes entsteht erst, wenn die Kompensationsfähigkeit der Betazellen dem Insulinbedarf nicht mehr gerecht wird [1].
Der häufigste Hintergrund ist eine Kombination aus genetischer Vulnerabilität, Energieüberschuss, viszeraler Fettakkumulation, körperlicher Inaktivität, ektoper Lipidablagerung, Schlafstörungen und Alterung. Insulinresistenz kann auch bei Normalgewicht vorkommen und ist nicht mit Adipositas gleichzusetzen. Klinisch zeigt sie sich in der Regel indirekt durch abdominelle Adipositas, Hypertriglyzeridämie, niedriges HDL-Cholesterin, arterielle Hypertonie, erhöhte Glukosewerte, metabolische Dysfunktion-assoziierte steatotische Lebererkrankung, polyzystisches Ovarialsyndrom oder Acanthosis nigricans.
Insulinresistenz ist keine eigenständige Labordiagnose mit einem universellen Grenzwert. In der Routineversorgung sollte sich die Abklärung daher auf zugrunde liegende Ursachen und behandelbare Folgen richten. Nüchternglukose, HbA1c, Blutfette, Blutdruck, Taillenumfang und Leberwerte sind klinisch nützlicher als das Nüchterninsulin. Der hyperinsulinämische euglykämische Clamp ist die Referenzmethode, wird aber vorwiegend in der Forschung eingesetzt. HOMA-IR und andere Surrogatparameter werden durch den Insulinassay, die Betazellfunktion und die Population beeinflusst und haben keinen allgemeingültigen diagnostischen Grenzwert [2].
Die Behandlung richtet sich nach dem klinischen Phänotyp, nicht nach einem einzelnen Insulinresistenzwert. Gewichtsreduktion bei Übergewicht, regelmäßige körperliche Aktivität, weniger sitzende Tätigkeit, eine ballaststoffreiche Ernährung von guter Qualität, ausreichender Schlaf sowie die Behandlung einer assoziierten Hyperglykämie, Dyslipidämie, Hypertonie, Schlafapnoe, Lebersteatose und eines PCOS sind zentrale Maßnahmen. Es besteht keine generelle Indikation, eine isolierte Insulinresistenz bei einer normoglykämischen Person medikamentös zu behandeln.
Hintergrund und Epidemiologie
Insulinresistenz ist eher ein physiologisches und pathophysiologisches Kontinuum als eine binäre Erkrankung. Die Insulinsensitivität variiert zwischen Individuen, zwischen Geweben und im Zeitverlauf. Sie wird akut durch Nahrungsaufnahme, körperliche Aktivität, Schlaf, Stress, Infektionen und Arzneimittel beeinflusst, längerfristig durch Körperzusammensetzung, Fettverteilung, Genetik, Alter und hormonelles Milieu.
Eine milde, vorübergehende Insulinresistenz kann zweckmäßig sein. In der späteren Schwangerschaft tragen Plazentahormone, Cortisol und andere Signale zu einer verminderten maternalen Insulinsensitivität bei, wodurch die Verfügbarkeit von Glukose und Fettsäuren für den Fetus steigt. Können die Betazellen dies nicht kompensieren, kann sich ein Gestationsdiabetes entwickeln [3]. Auch Pubertät, akute Erkrankung und kurzzeitige Inaktivität können mit physiologischen oder adaptiven Veränderungen der Insulinsensitivität einhergehen.
Eine verlässliche globale Prävalenz der Insulinresistenz existiert nicht. Dafür gibt es mehrere Gründe:
- Es fehlt eine einheitliche klinische Definition.
- Die Referenzmethoden sind ressourcenintensiv.
- Surrogatparameter verwenden populationsspezifische Grenzwerte.
- Insulinassays sind für universelle Grenzwerte nicht ausreichend harmonisiert.
- Dieselbe Person kann in Leber, Muskulatur und Fettgewebe ein unterschiedliches Ausmaß an Insulinresistenz aufweisen.
Das metabolische Syndrom wird mitunter als klinische Annäherung verwendet. Es ist definiert durch eine Kombination aus abdomineller Adipositas, erhöhten Triglyzeriden, niedrigem HDL-Cholesterin, erhöhtem Blutdruck und erhöhter Nüchternglukose. Nach der harmonisierten internationalen Definition sind mindestens drei von fünf Komponenten erforderlich [4]. Das metabolische Syndrom ist jedoch nicht gleichbedeutend mit Insulinresistenz. Eine Person kann insulinresistent sein, ohne die Syndromkriterien zu erfüllen, und einzelne Komponenten können andere Ursachen haben.
Der Body-Mass-Index ist ein unvollständiges Risikomaß. Personen mit normalem BMI können einen hohen Anteil an viszeralem Fettgewebe, eine geringe Muskelmasse, eine Lebersteatose und metabolische Veränderungen aufweisen. Dieser Phänotyp wird als metabolisch adipös bei Normalgewicht bezeichnet, die Definitionen variieren jedoch. Umgekehrt können manche Personen mit Adipositas eine relativ erhaltene Insulinsensitivität aufweisen, insbesondere wenn der Fettüberschuss überwiegend subkutan gespeichert wird und das Fettgewebe ohne ausgeprägte Inflammation oder ektope Lipidablagerung expandieren kann [5].
Wichtige Risikofaktoren
| Faktor | Klinische Bedeutung |
|---|---|
| Viszerale und ektope Fettakkumulation | Stärkerer Zusammenhang mit Insulinresistenz als der BMI allein |
| Gewichtszunahme und positive Energiebilanz | Verstärkt Adipozytenhypertrophie, Lipolyse und Lipidfluss zu Leber und Muskulatur |
| Körperliche Inaktivität | Vermindert die muskuläre Glukoseaufnahme, die oxidative Kapazität und GLUT4-assoziierte Antworten |
| Familiäre Belastung mit Typ-2-Diabetes | Kann eine Vulnerabilität sowohl der Insulinwirkung als auch der Betazellfunktion widerspiegeln |
| Hohes Alter und Sarkopenie | Verminderte Muskelmasse begrenzt die Kapazität zur Glukoseaufnahme |
| Kurzer oder gestörter Schlaf | Assoziiert mit schlechterer Insulinwirkung, Gewichtszunahme und Typ-2-Diabetes |
| Obstruktive Schlafapnoe | Intermittierende Hypoxie und Sympathikusaktivierung können die Insulinsensitivität verschlechtern |
| Schwangerschaft | Physiologische Insulinresistenz kann eine unzureichende Betazellkapazität demaskieren |
| PCOS | Insulinresistenz kommt auch bei Normalgewichtigen vor und trägt zum Hyperandrogenismus bei |
| Glukokortikoidexzess | Steigert Glukoneogenese, Proteolyse, viszerale Adipositas und periphere Insulinresistenz |
| Arzneimittel | Vor allem systemische Glukokortikoide, bestimmte Antipsychotika und bestimmte antiretrovirale Arzneimittel |
| Endokrine Erkrankungen | Beispielsweise Cushing-Syndrom, Akromegalie und ausgeprägte Hypothyreose |
| Lipodystrophie | Begrenzte Fettspeicherkapazität führt zu schwerer ektoper Lipidablagerung und Insulinresistenz |
Pathophysiologie
Normale Insulinwirkung
Insulin wird von den Betazellen des Pankreas als Antwort auf steigende Plasmaglukose, Inkretinsignale und Nährstoffe freigesetzt. Die Bindung an den Insulinrezeptor aktiviert die Tyrosinkinase des Rezeptors und nachfolgend Insulinrezeptorsubstrate, PI3K und AKT. Die Effekte unterscheiden sich zwischen den Geweben [1].
In der Skelettmuskulatur bewirkt die Signalübertragung, dass GLUT4 zur Zellmembran transportiert wird. Die Glukoseaufnahme steigt, und die Glukose wird oxidiert oder als Glykogen gespeichert. Die Skelettmuskulatur ist für den Hauptteil der insulinvermittelten Glukoseaufnahme nach einer Mahlzeit verantwortlich.
In der Leber steuert Insulin das Gleichgewicht zwischen Glukoseproduktion, Glykogenumsatz und Lipidsynthese. Insulin fördert die Glykogensynthese und vermindert die hepatische Glukoseproduktion, sowohl durch direkte hepatozelluläre Signalübertragung als auch indirekt durch Hemmung der Lipolyse im Fettgewebe. Eine geringere Zufuhr von Glycerin und Fettsäuren zur Leber begrenzt Substrat- und Energieangebot für die Glukoneogenese.
Im Fettgewebe stimuliert Insulin die Glukoseaufnahme und Triglyzeridspeicherung und hemmt die hormonsensitive Lipase sowie andere lipolytische Prozesse. Dadurch vermindert es die Freisetzung nicht veresterter Fettsäuren und von Glycerin in die Zirkulation.
Insulin beeinflusst zudem die Proteinsynthese, die endotheliale Stickstoffmonoxidproduktion, die renale Natriumhandhabung, die ovarielle Steroidogenese und die zentralnervöse Regulation des Energiestoffwechsels. Insulinresistenz lässt sich daher nicht allein auf eine verminderte Glukoseaufnahme reduzieren.
Gewebespezifische Insulinresistenz
| Gewebe | Normale Insulinwirkung | Folge der Insulinresistenz |
|---|---|---|
| Skelettmuskulatur | GLUT4-Translokation, Glukoseaufnahme, Glykogensynthese | Postprandiale Hyperglykämie, verminderte metabolische Flexibilität |
| Leber | Verminderte Glukoseproduktion, gesteigerte Glykogensynthese | Gesteigerte Glukoneogenese, Nüchternhyperglykämie, vermehrte VLDL-Produktion |
| Fettgewebe | Hemmung der Lipolyse, Triglyzeridspeicherung | Vermehrter Fluss von Fettsäuren und Glycerin zu Leber und Muskulatur |
| Endothel | PI3K-AKT-vermittelte Stickstoffmonoxidproduktion | Endotheliale Dysfunktion, relativ erhaltene mitogene MAPK-Signalübertragung |
| Ovar | Zusammenwirken mit Gonadotropinen | Hyperinsulinämie verstärkt die Androgenproduktion bei PCOS |
| Pankreas | Angepasste Insulinsekretion | Kompensatorische Hyperinsulinämie, später Betazellversagen |
Speicherkapazität des Fettgewebes
Das Fettgewebe ist ein endokrines Organ und ein metabolischer Puffer. Eine metabolisch günstige Expansion erfolgt überwiegend durch Neubildung relativ kleiner Adipozyten mit erhaltener Vaskularisierung und Insulinsensitivität. Eine ungünstige Expansion ist gekennzeichnet durch hypertrophe Adipozyten, Hypoxie, Fibrose, Zelltod und Rekrutierung inflammatorischer Zellen [6].
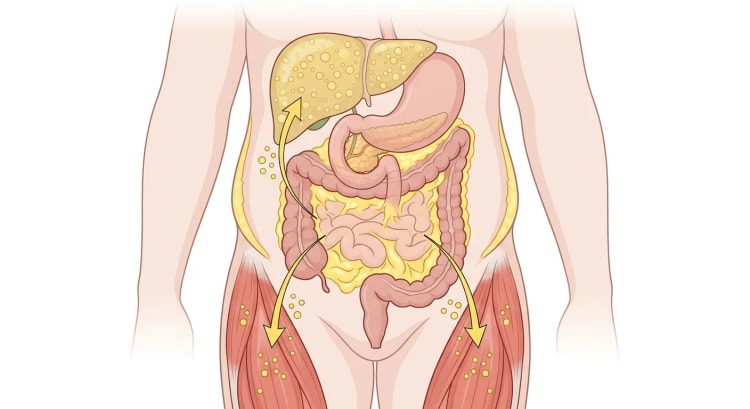
Wird die Speicherkapazität des Fettgewebes überschritten, nimmt die basale Lipolyse zu, und Fettsäuren gelangen in die Zirkulation. Fett wird dann in Leber, Skelettmuskulatur, Pankreas und anderen Organen abgelagert. Die Lipodystrophie zeigt deutlich, dass die absolute Fettmasse nicht entscheidend ist: Personen mit sehr wenig funktionsfähigem Fettgewebe können eine extreme Insulinresistenz, Hypertriglyzeridämie und Lebersteatose entwickeln.
Viszerales Fettgewebe ist lipolytisch aktiver als gluteofemorales subkutanes Fettgewebe. Anatomische Verteilung und Funktion des Fettgewebes sind daher häufig bedeutsamer als das Gesamtkörpergewicht. Gluteofemorales Fettgewebe kann als relativ sicheres Depot fungieren, während viszerale und ektope Fettakkumulation enger mit dem metabolischen Risiko verknüpft ist [7].
Ektope Lipide und gestörte Insulinsignalübertragung
Triglyzeride in Leber oder Muskulatur sind ein Marker für Energieüberschuss, die Triglyzeride selbst sind jedoch nicht zwingend das direkt schädigende Molekül. Intrazelluläre Lipidintermediate, insbesondere Diacylglycerole und bestimmte Ceramid-Spezies, können die Signalwege des Insulins beeinträchtigen.
In der Leber kann Diacylglycerol die Proteinkinase C-epsilon aktivieren, die die Kinaseaktivität des Insulinrezeptors hemmt. Die Folge ist eine gestörte Insulinsignalübertragung und eine unzureichende Kontrolle der Glukoseproduktion. Der Zusammenhang zwischen Diacylglycerol und hepatischer Insulinresistenz wird durch Humanstudien und experimentelle Modelle gestützt, wobei die subzelluläre Lokalisation und die spezifische Lipidspezies wahrscheinlich entscheidend sind [8].
In der Skelettmuskulatur wurde eine diacylglycerolbedingte Aktivierung unter anderem der Proteinkinase C-theta mit einer verminderten Signalübertragung über Insulinrezeptorsubstrate und PI3K in Verbindung gebracht. Ceramide können AKT hemmen sowie Mitochondrienfunktion und zellulären Stress beeinflussen. Die Daten zur direkten Kausalität der Ceramide sind jedoch weniger eindeutig, als oft dargestellt wird. Lipidstoffwechsel, Inflammation, Stress des endoplasmatischen Retikulums und mitochondriale Belastung sind miteinander verknüpft, und kein einzelner Mechanismus erklärt jede Insulinresistenz [9].
Inflammation und Adipokine
Hypertrophes Fettgewebe setzt mehr proinflammatorische Signale und weniger Adiponektin frei. Makrophagen und andere Immunzellen sammeln sich um geschädigte Adipozyten an. TNF, IL-1, IL-6, JNK, IKK und NF-kappa B wurden in experimentellen Modellen mit einer gestörten Insulinrezeptorsignalübertragung in Verbindung gebracht, unter anderem über eine veränderte Phosphorylierung und den Abbau von Insulinrezeptorsubstraten [6,7].
Die Inflammation ist jedoch keine isolierte primäre Erklärung. Sie kann sowohl Ursache als auch Folge von Fettgewebsdysfunktion, Lipidüberschuss und Hyperglykämie sein. Zirkulierende Entzündungsmarker sind daher unspezifisch und sollten nicht zur Diagnose einer Insulinresistenz herangezogen werden.
Adiponektin fördert die Fettsäureoxidation und die Insulinwirkung und ist bei viszeraler Adipositas in der Regel erniedrigt. Leptin steigt proportional zur Fettmasse an, Adipositas ist jedoch häufig durch eine Leptinresistenz gekennzeichnet. Eine routinemäßige Bestimmung von Adiponektin oder Leptin hat keinen etablierten Stellenwert in der klinischen Beurteilung der Insulinresistenz.
Kompensatorische Hyperinsulinämie und Betazellversagen
Nimmt die Insulinsensitivität der Gewebe ab, steigern die Betazellen die Insulinsekretion. Solange die Kompensation ausreicht, können sowohl Nüchternglukose als auch HbA1c normal sein. Die Hyperinsulinämie kann selbst klinische Folgen haben, beispielsweise eine gesteigerte ovarielle Androgenproduktion, Natriumretention und eine fortbestehende lipogene Signalübertragung.
Die Entwicklung eines Typ-2-Diabetes wird nicht allein durch das Ausmaß der Insulinresistenz bestimmt, sondern durch das Verhältnis zwischen Insulinbedarf und Betazellkapazität. Zwei Personen mit gleicher Insulinsensitivität können daher völlig unterschiedliche Glukosewerte aufweisen. Kann die Betazellsekretion nicht mehr kompensieren, tritt zunächst eine postprandiale und später eine Nüchternhyperglykämie auf. Gluko- und Lipotoxizität können die Betazellfunktion anschließend weiter verschlechtern.
Selektive Insulinresistenz
Nicht alle Signalwege des Insulins werden zwangsläufig gleichermaßen resistent. In der Leber kann die Fähigkeit des Insulins, die Glukoseproduktion zu kontrollieren, vermindert sein, während die lipogene Signalübertragung teilweise erhalten bleibt. Die Kombination aus Hyperinsulinämie, hohem Substratangebot und fortbestehender Lipogenese trägt zu Lebersteatose und vermehrter VLDL-Sekretion bei.
Im Gefäßendothel ist die PI3K-AKT-eNOS-Signalübertragung häufig vermindert, mit reduzierter Stickstoffmonoxidproduktion, während die MAPK-vermittelte mitogene und vasokonstriktorische Signalübertragung relativ erhalten sein kann. Dies kann zu endothelialer Dysfunktion, Inflammation und Atherogenese beitragen [10].
Klinisches Bild und klinische Bedeutung
Insulinresistenz verursacht in der Regel keine spezifischen Symptome. Müdigkeit, Heißhunger auf Süßes und postprandiale Schläfrigkeit sind unspezifisch und sollten nicht allein der Insulinresistenz zugeschrieben werden. Der Verdacht ergibt sich vielmehr aus einem metabolischen Risikoprofil oder einer assoziierten Erkrankung.
Häufige klinische Befunde
- Abdominelle Adipositas oder zunehmender Taillenumfang
- Hypertriglyzeridämie und niedriges HDL-Cholesterin
- Arterielle Hypertonie
- Erhöhte Nüchternglukose, erhöhtes HbA1c oder erhöhter 2-Stunden-Glukosewert
- Lebersteatose oder ungeklärt erhöhte ALT
- PCOS, Menstruationsstörung oder Hyperandrogenismus
- Gestationsdiabetes in der Vorgeschichte
- Obstruktive Schlafapnoe
- Acanthosis nigricans, besonders ausgeprägt im Nacken und in den Axillen
- Zahlreiche Fibrome (Skin Tags), was unspezifisch ist, aber mit Hyperinsulinämie einhergehen kann
- Vorzeitige kardiovaskuläre Erkrankung oder ausgeprägte familiäre Belastung mit Typ-2-Diabetes
- Unerwartet hoher Insulinbedarf bei Personen mit Diabetes
Typ-2-Diabetes und Prädiabetes
Insulinresistenz geht einem Typ-2-Diabetes häufig um mehrere Jahre voraus. Ein Prädiabetes erfasst eine Dysglykämie, nicht die Insulinresistenz als solche. Die folgenden international verwendeten Grenzwerte sind klinisch relevant, die Diagnostik sollte jedoch den geltenden schwedischen Empfehlungen und der jeweiligen Labormethode folgen:
| Glykämischer Status | Nüchternplasmaglukose | 2-Stunden-Glukose nach 75 g Glukose | HbA1c |
|---|---|---|---|
| Erhöhtes Risiko nach ADA | 5,6 bis 6,9 mmol/L | 7,8 bis 11,0 mmol/L | 39 bis 47 mmol/mol |
| Diabetes | Mindestens 7,0 mmol/L | Mindestens 11,1 mmol/L | Mindestens 48 mmol/mol |
Internationale Organisationen verwenden teilweise unterschiedliche untere Grenzwerte für eine erhöhte Nüchternglukose. In der klinischen Praxis sollte die Diagnose nach den üblichen Diabeteskriterien bestätigt werden, sofern keine eindeutigen Symptome und keine ausgeprägte Hyperglykämie vorliegen. Intensive Lebensstilintervention und Metformin haben in Diabetespräventionsstudien die Entwicklung eines Typ-2-Diabetes reduziert, mit einem anhaltenden, jedoch nachlassenden Effekt über eine lange Nachbeobachtung [11].
Metabolische Lebersteatose
Lebersteatose und hepatische Insulinresistenz sind eng miteinander verknüpft. Eine Fettleber ist bei Typ-2-Diabetes häufig und kann auch bei Personen mit normalem BMI vorliegen. Der Triglyzeridgehalt der Leber korreliert oft besser mit der hepatischen Insulinresistenz als die Menge an viszeralem Fettgewebe. Gleichzeitig können genetische Varianten eine Lebersteatose ohne entsprechendes Ausmaß an Insulinresistenz verursachen, was unterstreicht, dass die Steatose keine direkte Messung der Insulinwirkung ist [8].
Die klinische Bedeutung liegt sowohl im Risiko einer Fibroseprogression als auch in der hohen Koinzidenz mit Typ-2-Diabetes und kardiovaskulären Erkrankungen. Normale Aminotransferasen schließen eine Lebersteatose oder Fibrose nicht aus.
Kardiovaskuläre Erkrankungen
Insulinresistenz geht mit mehreren atherogenen Prozessen einher:
- Vermehrte VLDL-Produktion und Hypertriglyzeridämie
- Niedriges HDL-Cholesterin
- Vermehrt kleine, dichte LDL-Partikel
- Endotheliale Dysfunktion
- Arterielle Hypertonie und Sympathikusaktivierung
- Proinflammatorisches und prothrombotisches Milieu
- Hyperglykämie, sobald die Betazellkompensation versagt
Beobachtungsstudien zeigen Zusammenhänge zwischen Insulinresistenzparametern und kardiovaskulärem Risiko, ein hoher HOMA-IR ist jedoch kein etabliertes Therapieziel. Die Risikoreduktion wird durch die Behandlung von Blutdruck, atherogenen Lipiden, Rauchen, Adipositas, Diabetes und den übrigen etablierten Risikofaktoren erreicht, nicht durch eine Normalisierung des Nüchterninsulins [10].
PCOS
Insulinresistenz ist beim PCOS häufig und kommt auch bei Normalgewichtigen vor. Hyperinsulinämie stimuliert die Thekazellen der Ovarien, verstärkt die LH-vermittelte Androgenproduktion und vermindert die hepatische SHBG-Synthese, wodurch der Anteil biologisch verfügbarer Androgene steigt. Adipositas verstärkt diesen Mechanismus in der Regel, ist aber keine Voraussetzung [12].
Insulinresistenz ist kein diagnostisches Kriterium des PCOS. Das klinische Management sollte stattdessen die Beurteilung des Glukosestoffwechsels, des kardiometabolischen Risikos, des Menstruationsmusters, des Hyperandrogenismus und des Kinderwunsches umfassen. Die Lebensstiltherapie ist bei Übergewicht die Maßnahme der ersten Wahl, bringt aber auch ohne größere Gewichtsveränderung gesundheitlichen Nutzen [13].
Schlafstörungen und zirkadianer Rhythmus
Kurzer Schlaf ist in Kohortenstudien mit Adipositas und Typ-2-Diabetes assoziiert. Experimenteller Schlafentzug kann die Insulinsensitivität und Betazellfunktion verschlechtern sowie Energieaufnahme und Appetit steigern. Die Zusammenhänge sind bidirektional und werden durch Adipositas, Depression, Schichtarbeit und Schlafapnoe beeinflusst [14].
Auch Schichtarbeit wurde mit dem metabolischen Syndrom in Verbindung gebracht. In einer Metaanalyse unter Beschäftigten im Gesundheitswesen betrug die Odds Ratio 2,17 im Vergleich zur Tagarbeit, die Studien waren jedoch heterogen und überwiegend Querschnittsstudien [15]. Das Ergebnis spricht für ein Risikobewusstsein, belegt aber nicht, dass eine Änderung des Arbeitszeitmodells allein eine Insulinresistenz rückgängig macht.
Bei obstruktiver Schlafapnoe führte CPAP in randomisierten Studien bei Personen ohne Diabetes zu einer geringen Verbesserung des HOMA-IR, CPAP sollte jedoch anhand der Schlafapnoe-Indikation und der Symptome verordnet werden, nicht als isolierte Behandlung der Insulinresistenz [16].
Abklärung und Diagnostik
Klinischer Grundsatz
Klären Sie eine Insulinresistenz nicht als eigenständigen Laborbefund ab, wenn das Ergebnis das Management nicht verändert. Beurteilen Sie stattdessen:
- Liegt eine Dysglykämie oder ein Diabetes vor?
- Liegen eine abdominelle Adipositas, Dyslipidämie, Hypertonie oder Leberbeteiligung vor?
- Liegt eine zugrunde liegende endokrine Erkrankung, ein Arzneimitteleffekt oder ein ungewöhnlicher Fettgewebsphänotyp vor?
- Welche etablierten Risikofaktoren müssen behandelt werden?
flowchart TD
A["Verdacht auf Insulinresistenz<br>aufgrund des klinischen Phänotyps"] --> B["Anamnese, Arzneimittel,<br>BMI, Taille und Blutdruck"]
B --> C["Nüchternglukose oder HbA1c,<br>Lipide und Leberwerte"]
C --> D["Dysglykämie oder Diabetes"]
D -->|"Ja"| E["Glukosestoffwechselstörung<br>bestätigen und klassifizieren"]
D -->|"Nein"| F["Gesamtes kardiometabolisches<br>Risiko beurteilen"]
B --> G["Atypischer Phänotyp oder<br>sehr schwere Insulinresistenz"]
G -->|"Ja"| H["Gezielte endokrine Abklärung<br>und fachärztliche Beurteilung"]
G -->|"Nein"| I["Lebensstilmaßnahmen und Behandlung<br>einzelner Risikofaktoren"]
E --> I
F --> I
Anamnese und körperliche Untersuchung
Die Anamnese sollte Gewichtsverlauf, körperliche Aktivität, Ernährungsgewohnheiten, Alkohol, Rauchen, Schlaf, Schnarchen, Gestationsdiabetes, Menstruationsmuster, hyperandrogene Symptome, Familienanamnese und kardiovaskuläre Erkrankungen umfassen. Fragen Sie gezielt nach systemischen Glukokortikoiden und Antipsychotika.
Die körperliche Untersuchung sollte umfassen:
- Größe, Gewicht und BMI
- Taillenumfang, standardisiert gemessen
- Blutdruck
- Fettverteilung und Zeichen einer Lipodystrophie
- Acanthosis nigricans
- Zeichen eines Hyperkortisolismus oder einer Akromegalie bei klinischem Verdacht
- Hirsutismus und andere hyperandrogene Zeichen, sofern relevant
Der Taillenumfang ist für die abdominelle Adipositas aussagekräftiger als der BMI, Ethnizität, Geschlecht und Körperbau beeinflussen jedoch die Interpretation. Es gibt keinen Taillengrenzwert, mit dem sich eine Insulinresistenz diagnostizieren lässt.
Grundlegende Labordiagnostik
Die Auswahl der Untersuchungen richtet sich nach der Klinik, umfasst aber häufig:
- Nüchternglukose oder HbA1c
- Lipidprofil einschließlich Triglyzeriden und HDL-Cholesterin
- ALT, AST und Thrombozyten bei Risiko einer metabolischen Lebersteatose
- Kreatinin und geschätzte GFR vor einer eventuellen medikamentösen Therapie
- TSH bei Symptomen oder klinischem Verdacht auf eine Schilddrüsenerkrankung
- Oraler Glukosetoleranztest bei Diskrepanz zwischen Risikoprofil und Nüchternwert, nach Gestationsdiabetes oder gemäß Leitlinien bei PCOS
Das Nüchterninsulin sollte nicht routinemäßig bestimmt werden. Ein hoher Wert kann eine Hyperinsulinämie stützen, wird aber durch Probenentnahme, Analysemethode, akuten Stress, hepatische Insulin-Clearance und Betazellkapazität beeinflusst. Ein normaler oder niedriger Insulinwert schließt eine Insulinresistenz nicht aus, wenn die Betazellfunktion eingeschränkt ist.
Methoden zur Messung der Insulinresistenz
| Methode | Prinzip | Stärke | Wichtige Limitation |
|---|---|---|---|
| Hyperinsulinämischer euglykämischer Clamp | Insulininfusion mit variabler Glukosezufuhr zur Aufrechterhaltung der Euglykämie | Referenzmethode für die insulinvermittelte Glukoseaufnahme | Ressourcen- und zeitaufwendig, teilweise unphysiologisch |
| FSIVGTT mit Minimal-Modell | Wiederholte Glukose- und Insulinbestimmungen nach intravenöser Glukosegabe | Liefert insulin- und betazellbezogene Parameter | Erfordert viele Blutproben und spezielle Modellierung |
| OGTT-basierte Indizes | Glukose und Insulin während oraler Glukosebelastung | Bildet eine dynamische und physiologischere Antwort ab | Schlechte Reproduzierbarkeit und Abhängigkeit vom Insulinassay |
| HOMA-IR | Nüchterninsulin mal Nüchternglukose geteilt durch 22,5, sofern Glukose in mmol/L angegeben wird | Einfach in epidemiologischen Studien | Vorwiegend hepatische Information, kein universeller Grenzwert |
| QUICKI | Inverse logarithmische Funktion von Nüchternglukose und Nüchterninsulin | In mehreren Populationen gegen den Clamp validiert | Dasselbe Grundproblem wie andere Nüchternindizes |
| Triglyzerid-Glukose-Index | Funktion von Nüchternglukose und Triglyzeriden | Erfordert nur Routinelaborwerte | Indirekter Risikomarker, nicht spezifisch für Insulinresistenz |
Der hyperinsulinämische euglykämische Clamp ist die Methode der ersten Wahl, wenn die Insulinresistenz primärer Forschungsendpunkt ist. Nüchternbasierte Indizes spiegeln vorwiegend die hepatische Insulinresistenz wider, während dynamische Indizes das Zusammenspiel von peripherer Insulinwirkung und Insulinsekretion besser erfassen [2,17].
HOMA-IR wird berechnet als:
Nüchterninsulin in mE/L × Nüchternglukose in mmol/L / 22,5
Der Wert sollte relativ zu einer gut definierten Kontrollpopulation mit demselben Insulinassay interpretiert werden. Publizierte Grenzwerte variieren erheblich mit Alter, Pubertät, Ethnizität, Körperzusammensetzung und Labormethode. Zwischen verschiedenen Insulinassays kann der berechnete HOMA-IR um bis zu etwa das Zweifache differieren [2]. Ein lokaler oder studienspezifischer Grenzwert darf daher nicht als allgemeiner klinischer Diagnosegrenzwert verwendet werden.
Wann eine fachärztliche Abklärung erforderlich ist
Erwägen Sie eine endokrinologische Beurteilung bei:
- Schwerer Acanthosis nigricans mit unverhältnismäßiger Hyperinsulinämie
- Diabetes mit sehr hohem Insulinbedarf trotz gesicherter Adhärenz und Injektionstechnik
- Generalisierter oder partieller Lipodystrophie
- Ausgeprägter Hypertriglyzeridämie oder Lebersteatose bei einer schlanken Person
- Verdacht auf Cushing-Syndrom oder Akromegalie
- Frühem Manifestationsalter, syndromalen Merkmalen oder ausgeprägter familiärer Häufung
- Hyperandrogenismus mit rascher Progression oder Virilisierung
- Verdacht auf Antikörper gegen den Insulinrezeptor oder eine andere seltene Form der Insulinresistenz
Differenzialdiagnosen
Die Insulinresistenz ist oft eher Teil der Differenzialdiagnostik als die endgültige Diagnose.
| Erkrankung | Unterscheidungsmerkmale |
|---|---|
| Typ-1-Diabetes oder LADA | Autoimmunität, Gewichtsverlust, Ketoseneigung, niedriges C-Peptid |
| MODY oder anderer monogener Diabetes | Frühe Manifestation, autosomal-dominantes Muster, oft abweichender Phänotyp |
| Cushing-Syndrom | Progrediente proximale Muskelschwäche, Hämatomneigung der Haut, breite Striae und typische Fettverteilung |
| Akromegalie | Vergrößerte Hände und Füße, Gesichtsveränderungen, Schwitzen und Schlafapnoe |
| Hypothyreose | Kälteintoleranz, Obstipation, Bradykardie und veränderter TSH-Wert |
| Phäochromozytom | Anfallsartige Kopfschmerzen, Palpitationen, Schwitzen und ausgeprägte Hypertonie |
| Lipodystrophie | Fehlendes subkutanes Fettgewebe, muskulöses Erscheinungsbild, Lebersteatose und schwere Hypertriglyzeridämie |
| PCOS | Oligo- oder Anovulation, Hyperandrogenismus und polyzystische Ovarmorphologie |
| Arzneimittelinduzierte Dysglykämie | Zeitlicher Zusammenhang mit beispielsweise einem Glukokortikoid oder Antipsychotikum |
| Metabolische Lebersteatose ohne ausgeprägte Insulinresistenz | Kann bei bestimmten genetischen Varianten auftreten |
| Stresshyperglykämie | Akute Erkrankung, Katecholaminausschüttung und vorübergehender Glukoseanstieg |
Glukokortikoide steigern die hepatische Glukoneogenese, vermindern Glukoseaufnahme und Glykogensynthese im Muskel, stimulieren die Proteolyse und können eine viszerale Fettakkumulation fördern. Sowohl ein endogener als auch ein arzneimittelbedingter Glukokortikoidexzess kann daher eine ausgeprägte Insulinresistenz verursachen [18].
Behandlung
Risiko und Ursache behandeln, nicht den HOMA-IR
Ziel ist es, Typ-2-Diabetes, kardiovaskuläre Erkrankungen, Leberfibrose und andere klinische Folgen zu verhindern oder zu behandeln. Ein Surrogatparameter der Insulinresistenz ist selten ein relevantes Therapieziel. Die Verlaufskontrolle sollte daher auf Gewicht, Taillenumfang, körperlicher Leistungsfähigkeit, Blutdruck, Lipiden, Glukosekontrolle und organspezifischen Endpunkten beruhen.
Gewicht und Körperzusammensetzung
Bei Übergewicht oder Adipositas verbessert eine Gewichtsreduktion in der Regel die hepatische Insulinwirkung, vermindert die Lipolyse im Fettgewebe und reduziert die ektope Fetteinlagerung. Bereits eine moderate Gewichtsreduktion kann einen metabolischen Effekt haben, das Ansprechen variiert jedoch. Beim PCOS wird bei Übergewicht häufig eine Gewichtsreduktion um 5 bis 10 Prozent empfohlen, wobei Gewichtsstabilität und die Vermeidung einer weiteren Gewichtszunahme ebenfalls wichtige Ziele sind [13].
Die Gewichtsreduktion sollte nicht das einzige Maß sein. Eine Zunahme der Muskelmasse, ein geringerer Taillenumfang und eine verbesserte Fitness können den Stoffwechsel ohne große Veränderung auf der Waage verbessern. Bei älteren Menschen sollte eine Energierestriktion mit Krafttraining und ausreichender Proteinzufuhr kombiniert werden, um eine Sarkopenie zu begrenzen.
Antiadiposita und metabolische Chirurgie können nach den üblichen Kriterien indiziert sein. Sie sollten nicht allein aufgrund eines hohen Nüchterninsulins oder HOMA-IR verordnet werden. Die Therapiewahl richtet sich nach BMI, Folgeerkrankungen, früheren Therapieversuchen, Kontraindikationen und den Präferenzen der Patientin oder des Patienten.
Körperliche Aktivität
Muskelkontraktion stimuliert die Glukoseaufnahme über teilweise insulinunabhängige Mechanismen. Eine Trainingsphase kann die GLUT4-Expression, die mitochondriale Kapazität, die Kapillardichte und den Glykogenumsatz verbessern. Die Wirkung einer einzelnen Trainingseinheit auf die Insulinsensitivität ist zeitlich begrenzt, was für eine über die Woche verteilte, wiederkehrende Aktivität spricht.
Praktische Ziele sind:
- Mindestens 150 Minuten pro Woche moderate aerobe Aktivität, alternativ 75 Minuten mit hoher Intensität
- Muskelkräftigende Aktivität an mindestens zwei Tagen pro Woche
- Unterbrechung längerer Sitzphasen
- Schrittweise Steigerung entsprechend Komorbidität und Funktionsniveau
Bei Typ-2-Diabetes hat strukturiertes Training günstige Effekte auf die Glukosekontrolle, auch wenn Metaanalysen zum HOMA-IR heterogen sind und nicht immer eine gesicherte Verbesserung des Index selbst zeigen [19]. Der klinische Nutzen sollte daher nicht allein anhand des Nüchterninsulins beurteilt werden.
Ernährung
Keine einzelne Makronährstoffverteilung ist für alle überlegen. Die Ernährung sollte praktikabel sein und Energiebilanz, Gewichtsziele, glykämische Kontrolle und kardiovaskuläre Risikoreduktion unterstützen. Eine mediterrane Ernährungsweise hat in kontrollierten Studien Gewicht, Taillenumfang, Glukose, Insulin, HOMA-IR, Blutfette, Leberfett und Entzündungsmarker verbessert, die Studien sind jedoch heterogen [20].
Priorisieren Sie:
- Gemüse, Hülsenfrüchte, Vollkornprodukte, Obst, Nüsse und Samen
- Ungesättigte Fette anstelle gesättigter Fette
- Fisch und andere nährstoffreiche Proteinquellen
- Weniger zuckergesüßte Getränke, raffinierte Stärke und hochverarbeitete energiedichte Lebensmittel
- Individuelle Energierestriktion, wenn eine Gewichtsreduktion angestrebt wird
Für Personen mit Prädiabetes oder Diabetes kann eine Ballaststoffzufuhr von etwa 35 g pro Tag oder eine Steigerung um etwa 15 g pro Tag ausgehend von einem niedrigen Ausgangsniveau ein angemessenes Ziel sein. Eine Metaanalyse zeigte eine Verbesserung von Nüchternglukose, HbA1c, Insulin, HOMA-IR, Blutfetten und Körpergewicht, die Interventionsstudien wiesen jedoch eine hohe Heterogenität auf [21].
Schlaf, Stress und Schlafapnoe
Erfragen Sie Schlafdauer, Insomnie, Schnarchen und Tagesmüdigkeit. Schlafhygiene und die Behandlung einer Insomnie können die allgemeine Gesundheit und die Voraussetzungen für eine Lebensstiländerung verbessern, die Evidenz dafür, dass eine Schlafverlängerung allein langfristig einem Diabetes vorbeugt, ist jedoch unzureichend [14].
Die obstruktive Schlafapnoe wird nach schlafmedizinischer Indikation behandelt. CPAP kann eine geringe Verbesserung der Insulinresistenz bewirken, ersetzt jedoch weder Gewichtsbehandlung noch körperliche Aktivität oder die übrige Behandlung der Risikofaktoren [16].
Arzneimittel
Es gibt kein Arzneimittel mit allgemeiner Indikation für eine isolierte Insulinresistenz ohne definierte assoziierte Erkrankung.
Metformin kann bei Typ-2-Diabetes und in bestimmten Situationen bei Prädiabetes oder PCOS in Betracht kommen. Bei Prädiabetes ist die Lebensstilintervention die Maßnahme der ersten Wahl. Metformin kann bei Personen mit besonders hohem Progressionsrisiko erwogen werden, Kriterien und Verordnungspraxis variieren jedoch international. Die schwedischen Empfehlungen und die zugelassenen Indikationen sind zu beachten.
GLP-1-Rezeptoragonisten, kombinierte GIP- und GLP-1-Rezeptoragonisten, SGLT2-Inhibitoren, Thiazolidindione und andere glukosesenkende Arzneimittel können metabolische Endpunkte in ihren jeweiligen Patientengruppen verbessern. Sie sollten anhand von Diabetes, Adipositas, kardiovaskulärer Erkrankung, Herzinsuffizienz, Nierenerkrankung und Nebenwirkungsprofil ausgewählt werden, nicht anhand eines isolierten Insulinwerts.
Statine, Antihypertensiva und andere kardiovaskuläre Präventionsmaßnahmen werden entsprechend dem Gesamtrisiko verordnet. Ein möglicher geringer Anstieg des Diabetesrisikos unter bestimmten Arzneimitteln ist gegen den belegten kardiovaskulären Nutzen abzuwägen.
Verlaufskontrolle und Prognose
Die Verlaufskontrolle wird entsprechend dem Risikoprofil individualisiert. Bei einer normoglykämischen Person mit moderatem Risiko kann eine jährliche oder mehrjährliche Kontrolle ausreichen. Engmaschigere Kontrollen sind erforderlich bei Prädiabetes, früherem Gestationsdiabetes, PCOS mit hohem metabolischem Risiko, ausgeprägter Adipositas, rascher Gewichtszunahme oder glukoseerhöhenden Arzneimitteln.
Verfolgen Sie in erster Linie:
- Gewicht, Taillenumfang und körperliches Aktivitätsniveau
- Blutdruck
- Nüchternglukose oder HbA1c
- Triglyzeride, HDL- und LDL-Cholesterin
- Leberwerte und bei Bedarf eine validierte Fibrosebeurteilung
- Symptome und Therapieeffekt bei Schlafapnoe oder PCOS
- Arzneimittelnebenwirkungen und Adhärenz
Wiederholte Bestimmungen von Nüchterninsulin oder HOMA-IR werden normalerweise nicht empfohlen. Die Veränderung kann eher Schwankungen bei Probenentnahme, Insulinsekretion oder Analytik widerspiegeln als eine klinisch bedeutsame Veränderung der Insulinwirkung.
Die Prognose wird vor allem durch Betazellkapazität, Fettverteilung, Leberfett, Muskelmasse, körperliche Aktivität, Schlaf und das begleitende kardiovaskuläre Risiko bestimmt. Insulinresistenz ist teilweise reversibel. Körperliche Aktivität kann die Insulinwirkung innerhalb von Tagen verbessern, und eine Abnahme des Leberfetts kann die hepatische Glukoseproduktion rasch senken. Langfristige Gewichtsstabilität, erhaltene Muskelmasse und die Behandlung etablierter Risikofaktoren sind wichtiger als eine kurzfristige Normalisierung eines Surrogatindex.
Quellen
- Petersen MC, Shulman GI. Mechanisms of Insulin Action and Insulin Resistance. Physiological Reviews 2018. PMID: 30067154
- Borai A, Livingstone C, Kaddam I et al. Selection of the appropriate method for the assessment of insulin resistance. BMC Medical Research Methodology 2011. PMID: 22112229
- Plows JF, Stanley JL, Baker PN et al. The Pathophysiology of Gestational Diabetes Mellitus. International Journal of Molecular Sciences 2018. PMID: 30373146
- Alberti KG, Eckel RH, Grundy SM et al. Harmonizing the metabolic syndrome: a joint interim statement. Circulation 2009. PMID: 19805654
- Pluta W, Dudzińska W, Lubkowska A. Metabolic Obesity in People with Normal Body Weight: Review of Diagnostic Criteria. International Journal of Environmental Research and Public Health 2022. PMID: 35055447
- Choe SS, Huh JY, Hwang IJ et al. Adipose Tissue Remodeling: Its Role in Energy Metabolism and Metabolic Disorders. Frontiers in Endocrinology 2016. PMID: 27148161
- Kojta I, Chacińska M, Błachnio-Zabielska A. Obesity, Bioactive Lipids, and Adipose Tissue Inflammation in Insulin Resistance. Nutrients 2020. PMID: 32375231
- Petersen MC, Shulman GI. Roles of Diacylglycerols and Ceramides in Hepatic Insulin Resistance. Trends in Pharmacological Sciences 2017. PMID: 28551355
- Samuel VT, Shulman GI. Integrating Mechanisms for Insulin Resistance: Common Threads and Missing Links. Cell 2012. PMID: 22385956
- Ormazabal V, Nair S, Elfeky O et al. Association between insulin resistance and the development of cardiovascular disease. Cardiovascular Diabetology 2018. PMID: 30170598
- Carris NW, Magness RR, Labovitz AJ. Prevention of Diabetes Mellitus in Patients With Prediabetes. American Journal of Cardiology 2019. PMID: 30528418
- Genazzani AD, Genazzani AR. Polycystic Ovary Syndrome as Metabolic Disease: New Insights on Insulin Resistance. touchREVIEWS in Endocrinology 2023. PMID: 37313240
- Cowan S, Lim S, Alycia C et al. Lifestyle management in polycystic ovary syndrome: beyond diet and physical activity. BMC Endocrine Disorders 2023. PMID: 36647089
- Antza C, Kostopoulos G, Mostafa S et al. The links between sleep duration, obesity and type 2 diabetes mellitus. Journal of Endocrinology 2022. PMID: 34779405
- Sooriyaarachchi P, Jayawardena R, Pavey T et al. Shift work and the risk for metabolic syndrome among healthcare workers: A systematic review and meta-analysis. Obesity Reviews 2022. PMID: 35734805
- Iftikhar IH, Khan MF, Das A et al. Meta-analysis: continuous positive airway pressure improves insulin resistance in patients with sleep apnea without diabetes. Annals of the American Thoracic Society 2013. PMID: 23607839
- Muniyappa R, Lee S, Chen H et al. Current approaches for assessing insulin sensitivity and resistance in vivo: advantages, limitations, and appropriate usage. American Journal of Physiology, Endocrinology and Metabolism 2008. PMID: 17957034
- Kokkinopoulou I, Diakoumi A, Moutsatsou P. Glucocorticoid Receptor Signaling in Diabetes. International Journal of Molecular Sciences 2021. PMID: 34681832
- Sampath Kumar A, Maiya AG, Shastry BA et al. Exercise and insulin resistance in type 2 diabetes mellitus: A systematic review and meta-analysis. Annals of Physical and Rehabilitation Medicine 2019. PMID: 30553010
- Papadaki A, Nolen-Doerr E, Mantzoros CS. The Effect of the Mediterranean Diet on Metabolic Health: A Systematic Review and Meta-Analysis of Controlled Trials in Adults. Nutrients 2020. PMID: 33143083
- Reynolds AN, Akerman AP, Mann J. Dietary fibre and whole grains in diabetes management: Systematic review and meta-analyses. PLOS Medicine 2020. PMID: 32142510