
Zusammenfassung
Das Cushing-Syndrom entsteht durch eine langdauernde Exposition gegenüber pathologisch erhöhten Cortisolspiegeln. Exogene Glukokortikoide sind die häufigste Ursache und müssen stets erfragt werden, bevor ein endogener Hyperkortisolismus abgeklärt wird. Eine endogene Erkrankung ist zu vermuten bei progredienten und ungewöhnlichen Kombinationen aus proximaler Muskelschwäche, breiten lividen Striae, Hautatrophie, spontanen Hämatomen, Gesichtsplethora, früher Osteoporose, schwer einstellbarer Hypertonie, Hypokaliämie oder neu aufgetretenen metabolischen und psychiatrischen Störungen. Ein unselektiertes Screening allein bei Adipositas, Diabetes oder Depression wird nicht empfohlen [1].
Die Diagnose wird biochemisch mit mindestens zwei übereinstimmend pathologischen Untersuchungen gestellt. Tests der ersten Wahl sind der 1-mg-Dexamethason-Hemmtest über Nacht, mindestens zwei spätabendliche Speichelcortisolbestimmungen oder mindestens zwei Bestimmungen des freien Cortisols im 24-Stunden-Sammelurin. Ein Serumcortisol unter 50 nmol/L nach Dexamethason spricht stark gegen ein Cushing-Syndrom. Nach gesichertem Hyperkortisolismus bestimmt das Plasma-ACTH (adrenokortikotropes Hormon) die weitere Lokalisationsdiagnostik. Ein niedriges ACTH spricht für eine adrenale Ursache, während ein normales oder erhöhtes ACTH die Abklärung einer hypophysären bzw. ektopen ACTH-Produktion erfordert.
Die chirurgische Resektion des cortisol- oder ACTH-produzierenden Tumors ist, sofern möglich, die Therapie der ersten Wahl. Beim Morbus Cushing erfolgt eine transsphenoidale Hypophysenoperation in einem erfahrenen Zentrum. Bei cortisolproduzierendem Nebennierentumor wird in der Regel eine unilaterale Adrenalektomie durchgeführt. Steroidogenesehemmer werden bei schwerem Hyperkortisolismus, präoperativ, bei persistierender oder rezidivierender Erkrankung und bis zum Eintreten der Strahlentherapiewirkung eingesetzt. Hypertonie, Diabetes, Hypokaliämie, Infektionen, Osteoporose und Thromboserisiko müssen parallel behandelt werden. Nach Morbus Cushing ist eine lebenslange Nachsorge erforderlich, da Rezidive noch nach vielen Jahren auftreten können.
Hintergrund und Epidemiologie
Das Cushing-Syndrom ist die klinische und biochemische Folge einer chronischen Glukokortikoidexposition. Der Begriff umfasst sowohl exogene als auch endogene Formen. Der Morbus Cushing bezeichnet ausschließlich den ACTH-produzierenden kortikotropen Hypophysentumor.
Das endogene Cushing-Syndrom ist selten. Der Morbus Cushing ist die häufigste endogene Form bei Erwachsenen mit einer berichteten Inzidenz von etwa 1,2 bis 2,4 Fällen pro Million Einwohner und Jahr. Frauen überwiegen deutlich bei hypophysärer und benigner adrenaler Genese. Das ektope ACTH-Syndrom weist eine ausgeglichenere Geschlechterverteilung auf und kann sich später im Leben manifestieren.
Die mittlere Zeit vom ersten Symptom bis zur Diagnose beträgt etwa 34 Monate. Die Verzögerung ist bei hypophysärer Erkrankung mit etwa 38 Monaten am längsten, gegenüber 30 Monaten bei adrenaler Ursache und 14 Monaten bei ektoper ACTH-Produktion [2]. Dies erklärt sich dadurch, dass häufige Manifestationen wie Gewichtszunahme, Hypertonie, Diabetes, Depression und Zyklusstörungen einzeln betrachtet eine geringe Spezifität aufweisen.
Die Erkrankung geht mit einer erheblichen Übersterblichkeit einher. Eine Metaanalyse von 3 691 Patienten ergab eine standardisierte Mortalitätsratio von 3,0 für das endogene Cushing-Syndrom. Atherosklerotische Erkrankungen und Thromboembolien waren für 43 Prozent der Todesfälle verantwortlich, Infektionen für 13 Prozent und Malignome für 11 Prozent [3]. Das Risiko sinkt nach Remission, normalisiert sich jedoch nicht immer, insbesondere nicht nach langdauerndem Hyperkortisolismus oder bei persistierender kardiometabolischer Komorbidität.
Ätiologische Einteilung
| Hauptgruppe | Häufige Ursachen | Typisches ACTH |
|---|---|---|
| Exogenes Cushing-Syndrom | Orale, inhalative, nasale, intraartikuläre, epidurale, kutane oder okuläre Glukokortikoide | Supprimiert |
| ACTH-abhängiges endogenes Syndrom | Kortikotroper Hypophysentumor, ektope ACTH-Produktion, selten ektope Produktion von Corticotropin-Releasing-Hormon (CRH) | Normal oder erhöht |
| ACTH-unabhängiges endogenes Syndrom | Nebennierenadenom, Nebennierenrindenkarzinom, bilaterale makronoduläre Erkrankung, primäre pigmentierte noduläre adrenokortikale Erkrankung | Supprimiert |
Der Morbus Cushing macht etwa 60 bis 70 Prozent der endogenen Fälle aus. Unter den ACTH-unabhängigen Ursachen überwiegen unilaterale cortisolproduzierende Nebennierenadenome. Ein Nebennierenrindenkarzinom ist insbesondere bei großem oder radiologisch malignitätsverdächtigem Tumor, rascher Symptomentwicklung und gleichzeitiger Androgenüberproduktion in Betracht zu ziehen.
Pathophysiologie
Ein Cortisolüberschuss verursacht Insulinresistenz, Proteinkatabolismus, Lipolyse mit Umverteilung des Fettgewebes, Hemmung der Osteoblastenfunktion, Immunsuppression und eine erhöhte vaskuläre Empfindlichkeit gegenüber Katecholaminen. Bei ausgeprägtem Hyperkortisolismus wird das Enzym 11-beta-Hydroxysteroid-Dehydrogenase Typ 2 in der Niere gesättigt. Cortisol aktiviert dann den Mineralokortikoidrezeptor, was zu Hypertonie, Hypokaliämie und metabolischer Alkalose beiträgt.
Die Hyperkoagulabilität beruht unter anderem auf erhöhten Spiegeln von Faktor VIII, von-Willebrand-Faktor und Fibrinogen sowie auf einer verminderten Fibrinolyse. Gleichzeitige Hautatrophie und Kapillarfragilität können eine paradoxe Blutungsneigung hervorrufen.
Beim Morbus Cushing treibt ein kortikotropes Hypophysenadenom die ACTH-Produktion trotz hoher Cortisolspiegel an. Die meisten Tumoren sind Mikroadenome. Beim ektopen ACTH-Syndrom stammt das ACTH meist aus einem neuroendokrinen Tumor, beispielsweise in Lunge, Bronchus, Thymus oder Pankreas. Kleine, gut differenzierte neuroendokrine Tumoren können einen langsamen Verlauf zeigen, während das kleinzellige Lungenkarzinom häufig einen rasch progredienten und schweren Hyperkortisolismus verursacht.
Klinisches Bild
Befunde mit relativ hohem diagnostischem Wert
Die folgenden Befunde sind trennschärfer als eine isolierte Gewichtszunahme oder Hypertonie:
- Proximale Muskelschwäche, insbesondere Schwierigkeiten beim Aufstehen vom Stuhl oder beim Treppensteigen
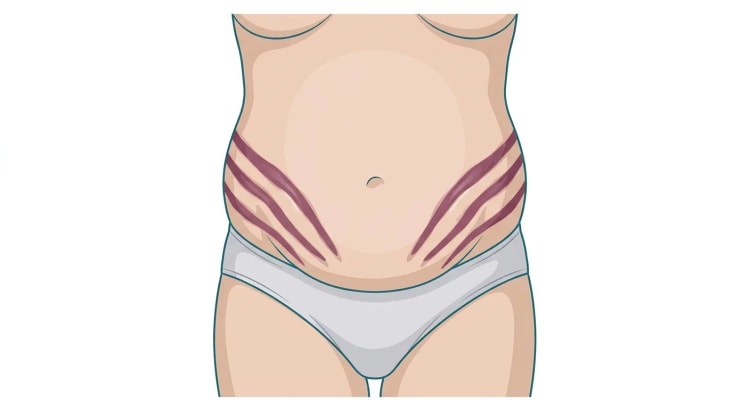
- Breite, häufig mehr als 1 cm messende, rotviolette Striae
- Ausgeprägte Hautatrophie und spontane Ekchymosen
- Gesichtsplethora
- Unerwartete Osteoporose oder Wirbelkörperkompression, insbesondere bei jüngeren Patienten
- Wachstumsverzögerung in Kombination mit Gewichtszunahme bei Kindern
- Rasche und deutliche Progression mehrerer cortisolbedingter Manifestationen
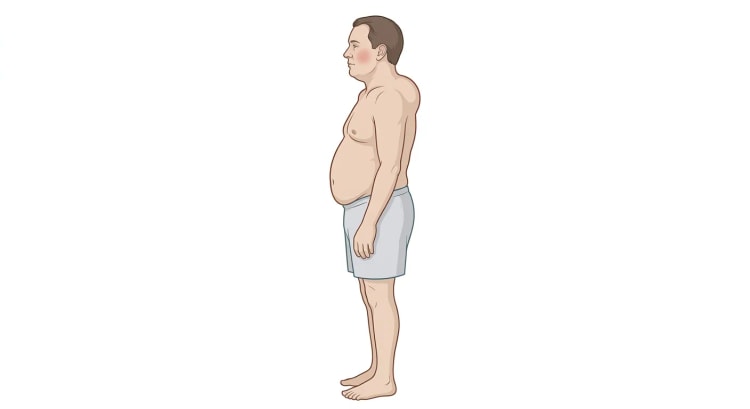
Häufige, aber weniger spezifische Befunde sind stammbetonte Gewichtszunahme, supraklavikuläre Fettpolster, dorsozervikale Fettansammlung, rundes Gesicht, Akne, Hirsutismus, Zyklusstörungen, verminderte Libido, erektile Dysfunktion, Hypertonie, Diabetes, Dyslipidämie, Depression, Reizbarkeit, Schlafstörungen und kognitive Beschwerden. Eine klinisch relevante Muskelschwäche kann auch ohne ausgeprägte Adipositas vorliegen.
Befunde, die auf einen schweren Hyperkortisolismus hinweisen
Ausgeprägte Hypokaliämie, schwer einstellbare Hypertonie, rasch verschlechterter Diabetes, opportunistische Infektionen, Psychose, Herzinsuffizienz, ausgedehnte Ödeme oder Thromboembolien erfordern ein zügiges Vorgehen. Beim ektopen ACTH-Syndrom können Katabolie, Infektionen und Elektrolytstörungen im Vordergrund stehen, während die klassischen äußeren Merkmale weniger ausgeprägt sind.
Komplikationen
Wirbelkörperfrakturen treten bei etwa 30 bis 50 Prozent der Patienten mit Morbus Cushing auf und können trotz einer Knochendichte im Normal- oder Osteopeniebereich entstehen [4]. Hypogonadismus, niedrige IGF-1-Spiegel, verminderte Osteoblastenaktivität und Muskelschwäche verstärken das Frakturrisiko.
Das Infektionsrisiko steigt mit dem Ausmaß des Hyperkortisolismus. Bakterielle Infektionen können ohne typische Entzündungszeichen verlaufen. Bei sehr hohen Cortisolspiegeln treten opportunistische Infektionen auf, einschließlich der Pneumocystis-jirovecii-Pneumonie.
Abklärung und Diagnostik
Welche Patienten sollen abgeklärt werden?
Eine Abklärung wird empfohlen bei:
- Multiplen und progredienten klinischen Manifestationen
- Befunden mit hoher Trennschärfe
- Für das Alter ungewöhnlichen Manifestationen, beispielsweise früher Osteoporose oder schwerer Hypertonie
- Kindern mit nachlassendem Längenwachstum und gleichzeitiger Gewichtszunahme
- Nebenniereninzidentalomen, bei denen eine autonome Cortisolsekretion beurteilt werden muss
- Verdacht auf zyklischen Hyperkortisolismus
- Rascher Katabolie, Hypokaliämie oder opportunistischer Infektion, die den Verdacht auf einen schweren Hyperkortisolismus wecken
Eine unselektierte Testung bei gewöhnlicher Adipositas, unkompliziertem Typ-2-Diabetes, Depression oder polyzystischem Ovarialsyndrom ergibt viele falsch positive Resultate und wird nicht empfohlen [1].
Schritt 1: Ausschluss einer exogenen Glukokortikoidexposition
Alle Applikationsformen und wiederholte lokale Injektionen sind zu erfragen. Ebenso ist nach Hautbleichmitteln, pflanzlichen Arzneimitteln und Nahrungsergänzungsmitteln zu fragen. Potente CYP3A4-Inhibitoren können die systemische Exposition gegenüber inhalativen oder intranasalen Steroiden erheblich steigern.
Beim exogenen Syndrom sind endogenes Cortisol und ACTH in der Regel niedrig. Ein abruptes Absetzen kann eine Nebennierenrindeninsuffizienz auslösen und ist nach längerer Exposition zu vermeiden.
Schritt 2: Nachweis eines endogenen Hyperkortisolismus
Keine einzelne Untersuchung ist in allen Situationen ausreichend. Die Testwahl richtet sich nach Schlafrhythmus, Nierenfunktion, Medikation, Östrogentherapie und zu erwartender Adhärenz. Bei pathologischem Ersttest sollte eine andere validierte Methode oder eine wiederholte Bestimmung erfolgen. Zwei übereinstimmend pathologische Ergebnisse rechtfertigen die ätiologische Abklärung [1,5].
| Test | Praktische Durchführung | Pathologischer Befund | Wichtige Fehlerquellen |
|---|---|---|---|
| Dexamethason-Hemmtest über Nacht | Dexamethason 1 mg zwischen 23 und 24 Uhr, Serumcortisol gegen 08 Uhr | Cortisol mindestens 50 nmol/L | Östrogene, Schwangerschaft, Malabsorption, fehlende Einnahme, CYP3A4-Interaktionen |
| Spätabendliches Speichelcortisol | Probe zur üblichen Schlafenszeit, mindestens zwei Proben | Über der methodenspezifischen oberen Referenzgrenze | Schichtarbeit, gestörter Schlaf, Rauchen, Blutkontamination, Steroidkontamination |
| Freies Cortisol im 24-Stunden-Sammelurin | Mindestens zwei, idealerweise zwei bis drei vollständige 24-Stunden-Sammlungen | Über der methodenspezifischen oberen Referenzgrenze | Unvollständige Sammlung, Niereninsuffizienz, Urinvolumen über 5 Liter |
| Mitternachtscortisol im Serum | Stationäre Blutentnahme unter standardisierten Bedingungen | Fehlender nächtlicher Nadir | Stress, Schlafstörung und Krankenhausumgebung |
Dexamethason-Hemmtest
Ein Serumcortisol unter 50 nmol/L nach 1 mg Dexamethason hat eine hohe Sensitivität und spricht stark gegen ein Cushing-Syndrom. Ein pathologisches Ergebnis ist für sich allein nicht diagnostisch.
Orale Östrogene erhöhen das cortisolbindende Globulin und damit das Gesamtcortisol im Serum. Sofern klinisch vertretbar, sollten Östrogene etwa sechs Wochen vor dem Test abgesetzt werden. Enzyminduktoren wie Carbamazepin, Phenytoin, Phenobarbital, Rifampicin und Johanniskraut beschleunigen den Dexamethasonmetabolismus und können ein falsch pathologisches Ergebnis verursachen. CYP3A4-Inhibitoren können den gegenteiligen Effekt haben. Die gleichzeitige Bestimmung des Dexamethasonspiegels kann bei unerwartetem Ergebnis hilfreich sein [4].
Spätabendliches Speichelcortisol
Das spätabendliche Speichelcortisol bildet den Verlust des normalen nächtlichen Cortisolnadirs ab. Empfohlen werden mindestens zwei, besser drei Proben. Die Methode ist besonders bei milder oder zyklischer Erkrankung nützlich, sollte jedoch bei Nachtarbeitern und Personen mit stark gestörtem zirkadianem Rhythmus vermieden werden [4].
Freies Cortisol im Urin
Wegen der großen intraindividuellen Variabilität sind mindestens zwei vollständige 24-Stunden-Sammlungen erforderlich. Ein normaler Befund schließt eine milde oder zyklische Erkrankung nicht aus. Der Test ist bei einer Kreatinin-Clearance unter etwa 60 mL/min und bei ausgeprägter Polyurie weniger zuverlässig [4].
Nicht neoplastischer Hyperkortisolismus
Depression, übermäßiger Alkoholkonsum, schlecht eingestellter Diabetes, schwere Adipositas, obstruktive Schlafapnoe und andere schwere Erkrankungen können die Hypothalamus-Hypophysen-Nebennieren-Achse aktivieren. Dieser Zustand wurde früher als Pseudo-Cushing bezeichnet.
Die biochemischen Abweichungen sind in der Regel mäßig, und das freie Cortisol im Urin liegt selten mehr als dreimal über der oberen Referenzgrenze. Nach Möglichkeit ist die Grunderkrankung zu behandeln und die Diagnostik nach drei bis sechs Monaten zu wiederholen. Der Dexamethason-CRH-Test oder der Desmopressintest können in Expertenzentren eingesetzt werden, die Methoden sind jedoch nicht vollständig standardisiert [4].
Zyklisches Cushing-Syndrom
Eine zyklische Erkrankung ist durch einen Wechsel zwischen Hyperkortisolismus und normalen oder niedrigen Cortisolspiegeln gekennzeichnet. Eine vorgeschlagene Definition erfordert mindestens drei dokumentierte hyperkortisolämische Phasen, getrennt durch mindestens zwei normokortisolämische Phasen [6].
Bei starkem klinischem Verdacht trotz normaler Befunde sollten spätabendliches Speichelcortisol oder freies Cortisol im 24-Stunden-Urin während symptomatischer Phasen wiederholt bestimmt werden. Der Dexamethason-Hemmtest ist während der Remission weniger aussagekräftig. Die ätiologische Lokalisationsdiagnostik, insbesondere die Sinus-petrosus-Katheterisierung, darf nur bei dokumentiert aktivem Hyperkortisolismus erfolgen.
Schritt 3: Unterscheidung zwischen ACTH-abhängiger und ACTH-unabhängiger Erkrankung
Das Plasma-ACTH wird bei gesichertem Hyperkortisolismus mindestens zweimal bestimmt.
- Ein ACTH unter etwa 2,2 pmol/L spricht stark für eine ACTH-unabhängige Erkrankung.
- Ein ACTH über etwa 4,4 pmol/L spricht für eine ACTH-abhängige Erkrankung.
- Zwischenwerte erfordern eine Wiederholung und eine klinische Gesamtbeurteilung.
Die Grenzwerte sind assayabhängig. Die Präanalytik ist wichtig, da ACTH rasch abgebaut wird.
flowchart TD
A["Klinischer Verdacht auf<br>Cushing-Syndrom"] --> B["Exposition gegenüber exogenen<br>Glukokortikoiden?"]
B -->|Ja| B1["Exogenes Syndrom:<br>abruptes Absetzen vermeiden"]
B -->|Nein| C["Test der ersten Wahl: 1-mg-<br>Dexamethason-Hemmtest,<br>spätabendliches Speichelcortisol oder<br>freies Cortisol im 24-h-Urin"]
C --> D["Pathologisches Ergebnis oder<br>hoher klinischer Verdacht?"]
D -->|Ja| F["Bestätigt durch einen zweiten<br>validierten Test?"]
D -->|Nein| E["Abklärung beenden"]
F -->|Nein| G["Fehlerquellen, zyklischen<br>und nicht neoplastischen<br>Hyperkortisolismus prüfen"]
F -->|Ja| H["Plasma-ACTH unter<br>etwa 2,2 pmol/L?"]
H -->|Nein| H2["Plasma-ACTH über<br>etwa 4,4 pmol/L?"]
H -->|Ja| I["ACTH-unabhängig:<br>Nebennieren-CT"]
H2 -->|Nein| H3["ACTH wiederholen,<br>klinische Gesamtbeurteilung"]
H2 -->|Ja| J["ACTH-abhängig:<br>dynamisches Hypophysen-MRT"]
J --> K["Tumor mindestens 10 mm und<br>übrige Befunde typisch?"]
K -->|Nein| M["Katheterisierung des Sinus<br>petrosus inferior<br>im Expertenzentrum"]
K -->|Ja| L["Wahrscheinlicher<br>Morbus Cushing"]
M --> N["ACTH-Quotient zentral/peripher<br>mindestens 2 basal oder<br>mindestens 3 nach Stimulation?"]
N -->|Ja| L
N -->|Nein| O["Suche nach ektoper ACTH-Quelle:<br>Dünnschicht-CT, bei Bedarf<br>Somatostatinrezeptor-PET"]
Diagnostisches Vorgehen bei Verdacht auf Cushing-Syndrom. Zunächst wird eine exogene Exposition ausgeschlossen, dann wird der Hyperkortisolismus mit zwei übereinstimmenden Tests nachgewiesen und die Quelle anschließend mittels Plasma-ACTH, Bildgebung und bei Bedarf Sinus-petrosus-Katheterisierung lokalisiert. Die ACTH-Grenzwerte sind assayabhängig [1,4].
ACTH-unabhängige Erkrankung
Durchzuführen ist ein Nebennieren-CT mit Messung der nativen Dichte und bei Bedarf eine Kontrastmitteluntersuchung nach Nebennierenprotokoll. Eine homogene Läsion mit höchstens 10 Hounsfield-Einheiten im nativen CT ist typisch für eine lipidreiche benigne Läsion. Tumoren über 4 cm, die heterogen sind oder eine native Dichte über 20 Hounsfield-Einheiten aufweisen, gehen mit einem erhöhten Malignitätsrisiko einher und sollten interdisziplinär beurteilt werden [7].
Bei bilateraler Nodularität müssen Klinik, ACTH, Steroidprofil, Alter und eine etwaige familiäre Belastung zusammen bewertet werden. Bei jungen Patienten mit Pigmentflecken, Myxomen oder anderen Manifestationen eines Carney-Komplexes ist an eine primäre pigmentierte noduläre adrenokortikale Erkrankung und eine PRKAR1A-assoziierte Erkrankung zu denken [8].
ACTH-abhängige Erkrankung
Hypophysen-MRT
Das dynamische kontrastverstärkte Hypophysen-MRT in Dünnschichttechnik, möglichst mit 3 Tesla, sofern verfügbar, ist die Untersuchung der ersten Wahl. Das Standard-MRT weist nur etwa die Hälfte der Mikroadenome nach, und etwa ein Drittel der Untersuchungen kann trotz Morbus Cushing negativ ausfallen [4].
Ein Hypophysenbefund beweist nicht, dass die Läsion ACTH produziert. Kleine Inzidentalome kommen auch in der Allgemeinbevölkerung vor.
Sinus-petrosus-Katheterisierung
Die bilaterale Blutentnahme aus dem Sinus petrosus inferior ist die Referenzmethode, wenn hypophysäre und ektope ACTH-Produktion nicht sicher unterschieden werden können.
Ein zentral/peripherer ACTH-Quotient von mindestens 2 vor Stimulation oder mindestens 3 nach CRH oder Desmopressin spricht für eine hypophysäre Quelle. Die Untersuchung ist in einem erfahrenen Zentrum und nur bei dokumentiert aktivem Hyperkortisolismus durchzuführen. Sie lateralisiert den Tumor nicht zuverlässig.
Bei einem Hypophysentumor von mindestens 10 mm und im Übrigen typischer Befundkonstellation ist eine Katheterisierung in der Regel nicht erforderlich. Bei einer Läsion unter 6 mm wird sie in der Regel empfohlen. Bei Läsionen von 6 bis 9 mm ist die Praxis uneinheitlich, die Mehrzahl der Expertengremien empfiehlt jedoch eine Katheterisierung [4].
Verdacht auf ektope ACTH-Produktion
Rasche Symptomentwicklung, sehr hohes Urincortisol, schwere Hypokaliämie, ausgeprägte Katabolie und männliches Geschlecht erhöhen den Verdacht, jedoch ist keine klinische oder biochemische Variable diagnostisch.
Das Dünnschicht-CT von Hals, Thorax, Abdomen und Becken ist die Untersuchung der ersten Wahl. Die Somatostatinrezeptor-PET, beispielsweise mit Gallium-68-DOTATATE, kann etwa 65 Prozent der ektopen ACTH-produzierenden neuroendokrinen Tumoren lokalisieren und ist besonders hilfreich, wenn die konventionelle Bildgebung negativ oder unklar ist [4]. Ein schweres ektopes ACTH-Syndrom ist häufig ein endokrinologischer Notfall, bei dem die Cortisolsenkung und die Tumorsuche parallel erfolgen müssen [9].
Schwangerschaft
Eine normale Schwangerschaft geht mit erhöhten Spiegeln von cortisolbindendem Globulin, ACTH und Cortisol einher. Der Dexamethason-Hemmtest liefert daher viele falsch positive Ergebnisse und sollte vermieden werden. Das freie Cortisol im Urin kann verwendet werden, steigt jedoch im zweiten und dritten Trimenon physiologisch auf das Zwei- bis Dreifache an. Werte über dem Dreifachen der oberen Referenzgrenze erhärten den Verdacht. Das spätabendliche Speichelcortisol kann nützlich sein, sofern trimester- und methodenspezifische Grenzwerte vorliegen [10].
Die Sinus-petrosus-Katheterisierung sollte wegen des Thromboserisikos und der Strahlenexposition vermieden werden. Das MRT ohne Kontrastmittel ist Methode der ersten Wahl. Eine mittelschwere oder schwere Erkrankung wird interdisziplinär in einem hochspezialisierten Zentrum behandelt, und eine Operation wird nach Möglichkeit in das zweite Trimenon gelegt [10].
Differenzialdiagnosen
| Differenzialdiagnose | Hinweise |
|---|---|
| Exogene Glukokortikoidexposition | Niedriges ACTH und Cortisol, relevante Medikamentenanamnese |
| Metabolisches Syndrom | Adipositas, Hypertonie und Diabetes ohne typische Hautatrophie oder proximale Myopathie |
| Polyzystisches Ovarialsyndrom | Hyperandrogenismus und Zyklusstörungen, jedoch meist erhaltener zirkadianer Cortisolrhythmus |
| Alkoholassoziierter Hyperkortisolismus | Hoher Konsum, Leberbeteiligung, Besserung nach Abstinenz |
| Depression oder schwere Stressbelastung | Mäßige und fluktuierende Cortisolabweichungen |
| Obstruktive Schlafapnoe | Gestörter nächtlicher Cortisolrhythmus, Tagesschläfrigkeit und Schnarchen |
| Glukokortikoidresistenz | Hohes Cortisol ohne typische katabole Cushing-Merkmale, häufig hohes ACTH und Hyperandrogenismus |
| Lipodystrophie | Fettumverteilung und Insulinresistenz ohne biochemischen Hyperkortisolismus |
| Artifizielles Cushing-Syndrom | Unerwartetes Steroidprofil, niedriges ACTH und DHEAS, nachweisbare synthetische Steroide |
Therapie
Allgemeine Grundsätze
Ziel ist die rasche Normalisierung der Cortisolproduktion oder Cortisolwirkung, die Resektion oder Kontrolle der Grunderkrankung sowie die aktive Behandlung der Komplikationen. Die chirurgische Resektion ist Therapie der ersten Wahl, wenn der ursächliche Tumor lokalisiert und resektabel ist [11].
Ein schwerer Hyperkortisolismus ist zügig zu behandeln, mitunter bereits vor Abschluss der vollständigen Tumordiagnostik. Eine Kombination von Steroidogenesehemmern oder eine Block-and-Replace-Strategie kann erforderlich sein. Bei Block-and-Replace wird eine ausreichende Steroidogenesehemmung zur Blockade der endogenen Cortisolproduktion bei gleichzeitiger physiologischer Glukokortikoidsubstitution verabreicht.
Morbus Cushing
Transsphenoidale Operation
Die selektive transsphenoidale Adenomresektion durch einen erfahrenen Hypophysenchirurgen ist die Therapie der ersten Wahl. Ein postoperatives Serumcortisol unter 55 nmol/L spricht für eine Remission. In Expertenzentren wird eine Remission bei etwa 80 bis 85 Prozent der Patienten mit Mikroadenom und bei etwa 60 bis 70 Prozent mit Makroadenom erreicht [4,12].
Eine Metaanalyse von 5 664 Patienten berichtete eine Remissionsrate von 80 Prozent nach primärer Operation und von 58 Prozent nach Reoperation. Ein postoperativer Cortisolnadir unter 55 nmol/L war eng mit einer Remission assoziiert [12]. Endoskopische und mikroskopische Technik erzielen bei Mikroadenomen vergleichbare Ergebnisse. Die endoskopische Technik kann bei Makroadenomen vorteilhaft sein, die Vergleiche beruhen jedoch überwiegend auf Beobachtungsstudien [13].
Nach erfolgreicher Operation entwickelt sich in der Regel eine vorübergehende sekundäre Nebennierenrindeninsuffizienz. Hydrocortison wird gegeben, bis sich die Hypothalamus-Hypophysen-Nebennieren-Achse erholt hat. Der Patient muss eine schriftliche Information über die Stressdosisanpassung und das Notfall-Hydrocortison erhalten.
Persistierende oder rezidivierende Erkrankung
Die Optionen sind:
- Reoperation bei abgrenzbarem resektablem Resttumor oder Rezidivtumor
- Steroidogenesehemmende Therapie
- Hypophysengerichtete Therapie
- Stereotaktische Radiochirurgie oder fraktionierte Strahlentherapie
- Bilaterale Adrenalektomie bei schwerer oder therapierefraktärer Erkrankung
Die Wahl richtet sich nach Tumorgröße, Invasivität, Schweregrad des Hyperkortisolismus, Vortherapie, Kinderwunsch und Komorbidität.
flowchart TD
A["Morbus Cushing"] --> B["Schwerer Hyperkortisolismus<br>oder Wartezeit bis zur Operation?"]
B -->|Ja| C["Steroidogenesehemmer<br>als Überbrückung"]
B -->|Nein| D["Selektive transsphenoidale<br>Adenomresektion in einem<br>erfahrenen Zentrum"]
C --> D
D --> E["Postoperatives Serumcortisol<br>unter 55 nmol/L?"]
E -->|Ja| F["Remission: Hydrocortison<br>bis zur Erholung der Achse"]
E -->|Nein| G["Abgrenzbarer resektabler<br>Rest- oder Rezidivtumor?"]
F --> R["Rezidiv bei Kontrolle<br>mindestens jährlich?"]
R -->|Ja| G
R -->|Nein| S["Weiterhin lebenslange<br>Nachsorge"]
G -->|Ja| H["Reoperation"]
G -->|Nein| I["Medikamentöse Therapie<br>oder Strahlentherapie<br>mit Medikation während<br>der Wartezeit"]
I --> J["Schwere oder<br>therapierefraktäre Erkrankung?"]
J -->|Ja| K["Bilaterale Adrenalektomie,<br>danach MRT-Kontrolle des<br>kortikotropen Tumors"]
J -->|Nein| L["Fortgesetzte Therapie<br>und Cortisolkontrolle"]
Therapeutisches Vorgehen beim Morbus Cushing. Die transsphenoidale Operation in einem erfahrenen Zentrum ist die Therapie der ersten Wahl, und ein postoperatives Serumcortisol unter 55 nmol/L spricht für eine Remission. Bei persistierender Erkrankung oder Rezidiv bestimmen Resektabilität und Schweregrad die Wahl zwischen Reoperation, Medikamenten, Strahlentherapie und bilateraler Adrenalektomie [4,11,12].
Cortisolproduzierender Nebennierentumor
Die unilaterale laparoskopische Adrenalektomie ist Standard beim benignen unilateralen cortisolproduzierenden Tumor. Bei Verdacht auf ein Nebennierenrindenkarzinom ist eine onkologisch geplante, komplette Resektion ohne Ruptur der Tumorkapsel erforderlich. Bei großem oder lokal invasivem Tumor ist ein offenes Vorgehen häufig vorzuziehen.
Die kontralaterale Nebenniere ist in der Regel supprimiert. Eine postoperative Glukokortikoidsubstitution ist erforderlich, bis sich die Achse erholt hat, was Monate oder länger dauern kann.
Bei bilateraler makronodulärer Erkrankung wird das operative Vorgehen individualisiert. Die bilaterale Adrenalektomie bietet eine sichere Kontrolle, verursacht jedoch eine dauerhafte primäre Nebennierenrindeninsuffizienz. Eine unilaterale Adrenalektomie kann bei asymmetrischer Erkrankung erwogen werden, das Rezidivrisiko erfordert jedoch eine langfristige Nachsorge.
Ektopes ACTH-Syndrom
Die komplette Tumorresektion ist bei lokalisiertem resektablem Tumor die Therapie der ersten Wahl. Bei metastasierter oder okkulter Erkrankung wird die Behandlung des Hyperkortisolismus mit einer tumorspezifischen Therapie kombiniert. Steroidogenesehemmer sind häufig sofort zu beginnen. Die bilaterale Adrenalektomie kann lebensrettend sein, wenn die medikamentöse Therapie keine rasche und stabile Kontrolle erzielt [9].
Medikamentöse Therapie
Medikamente werden als Überbrückung bis zur Operation, bei persistierender oder rezidivierender Erkrankung, bis zum Eintreten der Strahlentherapiewirkung oder bei nicht möglicher Operation eingesetzt. Direkte Vergleiche zwischen den Substanzen fehlen. Die Wahl richtet sich nach gewünschtem Wirkungseintritt, Leberfunktion, Elektrolyten, Diabetes, Tumorgröße, möglicher Schwangerschaft und Interaktionen [4,14].
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Osilodrostat | Beginn mit 2 mg oral zweimal täglich (1 mg zweimal täglich bei asiatischer Herkunft und bei Child-Pugh B, 1 mg abends bei Child-Pugh C). Steigerung anfangs um 1–2 mg pro Einzeldosis, höchstens alle 1–2 Wochen. Übliche Erhaltungsdosis 2–7 mg zweimal täglich. Höchstens 30 mg zweimal täglich | Risiko für Nebennierenrindeninsuffizienz, Hypokaliämie, Hypertonie, Androgenanstieg und QT-Verlängerung |
| Metyrapon | Beginn häufig mit 250 mg drei- bis viermal täglich. Übliche Tagesdosis 750 bis 2 000 mg, auf mehrere Einzeldosen verteilt. Höchstens 6 000 mg pro Tag | Rascher Wirkungseintritt. Risiko für Hypokaliämie, Hypertonie, Ödeme, Akne und Hirsutismus |
| Ketoconazol | Beginn mit 400–600 mg pro Tag oral, verteilt auf zwei bis drei Einzeldosen, bei Bedarf rasche Steigerung auf 800–1 200 mg pro Tag. Danach Anpassung um 200 mg pro Tag alle 7–28 Tage. Erhaltungsdosis 400–1 200 mg pro Tag (meist 600–800 mg). Höchstens 1 200 mg pro Tag | Leberwerte und Interaktionen kontrollieren. Risiko für Hepatotoxizität und QT-Verlängerung |
| Pasireotid | 600 Mikrogramm subkutan zweimal täglich, bei Bedarf 900 Mikrogramm zweimal täglich. In Studien wurden bis zu 1 200 Mikrogramm zweimal täglich eingesetzt | Hypophysengerichtet. Hyperglykämie sehr häufig |
| Pasireotid mit verlängerter Freisetzung | Beginn mit 10 mg tief intramuskulär alle vier Wochen. Titration alle 2–4 Monate nach Ansprechen und Verträglichkeit. Höchstens 40 mg alle vier Wochen (bei Child-Pugh B höchstens 20 mg alle vier Wochen) | Glukose, HbA1c, Leberwerte, Gallenblase und EKG kontrollieren |
| Cabergolin | Beginn mit 0,5 bis 1 mg pro Woche, danach individuelle Titration. Untersuchte Dosen 0,5 bis 7 mg pro Woche | Hypophysengerichtet. Wirksam bei einer Minderheit, Risiko eines nachlassenden Therapieeffekts |
| Mifepriston | Beginn mit 300 mg oral einmal täglich. Titration bis 1 200 mg pro Tag | Cortisol und ACTH können nicht zur Dosissteuerung verwendet werden. Risiko für Hypokaliämie, Ödeme, Endometriumveränderungen und Abort |
| Etomidat | Intravenöse Infusion. Niedrige Dosis 0,04–0,05 mg/kg/Stunde bewirkt eine partielle Blockade. Hohe Dosis 0,5–1 mg/kg/Stunde bewirkt eine vollständige Blockade und erfordert eine gleichzeitige intravenöse Hydrocortisonsubstitution. Sehr niedrige Dosis, 0,025 mg/kg/Stunde, kann nach lokaler Praxis stationären Patienten außerhalb der Intensivstation verabreicht werden [4] | Nur unter engmaschiger Überwachung. Rascher Wirkungseintritt innerhalb von 12 bis 24 Stunden |
Dosierungen und zugelassene Indikationen unterscheiden sich zwischen den Ländern. Verfügbarkeit in Schweden, Erstattungsstatus und gegebenenfalls erforderliche Sondergenehmigungen (Lizenz) müssen vor der Verordnung geprüft werden.
Osilodrostat
Osilodrostat hemmt die 11-beta-Hydroxylase. In der placebokontrollierten LINC-4-Studie normalisierte sich das Urincortisol nach 12 Wochen bei 77 Prozent unter Osilodrostat und bei 8 Prozent unter Placebo. In Woche 36 hatten 81 Prozent ein normales Urincortisol [14]. Langzeitdaten zeigen bei vielen Patienten eine anhaltende Wirkung, jedoch einen erheblichen Bedarf an Dosisreduktionen und vorübergehenden Therapiepausen [15].
Vor Therapiebeginn sind Kalium, Magnesium und EKG zu kontrollieren, und innerhalb einer Woche nach Beginn ist ein erneutes EKG abzuleiten. Blutdruck, Elektrolyte und klinische Zeichen eines Cortisolmangels sind zu überwachen. Vermehrte Steroidvorstufen können Hypertonie, Hypokaliämie, Ödeme und androgene Symptome verursachen. Beim Morbus Cushing sollte der Hypophysentumor mittels MRT verlaufskontrolliert werden, da das ACTH ansteigen kann.
Metyrapon
Metyrapon wirkt rasch, hat jedoch eine kurze Halbwertszeit. Es eignet sich daher bei Bedarf an rascher Kontrolle und als perioperative Überbrückung. Akkumuliertes 11-Desoxycortisol kann in einigen Cortisol-Assays kreuzreagieren und zu einer Überschätzung des verbleibenden Cortisols führen [16].
Ketoconazol
Ketoconazol hemmt mehrere steroidogene Enzyme. Eine Normalisierung des Urincortisols wurde bei etwa 60 Prozent berichtet, ein Wirkverlust kommt jedoch vor [16]. Gemäß Fachinformation werden Leberenzyme und Bilirubin vor Beginn, wöchentlich im ersten Monat, danach monatlich über sechs Monate sowie wöchentlich über einen Monat nach jeder Dosissteigerung kontrolliert. Ketoconazol ist kontraindiziert bei akuter oder chronischer Lebererkrankung, bei Leberenzymen über dem 2-Fachen der oberen Referenzgrenze vor Beginn, in Schwangerschaft und Stillzeit sowie bei angeborener oder erworbener QTc-Verlängerung und in Kombination mit kontraindizierten CYP3A4-Substraten. Bei einem Anstieg der Leberenzyme auf mindestens das 3-Fache der oberen Referenzgrenze wird die Behandlung dauerhaft beendet.
Pasireotid
Pasireotid wirkt über Somatostatinrezeptoren des kortikotropen Tumors. In einer Phase-3-Studie erreichten 12 von 82 Patienten unter 600 Mikrogramm zweimal täglich und 21 von 80 unter 900 Mikrogramm zweimal täglich nach sechs Monaten ohne Dosiserhöhung ein normales Urincortisol. Hyperglykämiebezogene Nebenwirkungen traten bei 118 von 162 Patienten auf [17]. Das Präparat ist daher bei schlecht eingestelltem Diabetes besonders problematisch, kann jedoch attraktiv sein, wenn zugleich eine Tumorkontrolle angestrebt wird.
Cabergolin
Cabergolin kann das Urincortisol bei etwa einem Drittel der Patienten mit Morbus Cushing normalisieren, eine langfristig stabile Wirkung ist jedoch seltener. Die Behandlung eignet sich nicht für die ACTH-unabhängige Erkrankung. Bei hoher kumulativer Dosis sollten die Herzklappen entsprechend der Praxis bei Dopaminagonistentherapie beurteilt werden [16].
Mifepriston
Mifepriston blockiert den Glukokortikoidrezeptor und senkt das Cortisol nicht. Wirkung und eine etwaige funktionelle Nebennierenrindeninsuffizienz werden daher klinisch beurteilt. In der SEISMIC-Studie verbesserte sich der klinische Status bei 87 Prozent, unter anderem mit Verbesserung von Glukosekontrolle, Gewicht und Lebensqualität. Häufige Probleme waren Hypokaliämie, Ödeme und Endometriumverdickung [18]. Das Präparat ist in der Schwangerschaft kontraindiziert.
Etomidat
Etomidat ist die einzige intravenöse steroidogenesehemmende Option und wird bei lebensbedrohlichem Hyperkortisolismus eingesetzt, wenn eine orale Therapie nicht möglich ist. Die Behandlung erfordert engmaschige Cortisolkontrollen sowie die Überwachung von Bewusstseinslage, Säure-Basen-Status und Elektrolyten [16].
Strahlentherapie
Stereotaktische Radiochirurgie oder fraktionierte Strahlentherapie werden bei persistierendem oder rezidivierendem Morbus Cushing eingesetzt, insbesondere wenn Tumorgewebe nicht operativ entfernt werden kann. Die Cortisolsenkung entwickelt sich langsam, häufig über mehrere Jahre, weshalb in der Wartezeit in der Regel eine medikamentöse Therapie erforderlich ist.
Eine systematische Übersicht berichtete nach stereotaktischer Radiochirurgie eine Tumorkontrolle bei 92 Prozent, eine endokrine Remission bei 48 Prozent und eine neu aufgetretene Hypophyseninsuffizienz bei 21 Prozent [19]. Eine lebenslange Kontrolle aller Hypophysenachsen ist erforderlich.
Bilaterale Adrenalektomie
Die bilaterale Adrenalektomie bewirkt eine sofortige Kontrolle der Cortisolproduktion und kann indiziert sein bei:
- Lebensbedrohlichem Hyperkortisolismus, der medikamentös nicht beherrschbar ist
- Okkulter oder nicht resektabler ektoper ACTH-Produktion
- Therapierefraktärem Morbus Cushing
- Bilateraler primärer Nebennierenerkrankung
Der Eingriff bedingt eine dauerhafte Glukokortikoid- und Mineralokortikoidsubstitution. Eine systematische Übersicht berichtete Nebennierenkrisen mit einer Häufigkeit von 9,3 pro 100 Patientenjahre [20].
Nach bilateraler Adrenalektomie bei Morbus Cushing besteht ein Risiko für eine kortikotrope Tumorprogression, früher als Nelson-Syndrom bezeichnet. Eine Metaanalyse schätzte die Prävalenz auf 26 Prozent, mit Fällen bis zu 39 Jahre nach der Adrenalektomie [21]. Ein Hypophysen-MRT wird nach drei Monaten, jährlich in den ersten drei Jahren und danach in individuell zunehmenden Intervallen empfohlen [22].
Behandlung der Komplikationen
Thromboseprophylaxe
Das Thromboserisiko ist bei aktiver schwerer Erkrankung und in den ersten Monaten nach der Operation besonders hoch. Ein internationaler Konsens empfiehlt, eine medikamentöse Thromboseprophylaxe bereits bei Diagnosestellung zu erwägen und bis drei Monate nach biochemischer Remission fortzuführen, sofern das Blutungsrisiko nicht dagegen spricht. Eine gewichtsadaptierte Prophylaxedosis eines niedermolekularen Heparins wird bevorzugt [23]. Dies muss an die schwedische perioperative Praxis und die individuelle Nierenfunktion angepasst werden.
Infektionen
Eine aktive Infektion ist vor der Operation abzuklären. Bei sehr hohem Urincortisol, ausgeprägter Lymphopenie oder anderweitiger Immunsuppression sollte eine Prophylaxe gegen Pneumocystis jirovecii erwogen werden, insbesondere bei rascher Cortisolsenkung, da entzündliche Symptome dann deutlicher hervortreten können [24].
Metabolische und kardiovaskuläre Komplikationen
Hypertonie, Diabetes, Dyslipidämie und Hypokaliämie sind nach etablierten Leitlinien zu behandeln, nach der Cortisolnormalisierung jedoch engmaschig zu überwachen, da der Bedarf an Antihypertensiva und Antidiabetika rasch abnehmen kann. Ein Mineralokortikoidrezeptorantagonist ist bei hypokaliämischer Hypertonie häufig geeignet.
Skelett und Muskulatur
Bei Diagnosestellung sind eine Abklärung auf Wirbelkörperfrakturen und eine Knochendichtemessung durchzuführen. Frakturen können trotz relativ erhaltener Knochendichte auftreten. Eine ausreichende Calcium- und Vitamin-D-Zufuhr ist sicherzustellen. Eine antiresorptive Therapie wird bei Fragilitätsfraktur, Osteoporose oder anhaltend hohem Frakturrisiko erwogen. Ein schrittweise gesteigertes Kraft- und Gleichgewichtstraining ist wichtig, die Erholung von der proximalen Myopathie kann jedoch mehrere Jahre dauern [25].
Nachsorge und Prognose
Früh nach der Operation
Nach einer Hypophysenoperation werden überwacht:
- Serumcortisol und ACTH
- Natrium und Flüssigkeitsbilanz
- Zeichen eines Diabetes insipidus oder SIADH
- Übrige Hypophysenachsen
- Thrombose und Infektion
- Bedarf an Glukokortikoidsubstitution
Symptome des Cortisolmangels und ein Glukokortikoidentzugssyndrom können trotz adäquater Substitution auftreten. Häufige Symptome sind Müdigkeit, Übelkeit, Muskel- und Gelenkschmerzen sowie Niedergeschlagenheit. Der Patient benötigt klare Anweisungen zur Stressdosisanpassung und dazu, wann eine Notfallversorgung aufzusuchen ist.
Die Erholung der Hypothalamus-Hypophysen-Nebennieren-Achse wird mit dem Morgencortisol und bei Bedarf mit Stimulationstests beurteilt. Die Substitution wird nicht allein anhand der Symptome ausgeschlichen.
Kontrolle von Remission und Rezidiv
Nach Morbus Cushing erfolgt nach Erholung der Nebennierenachse mindestens jährlich eine klinische und biochemische Kontrolle. Das spätabendliche Speichelcortisol ist häufig der früheste pathologische Marker, gefolgt vom Dexamethason-Hemmtest und später vom Urincortisol.
Rezidive nach primärer Hypophysenoperation wurden in Metaanalysen bei etwa 15 bis 18 Prozent berichtet, die Häufigkeit nimmt jedoch mit der Nachbeobachtungszeit zu. Etwa die Hälfte der Rezidive tritt in den ersten 50 Monaten auf, Spätrezidive kommen jedoch vor [26]. Neu aufgetretene Gewichtszunahme, Hypertonie, Diabetes, Schlafstörungen oder Hautveränderungen sollten zu einer vorgezogenen Laboruntersuchung führen.
Nach einer Nebennierenoperation werden die Erholung der kontralateralen Nebenniere sowie etwaige Zeichen eines Rezidivs oder einer neuen Nodularität verfolgt. Nach einem Nebennierenrindenkarzinom ist ein separates onkologisches Nachsorgeprogramm erforderlich.
Langzeitprognose
Die Normalisierung des Cortisols verbessert Blutdruck, Glukosestoffwechsel, Körperzusammensetzung, Knochendichte und Infektionsrisiko. Manche Veränderungen bleiben jedoch bestehen. Müdigkeit, Muskelschwäche, kognitive Beschwerden, Depression und eingeschränkte Lebensqualität können über mehrere Jahre anhalten.
Das kardiovaskuläre Risiko ist auch nach biochemischer Remission zu überwachen. Hypophysenoperation und Strahlentherapie können eine dauerhafte Hypophyseninsuffizienz verursachen. Gonadenfunktion, Schilddrüsenachse, Wachstumshormonachse und Fertilität müssen daher individuell beurteilt werden.
Eine Schwangerschaft sollte nach Möglichkeit erst nach gesicherter Remission geplant werden. Eine aktive Erkrankung ist mit einem hohen Risiko für Hypertonie, Präeklampsie, Diabetes, Frühgeburt und intrauterinen Fruchttod verbunden [10].
Quellen
- Nieman LK et al. The Diagnosis of Cushing's Syndrome: An Endocrine Society Clinical Practice Guideline. The Journal of Clinical Endocrinology and Metabolism 2008. PMID: 18334580
- Rubinstein G et al. Time to Diagnosis in Cushing's Syndrome: A Meta-Analysis Based on 5367 Patients. The Journal of Clinical Endocrinology and Metabolism 2020. PMID: 31665382
- Limumpornpetch P et al. The Effect of Endogenous Cushing Syndrome on All-cause and Cause-specific Mortality. The Journal of Clinical Endocrinology and Metabolism 2022. PMID: 35486378
- Fleseriu M et al. Consensus on diagnosis and management of Cushing's disease: a guideline update. The Lancet Diabetes & Endocrinology 2021. PMID: 34687601
- Balomenaki M et al. Diagnostic workup of Cushing's syndrome. Journal of Neuroendocrinology 2022. PMID: 35979805
- Świątkowska-Stodulska R et al. Cyclic Cushing's Syndrome: A Diagnostic Challenge. Frontiers in Endocrinology 2021. PMID: 33967962
- Fassnacht M et al. European Society of Endocrinology clinical practice guidelines on the management of adrenal incidentalomas, in collaboration with the European Network for the Study of Adrenal Tumors. European Journal of Endocrinology 2023. PMID: 37318239
- Sun J et al. The clinical characteristics and pathogenic variants of primary pigmented nodular adrenocortical disease in 210 patients: a systematic review. Frontiers in Endocrinology 2024. PMID: 39006359
- Young J et al. Cushing's syndrome due to ectopic ACTH secretion: an expert operational opinion. European Journal of Endocrinology 2020. PMID: 31999619
- Hamblin R et al. The diagnosis and management of Cushing's syndrome in pregnancy. Journal of Neuroendocrinology 2022. PMID: 35491087
- Nieman LK et al. Treatment of Cushing's Syndrome: An Endocrine Society Clinical Practice Guideline. The Journal of Clinical Endocrinology and Metabolism 2015. PMID: 26222757
- Stroud A et al. Outcomes of pituitary surgery for Cushing's disease: a systematic review and meta-analysis. Pituitary 2020. PMID: 32691356
- Broersen LHA et al. Endoscopic vs. microscopic transsphenoidal surgery for Cushing's disease: a systematic review and meta-analysis. Pituitary 2018. PMID: 29767319
- Gadelha M et al. Randomized Trial of Osilodrostat for the Treatment of Cushing Disease. The Journal of Clinical Endocrinology and Metabolism 2022. PMID: 35325149
- Fleseriu M et al. Long-term outcomes of osilodrostat in Cushing's disease: LINC 3 study extension. European Journal of Endocrinology 2022. PMID: 35980235
- Gilis-Januszewska A et al. Individualized medical treatment options in Cushing disease. Frontiers in Endocrinology 2022. PMID: 36531477
- Colao A et al. A 12-month phase 3 study of pasireotide in Cushing's disease. New England Journal of Medicine 2012. PMID: 22397653
- Fleseriu M et al. Mifepristone, a glucocorticoid receptor antagonist, produces clinical and metabolic benefits in patients with Cushing's syndrome. The Journal of Clinical Endocrinology and Metabolism 2012. PMID: 22466348
- Mathieu D et al. Stereotactic radiosurgery for secretory pituitary adenomas: systematic review and International Stereotactic Radiosurgery Society practice recommendations. Journal of Neurosurgery 2022. PMID: 34479203
- Ritzel K et al. Outcome of bilateral adrenalectomy in Cushing's syndrome: a systematic review. The Journal of Clinical Endocrinology and Metabolism 2013. PMID: 23956347
- Papakokkinou E et al. Prevalence of Nelson's syndrome after bilateral adrenalectomy in patients with Cushing's disease: a systematic review and meta-analysis. Pituitary 2021. PMID: 34036460
- Reincke M et al. Corticotroph tumor progression after bilateral adrenalectomy: systematic review and expert consensus recommendations. European Journal of Endocrinology 2021. PMID: 33444221
- Isand K et al. Delphi panel consensus on recommendations for thromboprophylaxis of venous thromboembolism in endogenous Cushing's syndrome: a position statement. European Journal of Endocrinology 2025. PMID: 39973025
- Varlamov EV et al. Cardiovascular risk assessment, thromboembolism, and infection prevention in Cushing's syndrome: a practical approach. European Journal of Endocrinology 2021. PMID: 33539319
- Leszczyńska D et al. Musculoskeletal complications of Cushing syndrome. Reumatologia 2023. PMID: 37745145
- Braun LT et al. Recurrence after pituitary surgery in adult Cushing's disease: a systematic review on diagnosis and treatment. Endocrine 2020. PMID: 32743767