
Zusammenfassung
Eine Hypophyseninsuffizienz bezeichnet den Mangel an einem oder mehreren Hypophysenhormonen infolge einer Erkrankung der Hypophyse oder des Hypothalamus. Bei Erwachsenen wird sie meist durch einen sellären oder parasellären Tumor, eine Operation oder eine Strahlentherapie verursacht; daneben kommen Hypophysitis, Schädel-Hirn-Trauma, Subarachnoidalblutung, Hypophysenapoplexie und postpartale Nekrose vor. Die Diagnostik muss sämtliche hypophysären Achsen, die zugrunde liegende Ursache und eine etwaige Beeinträchtigung des Sehvermögens erfassen. Ein niedriges Zielorganhormon zusammen mit einem niedrigen oder inadäquat normalen glandotropen Hypophysenhormon spricht für eine zentrale Insuffizienz. TSH ist weder zum Ausschluss noch zur Therapiesteuerung einer zentralen Hypothyreose geeignet. Basales GH hat keinen diagnostischen Wert, und ein GH-Mangel im Erwachsenenalter erfordert in der Regel einen Stimulationstest.
Der ACTH-Mangel ist die akut bedrohlichste Komponente. Bei Verdacht auf eine Nebennierenkrise, eine Hypophysenapoplexie oder einen klinisch relevanten Cortisolmangel werden Blutproben entnommen, sofern dies die Therapie nicht verzögert, und anschließend wird sofort Hydrocortison gegeben. Eine Glukokortikoidtherapie ist immer vor Levothyroxin zu beginnen, solange ein gleichzeitiger ACTH-Mangel nicht ausgeschlossen ist. Die Langzeittherapie erfolgt in der Regel mit Hydrocortison 15 bis 20 mg pro Tag, verteilt auf zwei oder drei Dosen. Der Patient benötigt schriftliche Regeln zur Dosisanpassung bei Krankheit (Sick-Day-Rules), einen Steroidnotfallausweis und eine Notfallausrüstung zur Injektion. Eine zentrale Hypothyreose wird mit Levothyroxin behandelt und anhand des freien T4 überwacht, in der Regel mit einem Zielwert in der oberen Hälfte des Referenzbereichs. Ein Hypogonadismus wird bei fehlender Kontraindikation mit Sexualsteroiden behandelt, während bei Kinderwunsch Gonadotropine oder pulsatiles GnRH erforderlich sind. Eine GH-Substitution wird bei gesichertem GH-Mangel im Erwachsenenalter erwogen, nachdem die übrigen Achsen stabilisiert sind. Ein Arginin-Vasopressin-Mangel wird mit Desmopressin behandelt, wobei eine Überdosierung eine schwere Hyponatriämie verursachen kann.
Hintergrund und Epidemiologie
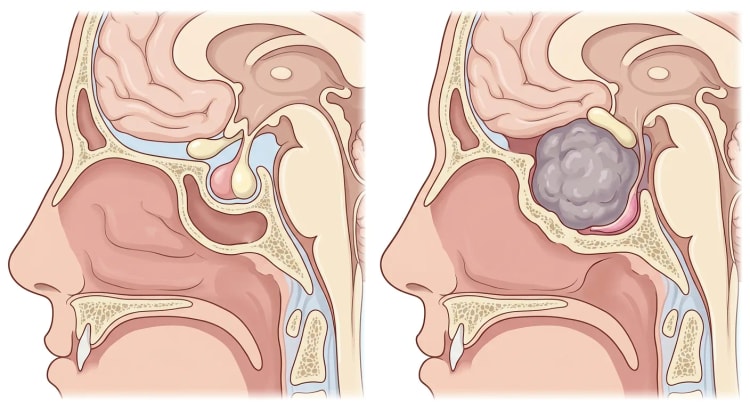
Die Hypophyseninsuffizienz umfasst einen partiellen oder vollständigen Ausfall der Sekretion von ACTH, TSH, LH, FSH, GH und Prolaktin aus dem Hypophysenvorderlappen. Erkrankungen der Neurohypophyse oder des Hypophysenstiels können zusätzlich einen Arginin-Vasopressin-Mangel verursachen, früher als zentraler Diabetes insipidus bezeichnet. Der Begriff Panhypopituitarismus wird meist verwendet, wenn mehrere, aber nicht notwendigerweise alle Achsen des Hypophysenvorderlappens ausgefallen sind.
Die klinischen Folgen hängen davon ab, welche Achsen betroffen sind, wie rasch sich die Insuffizienz entwickelt und ob gleichzeitig ein raumfordernder Prozess vorliegt. Ein isolierter ACTH-Mangel kann lebensbedrohlich sein, während sich GH-Mangel und Hypogonadismus häufig langsam entwickeln und erst durch metabolische Veränderungen, Osteoporose, Infertilität oder eine eingeschränkte Lebensqualität auffallen. Internationale Leitlinien empfehlen daher eine systematische Beurteilung aller hypophysären Achsen, sobald eine strukturelle hypothalamische oder hypophysäre Erkrankung nachgewiesen ist [1].
Eine häufig zitierte populationsbasierte Studie an einer erwachsenen Bevölkerung im Nordwesten Spaniens schätzte die Prävalenz auf etwa 45,5 pro 100 000 Einwohner und die Inzidenz auf 4,2 Neuerkrankungen pro 100 000 und Jahr [2]. Diese Zahlen unterschätzen das tatsächliche Vorkommen vermutlich, da eine partielle Insuffizienz, eine posttraumatische Insuffizienz und eine arzneimittelinduzierte Hypophysitis leicht übersehen werden [3]. Die Hypophyseninsuffizienz ist mit erhöhter Morbidität und vorzeitiger Mortalität verbunden. In einer Metaanalyse von 12 Studien mit 23 515 Patienten betrug die standardisierte Mortalitätsratio 1,55 (95-%-Konfidenzintervall 1,14 bis 2,11). Das Risiko war besonders erhöht bei Frauen, jüngeren Patienten sowie bei Patienten mit Kraniopharyngeom, Arginin-Vasopressin-Mangel und vorangegangener Strahlentherapie [4].
Häufige Ursachen
| Ursachenkategorie | Beispiele und klinische Hinweise |
|---|---|
| Tumor | Hormoninaktiver Hypophysentumor, Kraniopharyngeom, Meningeom, Germinom, Metastase |
| Therapiebedingt | Transsphenoidale oder transkranielle Operation, konventionelle Strahlentherapie, stereotaktische Strahlentherapie |
| Vaskulär | Hypophysenapoplexie, postpartale Nekrose, Subarachnoidalblutung |
| Entzündlich oder autoimmun | Lymphozytäre Hypophysitis, IgG4-assoziierte Hypophysitis, immuntherapieinduzierte Hypophysitis |
| Traumatisch | Mittelschweres oder schweres Schädel-Hirn-Trauma, wiederholte Schädeltraumata |
| Infiltrativ | Sarkoidose, Langerhans-Zell-Histiozytose, Hämochromatose |
| Infektiös | Tuberkulose, Pilzinfektion, Abszess |
| Angeboren oder genetisch | Septooptische Dysplasie, Hypophysenstiel-Unterbrechungssyndrom, Mutationen in Transkriptionsfaktoren |
| Funktionelle Suppression | Mangelernährung, ausgeprägter Gewichtsverlust, Übertraining, schwere Systemerkrankung, Opioide oder pharmakologisch dosierte Glukokortikoide |
Hypophysentumoren und ihre Behandlung sind bei Erwachsenen die häufigsten Ursachen. Bei langsam wachsendem Tumor fällt häufig zuerst die GH-Achse aus, danach die Gonadotropine, TSH und zuletzt ACTH. Diese Reihenfolge ist jedoch nicht zuverlässig genug, um die Labordiagnostik danach auszurichten. Bei einer Hypophysitis ist ein früher ACTH-Mangel häufig.
Das Sheehan-Syndrom beruht auf einer ischämischen postpartalen Nekrose, meist nach schwerer geburtshilflicher Blutung oder Hypotonie. Agalaktie, ausbleibende Rückkehr der Menstruation, chronische Müdigkeit, Hypotonie, Hypoglykämie und Hyponatriämie sind wichtige Hinweise. Die Diagnose kann sich über viele Jahre verzögern, und die Magnetresonanztomographie zeigt häufig eine partielle oder komplette Empty Sella [5].
Die strahleninduzierte Hypophyseninsuffizienz ist dosisabhängig, kumulativ und in der Regel irreversibel. Die GH-Achse ist am empfindlichsten. Nach 30 bis 50 Gy auf Hypothalamus und Hypophyse kann ein GH-Mangel bei 50 bis 100 Prozent auftreten, während TSH- und ACTH-Mangel oft später hinzukommen. Nach konventioneller Strahlentherapie von Hypophysentumoren hatten nach zehn Jahren 30 bis 60 Prozent einen Gonadotropin-, TSH- oder ACTH-Mangel entwickelt [6]. Die endokrinologische Nachsorge muss daher lebenslang fortgeführt werden.
Nach Schädel-Hirn-Trauma oder aneurysmatischer Subarachnoidalblutung schwankt die berichtete Häufigkeit erheblich in Abhängigkeit von Patientenauswahl, Testmethode und Zeitpunkt. Eine systematische Übersichtsarbeit fand eine chronische Hypophyseninsuffizienz bei 27,5 Prozent nach Schädel-Hirn-Trauma und bei 47 Prozent nach Subarachnoidalblutung, wobei viele frühe Auffälligkeiten jedoch vorübergehend waren [7]. Ein generelles Screening nach leichter Gehirnerschütterung wird nicht empfohlen. Patienten mit mittelschwerer oder schwerer Verletzung, langem Krankenhausaufenthalt oder persistierenden Symptomen sollten hingegen untersucht werden.
Eine Hypophysitis kann primär oder sekundär infolge von Arzneimitteln, systemischer Entzündung oder Malignität auftreten. Die Symptome entstehen durch den Hormonmangel und mitunter durch eine Vergrößerung der Hypophyse mit Kopfschmerzen oder Sehstörungen. Die Diagnose lässt sich in der Regel anhand von Klinik und MRT-Befund stellen, nachdem Tumor, Infektion und andere infiltrative Erkrankungen erwogen wurden [8]. Checkpoint-Inhibitoren, insbesondere CTLA-4-Inhibitoren oder Kombinationstherapien, können eine Hypophysitis auslösen. Diese führt häufig zu einem bleibenden ACTH-Mangel, während das MRT normal sein kann, besonders nach PD-1- oder PD-L1-Inhibition [9].
Klinisches Bild
Die Symptome sind oft unspezifisch und werden fälschlich dem Alter, einer Depression, einer Malignität, einer früheren Hirnverletzung oder einer anderen chronischen Erkrankung zugeschrieben. Die Kombination mehrerer diskreter Befunde ist wichtiger als ein einzelnes Symptom.
| Hormonmangel | Häufige Manifestationen | Wichtige Laborbefunde |
|---|---|---|
| ACTH-Mangel | Müdigkeit, Appetitlosigkeit, Gewichtsverlust, Übelkeit, Bauchschmerzen, orthostatische Beschwerden, Hypotonie, Hypoglykämie | Niedriges Cortisol, mitunter Hyponatriämie, normales Kalium |
| TSH-Mangel | Kälteintoleranz, Obstipation, trockene Haut, Bradykardie, Gewichtszunahme, kognitive Verlangsamung | Niedriges freies T4 bei niedrigem, normalem oder leicht erhöhtem TSH |
| LH- und FSH-Mangel beim Mann | Libidoverlust, erektile Dysfunktion, Infertilität, verminderter Bartwuchs und verminderte Muskelmasse | Niedriges Testosteron bei niedrigem oder inadäquat normalem LH und FSH |
| LH- und FSH-Mangel bei der Frau | Oligomenorrhö, Amenorrhö, Infertilität, Hitzewallungen, vaginale Trockenheit | Niedriges Östradiol bei niedrigem oder inadäquat normalem LH und FSH |
| GH-Mangel bei Erwachsenen | Zunahme der viszeralen Fettmasse, verminderte Muskelmasse und körperliche Leistungsfähigkeit, Dyslipidämie, niedrige Knochendichte, eingeschränkte Lebensqualität | Ein niedriges IGF-1 kann die Diagnose stützen, ein normaler Wert schließt einen Mangel jedoch nicht aus |
| Prolaktinmangel | Postpartale Agalaktie | Niedriges Prolaktin |
| Arginin-Vasopressin-Mangel | Polyurie, Nykturie, Polydipsie, Dehydratation und Hypernatriämie bei gestörtem Durstempfinden oder eingeschränktem Flüssigkeitszugang | Hypotone Polyurie mit niedriger Urinosmolalität |
Hyperpigmentierung und Hyperkaliämie gehören zur primären, nicht zur zentralen Nebennierenrindeninsuffizienz. Beim zentralen ACTH-Mangel ist die Aldosteronsekretion in der Regel erhalten, da sie vorwiegend über das Renin-Angiotensin-System reguliert wird. Eine Hyponatriämie ist dennoch häufig, bedingt durch die Stimulation der Vasopressinsekretion infolge des Cortisolmangels und die verminderte Ausscheidung freien Wassers. Eine zentrale Nebennierenrindeninsuffizienz muss daher bei ungeklärter euvolämischer Hyponatriämie auch ohne Hyperkaliämie erwogen werden [10].
Alarmsymptome
Eine notfallmäßige Abklärung ist erforderlich bei:
- Kreislaufinstabilität, Erbrechen, Hypoglykämie oder Bewusstseinsminderung
- plötzlichen starken Kopfschmerzen, Visusminderung, Gesichtsfeldausfall oder Augenmuskelparese
- rasch auftretender Polyurie und steigendem Natrium nach Hypophysenoperation oder Schädeltrauma
- schwerer Hyponatriämie mit neurologischen Symptomen
- Verdacht auf Hypophysitis bei einem Patienten unter Therapie mit Checkpoint-Inhibitoren
- postpartalen Kopfschmerzen, Hypotonie oder Hypoglykämie nach schwerer Blutung.
Abklärung und Diagnostik
Erstbeurteilung
Die Anamnese muss frühere Hypophysentumoren, neurochirurgische Eingriffe, Schädeltrauma, Subarachnoidalblutung, Strahlentherapie von Gehirn oder Schädelbasis, geburtshilfliche Blutungen, autoimmune oder granulomatöse Erkrankungen sowie eine Therapie mit Checkpoint-Inhibitoren, Opioiden oder Glukokortikoiden erfassen. Zu erfragen sind Kopfschmerzen, Sehsymptome, Durst, Urinvolumen, Menstruation, Libido, Fertilität, Stillen, Gewichtsveränderungen sowie frühere Pubertäts- oder Wachstumsstörungen.
Die körperliche Untersuchung sollte Blutdruck im Liegen und Stehen, Puls, Gewicht, Taillenumfang, Gesichtsfeldprüfung mittels Konfrontationstest, Okulomotorik sowie Zeichen eines Hypogonadismus oder einer Hypothyreose umfassen. Eine formale Perimetrie ist erforderlich, wenn eine selläre Läsion das Chiasma opticum erreicht oder komprimiert. Bei einer zufällig entdeckten Hypophysenläsion wird sowohl ein Screening auf Hormonüberproduktion als auch auf Hypophyseninsuffizienz empfohlen [11].
Basale Labordiagnostik
Die Blutentnahme erfolgt vorzugsweise morgens, vor der Glukokortikoideinnahme:
- Plasmacortisol zwischen 07 und 09 Uhr, bei Bedarf gleichzeitig Plasma-ACTH
- freies T4 und TSH
- Prolaktin
- Männer: nüchtern abgenommenes Gesamttestosteron vor 10 Uhr, LH und FSH
- prämenopausale Frauen: Östradiol, LH und FSH unter Berücksichtigung des Zyklustags
- postmenopausale Frauen: LH und FSH, wobei das Fehlen des erwarteten Anstiegs für einen zentralen Hypogonadismus spricht
- IGF-1, altersadjustiert
- Natrium, Kalium, Kreatinin, Glukose und Serumosmolalität
- bei Polyurie: gleichzeitig Urinvolumen, Urinosmolalität und Urinnatrium.
Bei Verdacht auf einen hormonproduzierenden Tumor wird die Diagnostik um eine geeignete gezielte Abklärung ergänzt, beispielsweise IGF-1 bei Verdacht auf Akromegalie, eine Cortisol-Diagnostik bei Verdacht auf Morbus Cushing und Prolaktin bei Verdacht auf ein Prolaktinom.
ACTH-Cortisol-Achse
Ein Morgencortisol unter etwa 83 nmol/L, entsprechend 3 Mikrogramm/dL, spricht stark für eine Nebennierenrindeninsuffizienz. Ein Wert über etwa 414 bis 500 nmol/L, entsprechend 15 bis 18 Mikrogramm/dL, spricht in der Regel gegen einen klinisch relevanten Mangel. Die Grenzwerte sind methodenabhängig, und bei modernen spezifischen Cortisol-Assays können niedrigere Entscheidungsgrenzen gelten. Werte im Graubereich erfordern eine dynamische Testung oder eine erneute Beurteilung im jeweiligen klinischen Kontext [1,12].
Der kurze Synacthen-Test (ACTH-Kurztest) wird mit 250 Mikrogramm Tetracosactid intravenös oder intramuskulär durchgeführt; Cortisol wird vor sowie nach 30 und gegebenenfalls 60 Minuten bestimmt. Welcher Spitzenwert als adäquat gilt, hängt von der Analysemethode des Labors ab. In den ersten vier bis sechs Wochen nach einer neu aufgetretenen Schädigung von Hypophyse oder Hypothalamus kann der Test falsch normal ausfallen, da die Nebennierenrinde noch auf ACTH ansprechen kann.
Der Insulinhypoglykämietest erfasst sowohl die ACTH- als auch die GH-Reserve und gilt als Referenzmethode, erfordert jedoch erfahrenes Personal und Überwachung. Er darf bei koronarer Herzkrankheit, Epilepsie oder anderem relevantem Risiko durch Hypoglykämie nicht eingesetzt werden. Der Metyrapon-Test kann in spezialisierten Zentren angewendet werden.
Pharmakologisch dosierte Glukokortikoide beeinflussen die Achse und können mit der Analytik interferieren. Hydrocortison sollte vor einer geplanten Testung in der Regel mindestens 18 bis 24 Stunden pausiert werden, sofern dies sicher ist. Prednisolon kann eine längere Pause erfordern. Orale Östrogene erhöhen das cortisolbindende Globulin und damit das Gesamtcortisol im Serum.
TSH-Achse
Eine zentrale Hypothyreose wird bei einem Patienten mit Hypophysen- oder Hypothalamuserkrankung anhand eines niedrigen freien T4 in Kombination mit niedrigem, normalem oder nur leicht erhöhtem TSH diagnostiziert. Ein normales TSH schließt eine zentrale Hypothyreose nicht aus. Ein leicht erniedrigtes freies T4 während einer akuten schweren Erkrankung kann Ausdruck eines Non-Thyroidal-Illness-Syndroms sein, weshalb häufig eine Kontrolle nach Erholung erforderlich ist.
Bei grenzwertigem freiem T4 können ein deutlicher Abfall gegenüber dem früheren Ausgangswert des Patienten, Symptome und das Vorliegen weiterer Achsenausfälle die Diagnose erhärten. Ein TSH-Stimulationstest hat keinen etablierten Stellenwert.
Gonadenachse
Beim Mann sind Symptome und ein wiederholt niedriges morgendliches Nüchterntestosteron erforderlich. Ein niedriges Testosteron zusammen mit niedrigem oder inadäquat normalem LH und FSH spricht für einen zentralen Hypogonadismus. Bei Grenzwerten oder verändertem SHBG sollte das berechnete oder gemessene freie Testosteron beurteilt werden.
Bei prämenopausalen Frauen sprechen Amenorrhö oder Oligomenorrhö mit niedrigem Östradiol und niedrigen oder inadäquat normalen Gonadotropinen für einen zentralen Hypogonadismus. Schwangerschaft, Hyperprolaktinämie, primäre Schilddrüsenerkrankung, funktionelle hypothalamische Amenorrhö und Hyperandrogenismus sind auszuschließen. Bei postmenopausalen Frauen ist das Fehlen deutlich erhöhter LH- und FSH-Werte diagnostisch wegweisend.
GH-Achse
Basales GH ist wegen der pulsatilen Sekretion nicht verwertbar. Ein niedriges IGF-1 erhärtet den Verdacht, kann aber auch durch Mangelernährung, Lebererkrankung, schlecht eingestellten Diabetes, Niereninsuffizienz, unbehandelte Hypothyreose und orale Östrogene bedingt sein. Ein normales IGF-1 schließt einen GH-Mangel im Erwachsenenalter nicht aus.
Stimulationstests sollten in der Regel nur durchgeführt werden, wenn eine Behandlung erwogen wird. Der Insulinhypoglykämietest ist die Referenzmethode. Der Glukagon-Stimulationstest ist eine Alternative, wenn der Insulinhypoglykämietest kontraindiziert ist. Die Grenzwerte müssen an Test, Analysemethode und BMI angepasst werden, da Adipositas die GH-Antwort vermindert. Macimorelin ist ein kürzerer oraler Test, dessen Verfügbarkeit jedoch variiert [13].
Bei organischer hypothalamischer oder hypophysärer Erkrankung, mindestens drei weiteren gesicherten Hypophysenhormonausfällen und eindeutig niedrigem IGF-1 liegt die Wahrscheinlichkeit eines GH-Mangels über 95 Prozent. Auf einen Stimulationstest kann dann in der Regel verzichtet werden [13].
Arginin-Vasopressin-Mangel
Eine Polyurie beim Erwachsenen ist praktisch definiert als mehr als 3 Liter pro Tag oder mehr als 50 mL/kg pro Tag. Die Diagnose setzt einen hypotonen Urin voraus, in der Regel mit einer Urinosmolalität unter 300 mOsm/kg, nachdem Hyperglykämie, Diuretika, Hyperkalzämie, Hypokaliämie, Nierenerkrankung und primäre Polydipsie berücksichtigt wurden.
Bei eindeutiger Hypernatriämie und niedriger Urinosmolalität ist die Diagnose oft offensichtlich. In unklaren Fällen wird in einem spezialisierten Zentrum ein überwachter Durstversuch oder ein Test mit hypertoner Kochsalzlösung mit Copeptin-Messung durchgeführt. Ein Arginin-Vasopressin-Mangel entsteht häufig durch eine neoplastische, traumatische oder autoimmune Schädigung von Hypothalamus, Hypophysenstiel oder Neurohypophyse [14]. Das gleichzeitige Vorliegen einer Hypophysenvorderlappeninsuffizienz erhöht den Verdacht auf ein Kraniopharyngeom, eine Metastase, ein Germinom, eine Hypophysitis oder eine infiltrative Erkrankung anstelle eines gewöhnlichen Hypophysenadenoms.
Bildgebung und augenärztliche Untersuchung
Die Methode der ersten Wahl ist die Dünnschicht-MRT der Hypophyse vor und nach Kontrastmittelgabe. Zu beurteilen sind:
- Größe der Läsion und Lagebeziehung zum Chiasma opticum
- Verdickung oder Unterbrechung des Hypophysenstiels
- homogene oder heterogene Kontrastmittelaufnahme
- Einblutung oder Infarkt
- Empty Sella
- das normale T1-Signal der Neurohypophyse
- Beteiligung des Sinus cavernosus.
Eine notfallmäßige Computertomographie kann bei plötzlichen Kopfschmerzen die erste Untersuchung sein, ein unauffälliges CT schließt eine Hypophysenapoplexie jedoch nicht aus. Die MRT ist sensitiver.
Praktischer Diagnostikalgorithmus
flowchart TD
A["Verdacht auf Hypophyseninsuffizienz"] --> B["Akuten Cortisolmangel,<br>Sehstörung und Polyurie beurteilen"]
B -->|"Akut instabil oder Verdacht auf Apoplexie"| C["Notfalllabor ohne Verzögerung<br>und Hydrocortison geben"]
B -->|"Stabil"| D["Morgendliche Blutentnahme für alle<br>hypophysären Achsen"]
D --> E["Niedriges Zielorganhormon mit niedrigem<br>oder inadäquat normalem Hypophysenhormon"]
E --> F["MRT der Hypophyse<br>und gezielte Ursachenabklärung"]
F --> G["Gesichtsfeld, wenn die Läsion das Chiasma erreicht"]
D --> H["Cortisol- oder GH-Befund<br>nicht diagnostisch"]
H --> I["Dynamischer Test in einer<br>endokrinologischen Einrichtung"]
F --> J["Grunderkrankung behandeln<br>und gesicherte Ausfälle substituieren"]
J --> K["Lebenslange oder ursachenadaptierte<br>endokrinologische Nachsorge"]
Differenzialdiagnosen
| Erkrankung | Abgrenzung zur Hypophyseninsuffizienz |
|---|---|
| Primäre Nebennierenrindeninsuffizienz | Hohes ACTH, häufig Hyperkaliämie, Salzhunger und Hyperpigmentierung |
| Primäre Hypothyreose | Hohes TSH bei niedrigem freiem T4 |
| Primäre Gonadeninsuffizienz | Hohes LH und FSH bei niedrigem Testosteron oder Östradiol |
| Funktionelle hypothalamische Amenorrhö | Gewichtsverlust, niedrige Energieverfügbarkeit, Training oder Stress, meist ohne weitere hypophysäre Ausfälle |
| Non-Thyroidal-Illness-Syndrom | Niedriges T3 und mitunter niedriges freies T4 bei schwerer Systemerkrankung, normalisiert sich häufig nach Erholung |
| Arzneimitteleffekt | Opioide senken die Gonadotropine, Glukokortikoide senken ACTH, Dopaminagonisten senken Prolaktin |
| Primäre Polydipsie | Hohe Flüssigkeitszufuhr, niedrige oder niedrig-normale Natriumkonzentration, gewisse Urinkonzentrierung im Durstversuch |
| Arginin-Vasopressin-Resistenz (früher nephrogener Diabetes insipidus) | Fehlendes oder eingeschränktes Ansprechen auf Desmopressin |
| SIADH | Hyponatriämie mit konzentriertem Urin, wobei Cortisolmangel und Hypothyreose zuvor ausgeschlossen werden müssen |
| Depression, Malignität oder postkommotionelles Syndrom | Überlappende Müdigkeit und kognitive Symptome, aber keine konsistente endokrine Laborkonstellation |
Therapie
Die Behandlung umfasst die akute Stabilisierung, die Therapie der Ursache und die Hormonsubstitution. Tumorchirurgie, Strahlentherapie, Behandlung des Prolaktinoms und spezifische Therapie infiltrativer oder infektiöser Erkrankungen werden hier nicht näher beschrieben.
Therapiereihenfolge
- Cortisolachse sichern und ACTH-Mangel behandeln.
- Danach die zentrale Hypothyreose behandeln.
- Relevante Störungen des Flüssigkeits- und Natriumhaushalts korrigieren.
- Sexualsteroide und Fertilitätsbehandlung optimieren.
- GH-Substitution erwägen, sobald die übrigen Achsen stabil sind.
Levothyroxin vor einem Glukokortikoid kann den Cortisolumsatz steigern und eine Nebennierenkrise auslösen. GH kann die Umwandlung von Cortison zu Cortisol vermindern und zugleich das freie T4 senken. Sowohl ein ACTH- als auch ein TSH-Mangel können daher nach Therapiebeginn klinisch manifest werden.
Akuter ACTH-Mangel und Nebennierenkrise
Bei Hypotonie, Erbrechen, Hypoglykämie, ausgeprägter Schwäche, Bewusstseinsstörung oder anderem Verdacht auf eine Nebennierenkrise darf mit der Behandlung nicht auf Laborergebnisse gewartet werden. Wenn möglich Cortisol und ACTH abnehmen, dann Hydrocortison 100 mg intravenös oder intramuskulär geben. Fortführung mit 200 mg pro 24 Stunden als Dauerinfusion oder 50 mg intravenös alle sechs Stunden. Gleichzeitig isotone Natriumchloridlösung geben, initial häufig 1 Liter in der ersten Stunde, angepasst an Herz- und Nierenfunktion. Eine Hypoglykämie wird mit intravenöser Glukose behandelt [12,15].
Sobald sich der Patient bessert, wird die Dosis schrittweise reduziert und auf eine orale Therapie umgestellt. Fludrocortison ist bei zentraler Nebennierenrindeninsuffizienz nicht erforderlich.
Erhaltungstherapie bei ACTH-Mangel
Hydrocortison wird in der Regel mit 15 bis 20 mg pro Tag in zwei oder drei Dosen gegeben. Die Hälfte bis zwei Drittel werden nach dem Aufwachen eingenommen, die restliche Dosis mittags und bei Bedarf am frühen Nachmittag. Eine späte Abenddosis sollte vermieden werden. Prednisolon 3 bis 5 mg morgens kann eingesetzt werden, wenn Adhärenz oder Verfügbarkeit ein Einmalgabe-Schema sinnvoller machen; langwirksame Glukokortikoide erhöhen jedoch das Risiko einer Überdosierung [3].
Die Dosierung wird in erster Linie klinisch gesteuert. Gewichtszunahme, stammbetonte Adipositas, Hypertonie, Diabetes, Hämatome und Osteoporose sprechen für eine Überdosierung. Müdigkeit, Gewichtsverlust, Übelkeit und orthostatische Beschwerden können auf eine Unterdosierung hinweisen, sind aber unspezifisch. Routinemäßige Cortisolbestimmungen im Urin oder Serum sind für die Dosistitration ungeeignet.
Bei Fieber oder Infektion, die zu Hause behandelt werden kann, wird die orale Tagesdosis in der Regel verdoppelt, bei hohem Fieber mitunter verdreifacht. Wenn der Patient erbricht, Tabletten nicht bei sich behalten kann oder sich verschlechtert, müssen 100 mg Hydrocortison intramuskulär gegeben und umgehend ärztliche Notfallhilfe aufgesucht werden. Alle Patienten müssen verfügen über:
- schriftliche Sick-Day-Rules
- einen Steroidnotfallausweis oder ein medizinisches Notfallarmband
- Hydrocortison zur Notfallinjektion
- einen geschulten Angehörigen
- einen Plan für Operationen, Nüchternphasen, Schwangerschaft und Reisen.
Zentrale Hypothyreose
Levothyroxin wird bei jüngeren Erwachsenen ohne Herzerkrankung in der Regel in einer berechneten vollen Substitutionsdosis von etwa 1,6 Mikrogramm/kg pro Tag gegeben. Ältere Patienten und Patienten mit koronarer Herzkrankheit beginnen mit 25 bis 50 Mikrogramm pro Tag und werden langsam auftitriert.
Das freie T4 wird nach sechs bis acht Wochen kontrolliert. Ziel ist in der Regel ein freies T4 in der oberen Hälfte des Referenzbereichs unter Berücksichtigung von Symptomen, Alter und Komorbidität. Die Blutentnahme sollte vor der Tagesdosis oder mindestens vier Stunden nach der Einnahme erfolgen. TSH darf bei zentraler Hypothyreose nicht zur Dosissteuerung verwendet werden [1,3].
Hypogonadismus beim Mann
Testosteron wird symptomatischen Männern mit wiederholt gesichertem Mangel empfohlen, sofern kein Kinderwunsch besteht. Ziel ist ein Testosteronwert im mittleren Normbereich des Labors sowie eine Besserung der Symptome. Das Präparat wird nach Patientenpräferenz, Kosten, Verfügbarkeit und Nebenwirkungsprofil ausgewählt.
Eine Behandlung darf nicht begonnen werden bei aktuellem Kinderwunsch, Prostata- oder Mammakarzinom, ungeklärt erhöhtem PSA, erhöhtem Hämatokrit, unbehandelter schwerer Schlafapnoe, unkontrollierter Herzinsuffizienz, Thrombophilie oder Myokardinfarkt bzw. Schlaganfall innerhalb der letzten sechs Monate [16]. Testosteron, Hämatokrit und klinische Wirkung werden nach drei bis sechs Monaten und danach mindestens jährlich kontrolliert. Die PSA-Beurteilung erfolgt individuell nach Alter und Risiko.
Hypogonadismus bei der Frau
Prämenopausalen Frauen sollte bei fehlender Kontraindikation eine Östrogensubstitution angeboten werden, in der Regel bis zum Erreichen des erwarteten Menopausenalters. Transdermales Östradiol ist bei Hypophysenerkrankungen oft vorteilhaft, da es im Vergleich zu oralen Östrogenen die Leber weniger beeinflusst, das Thromboserisiko weniger erhöht und die IGF-1-Produktion weniger hemmt. Bei vorhandenem Uterus ist ein Gestagen zum Endometriumschutz erforderlich.
Eine unzureichende Sexualsteroidsubstitution kann zu niedriger Knochendichte, ungünstigerer Körperzusammensetzung und kardiovaskulärem Risiko beitragen. Ein unbehandelter Gonadotropinmangel ist mit erhöhter Mortalität assoziiert, während eine adäquate Sexualsteroidtherapie die Risikoerhöhung offenbar vermindert [17].
Fertilität
Testosteron und die übliche Östrogensubstitution stellen die Fertilität nicht wieder her. Männer werden mit hCG zur Stimulation der intratestikulären Testosteronproduktion behandelt, ergänzt durch FSH, falls die Spermatogenese ausbleibt. Die Behandlung dauert häufig 12 bis 24 Monate. Bei hypothalamischem GnRH-Mangel und erhaltener Hypophysenfunktion kann pulsatiles GnRH eingesetzt werden.
Frauen benötigen eine Ovulationsinduktion mit FSH und hCG unter reproduktionsmedizinischer Überwachung. Frauen mit Hypophyseninsuffizienz haben generell eine niedrigere Fertilität und ein höheres Schwangerschaftsrisiko als Frauen mit normaler Hypophysenfunktion, auch bei Anwendung assistierter Reproduktion [18].
GH-Mangel bei Erwachsenen
Eine GH-Substitution wird bei gesichertem schwerem GH-Mangel erwogen, wenn keine aktive Malignität vorliegt und ein Nutzen der Behandlung für den Patienten zu erwarten ist. Die Behandlung kann Körperzusammensetzung, körperliche Leistungsfähigkeit, Knochendichte und einzelne Parameter der Lebensqualität verbessern [19].
Die Startdosis wird individuell festgelegt:
- unter 30 Jahren: häufig 0,3 bis 0,5 mg subkutan täglich
- 30 bis 60 Jahre: häufig 0,2 bis 0,3 mg täglich
- über 60 Jahre, Diabetes oder Adipositas: 0,1 bis 0,2 mg täglich.
Die Dosis wird alle vier bis acht Wochen anhand von IGF-1, klinischer Wirkung und Nebenwirkungen titriert. Ziel ist ein IGF-1 innerhalb des altersadjustierten Referenzbereichs, häufig in dessen oberer Hälfte, ohne Symptome einer Überdosierung. Frauen unter oraler Östrogentherapie benötigen oft eine höhere GH-Dosis.
Häufige dosisabhängige Nebenwirkungen sind Ödeme, Parästhesien, Arthralgien, Myalgien und Karpaltunnelsyndrom. Glukose, HbA1c, Lipide, freies T4 und Cortisolachse sind zu kontrollieren. Eine GH-Therapie kann mehrere kardiovaskuläre Surrogatparameter verbessern, ein gesicherter Mortalitätsvorteil ist jedoch nicht belegt [20].
Arginin-Vasopressin-Mangel
Desmopressin kann oral, sublingual oder intranasal gegeben werden. Es ist die niedrigste Dosis zu verwenden, die eine akzeptable Kontrolle von Durst und Polyurie erreicht. Ein übliches orales Dosisintervall liegt bei 0,05 bis 0,2 mg ein- bis dreimal täglich. Intranasal werden häufig 10 bis 20 Mikrogramm ein- bis zweimal täglich verwendet. Die Bioverfügbarkeit unterscheidet sich zwischen den Darreichungsformen, und die Dosen sind nicht direkt austauschbar [14].
Der Patient soll nach Durstgefühl trinken und regelmäßig einen Durchbruch der Diurese zulassen, beispielsweise indem etwa einmal pro Woche eine Dosis hinausgezögert wird. Dies vermindert das Risiko einer Wasserretention und Hyponatriämie. Bei stationärer Behandlung, Nahrungskarenz, Bewusstseinsstörung oder Adipsie sind eine sorgfältige Flüssigkeitsbilanzierung und engmaschige Natriumkontrollen erforderlich.
Hypophysenapoplexie
An eine Hypophysenapoplexie ist bei akuten starken Kopfschmerzen, Sehstörung, Augenmuskelparese oder Bewusstseinsstörung zu denken. Notfalllabor für Elektrolyte, Blutbild, Gerinnung und Hypophysenhormone abnehmen, die Gabe von Hydrocortison jedoch nicht verzögern. Die MRT ist die Methode der ersten Wahl. Neurochirurgie, Endokrinologie und Augenheilkunde sind notfallmäßig hinzuzuziehen.
Eine chirurgische Dekompression wird bei schwerer oder progredienter Visusminderung, ausgedehntem Gesichtsfeldausfall oder Bewusstseinsminderung erwogen. Patienten mit leichten und stabilen Befunden können unter engmaschiger Überwachung konservativ behandelt werden [21]. Eine Metaanalyse fand bessere visuelle Ergebnisse, wenn eine indizierte Operation innerhalb von sieben Tagen erfolgte, jedoch keinen eindeutigen Unterschied zwischen chirurgischer und konservativer Behandlung bei selektierten Patienten [22].
Checkpoint-Inhibitor-induzierte Hypophysitis
Bei neu aufgetretener Müdigkeit, Kopfschmerzen, Übelkeit, Hypotonie oder Hyponatriämie unter Immuntherapie sind Morgencortisol, ACTH, freies T4, TSH, Natrium, Glukose und Gonadenachse zu bestimmen. Ein normales MRT schließt die Diagnose nicht aus. Ein Cortisolmangel wird sofort behandelt.
Hochdosierte Glukokortikoide stellen eine verlorene Hypophysenfunktion selten wieder her und sollten ausgeprägten Kopfschmerzen, Sehstörungen oder anderen Kompressionszeichen vorbehalten bleiben. Die endokrine Toxizität lässt sich in der Regel durch Substitution beherrschen, ohne dass die Krebstherapie dauerhaft abgesetzt werden muss [9].
Dosierungsübersicht
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Hydrocortison, Erhaltungstherapie | 15 bis 20 mg oral pro Tag, verteilt auf 2 bis 3 Dosen | Die Hälfte bis zwei Drittel morgens, der Rest mittags und am frühen Nachmittag |
| Hydrocortison, Nebennierenkrise | 100 mg intravenös oder intramuskulär sofort, danach 200 mg pro 24 Stunden oder 50 mg alle 6 Stunden | Mit Flüssigkeitsgabe und Behandlung des auslösenden Faktors kombinieren |
| Prednisolon | 3 bis 5 mg oral morgens | Alternative, wenn ein Einmalgabe-Schema erforderlich ist |
| Levothyroxin | Etwa 1,6 Mikrogramm/kg oral einmal täglich | Bei älteren Patienten oder koronarer Herzkrankheit mit 25 bis 50 Mikrogramm beginnen |
| Testosteronundecanoat | 1 000 mg intramuskulär bei Beginn, nach 6 Wochen, danach in der Regel alle 10 bis 14 Wochen | Talspiegel vor der nächsten Injektion kontrollieren |
| Testosterongel | In der Regel 40 bis 100 mg transdermal täglich, präparateabhängig | Fachinformation beachten, Übertragung auf andere Personen vermeiden |
| Transdermales Östradiol | 50 bis 100 Mikrogramm pro Tag | Bei vorhandenem Uterus mit Gestagen kombinieren |
| Mikronisiertes Progesteron | 100 bis 200 mg oral täglich, kontinuierlich oder zyklisch | Schema zum Endometriumschutz individuell festlegen |
| hCG | Insgesamt 3 000 bis 5 000 IE pro Woche, verteilt auf mindestens 2 Injektionen | Fertilitätsbehandlung beim Mann, Steuerung nach Testosteron |
| FSH | 75 bis 150 IE subkutan jeden zweiten Tag oder 3-mal pro Woche | Zusätzlich bei unzureichender Spermatogenese |
| Somatropin | 0,1 bis 0,5 mg subkutan täglich als altersangepasste Startdosis | Titration nach IGF-1, Wirkung und Nebenwirkungen |
| Desmopressin, oral | 0,05 bis 0,2 mg 1- bis 3-mal täglich | Niedrigste wirksame Dosis, periodischen Diuresedurchbruch einplanen |
| Desmopressin, intranasal | 10 bis 20 Mikrogramm 1- bis 2-mal täglich | Dosen lassen sich nicht direkt aus der oralen Therapie umrechnen |
Genaue Präparate, Wirkstärken, Erstattungsregeln und zugelassene Dosierungsintervalle können in Schweden abweichen. Maßgeblich ist die aktuelle schwedische Fachinformation, insbesondere für Testosteron, Östrogene, GH und Desmopressin.
Verlaufskontrolle und Prognose
Die Nachsorge richtet sich nach der Grunderkrankung, der Anzahl der Achsenausfälle und danach, ob der Zustand vorübergehend sein kann. Nach Hypophysenoperation, Hypophysitis, Apoplexie oder Schädel-Hirn-Trauma kann sich die Funktion erholen, weshalb ein Mangel erst nach erneuter Überprüfung als dauerhaft gelten sollte. Nach einer Strahlentherapie können hingegen über Jahrzehnte neue Ausfälle hinzukommen.
Empfohlene Verlaufskontrollen
Mindestens jährlich sollten folgende Punkte beurteilt werden:
- Symptome einer Unter- oder Überdosierung
- Gewicht, Taillenumfang und Blutdruck
- freies T4
- Testosteron, Hämatokrit und bei Indikation PSA bei Männern unter Testosterontherapie
- Blutungsmuster und Gestagenschutz bei Frauen unter Östrogentherapie
- IGF-1, Glukose, HbA1c und Lipide unter GH-Therapie
- Natrium und Flüssigkeitshaushalt unter Desmopressintherapie
- Knochendichte entsprechend Alter, Hypogonadismus, GH-Mangel und weiteren Risikofaktoren
- Schulungsbedarf zu den Sick-Day-Rules und Überprüfung der Hydrocortison-Notfallausrüstung.
Die MRT-Intervalle richten sich nach Art und Größe der Läsion. Bei einem unbehandelten Makroinzidentalom wurde eine MRT nach sechs Monaten und danach bei stabilem Befund in zunehmend größeren Abständen empfohlen. Ein Mikroinzidentalom kann in der Regel nach einem Jahr kontrolliert werden [11]. Das Gesichtsfeld wird bei Kontakt zum oder Kompression des Chiasma opticum sowie bei neu aufgetretenen Sehsymptomen kontrolliert.
Nach mittelschwerem oder schwerem Schädel-Hirn-Trauma ist in der Akutphase auf ACTH-Mangel und Störungen des Wasserhaushalts zu achten. Eine umfassendere endokrinologische Beurteilung kann nach drei bis sechs Monaten erfolgen, mit erneuter Überprüfung nach etwa einem Jahr, da frühe Auffälligkeiten sich häufig zurückbilden. Die GH-Diagnostik wird in der Regel auf die chronische Phase verschoben [23].
Patienten mit Hypophyseninsuffizienz haben ein erhöhtes Risiko für Adipositas, Dyslipidämie, Diabetes, Osteoporose, Frakturen und kardiovaskuläre Erkrankungen. Das Risiko wird sowohl durch den zugrunde liegenden Tumor bzw. dessen Behandlung als auch durch eine Unter- oder Überdosierung der Hormone beeinflusst. Die Glukokortikoid-Überdosierung ist ein besonders wichtiger modifizierbarer Risikofaktor. Stationäre Patienten mit gleichzeitigem Arginin-Vasopressin-Mangel sind eine Hochrisikogruppe, da sich sowohl Hypernatriämie und Dehydratation als auch eine desmopressinbedingte Hyponatriämie rasch entwickeln können [24].
Eine Schwangerschaft bei Hypophyseninsuffizienz sollte gemeinsam mit Endokrinologie und spezialisierter Schwangerenbetreuung geplant werden. Der Levothyroxinbedarf steigt häufig, die Hydrocortisondosis muss möglicherweise im späteren Schwangerschaftsverlauf angepasst werden, und unter der Geburt ist eine Stressdosis erforderlich. Desmopressin kann bei Arginin-Vasopressin-Mangel angewendet werden. GH wird in der Regel nach Feststellung der Schwangerschaft abgesetzt, da plazentares GH schrittweise die Funktion übernimmt.
Eine gut diagnostizierte und korrekt behandelte Hypophyseninsuffizienz ist häufig mit einem guten Funktionsniveau und einer langen Lebenserwartung vereinbar. Die Prognose verschlechtert sich durch späte Diagnose, Kraniopharyngeom oder Hypothalamusschädigung, Strahlentherapie, ausgeprägte metabolische Komorbidität, Nebennierenkrisen und unkontrollierten Wasserhaushalt. Patientenschulung und ein klarer Notfallplan sind daher ebenso wichtig wie die tägliche medikamentöse Therapie.
Quellen
- Fleseriu M et al. Hormonal Replacement in Hypopituitarism in Adults: An Endocrine Society Clinical Practice Guideline. The Journal of Clinical Endocrinology and Metabolism 2016. PMID: 27736313
- Regal M et al. Prevalence and incidence of hypopituitarism in an adult Caucasian population in northwestern Spain. Clinical Endocrinology 2001. PMID: 11895214
- Alexandraki KI, Grossman A. Management of Hypopituitarism. Journal of Clinical Medicine 2019. PMID: 31817511
- Jasim S et al. Mortality in adults with hypopituitarism: a systematic review and meta-analysis. Endocrine 2017. PMID: 27817141
- Karaca Z, Kelestimur F. Sheehan syndrome: a current approach to a dormant disease. Pituitary 2025. PMID: 39863703
- Darzy KH, Shalet SM. Hypopituitarism following radiotherapy. Pituitary 2009. PMID: 18270844
- Schneider HJ et al. Hypothalamopituitary dysfunction following traumatic brain injury and aneurysmal subarachnoid hemorrhage: a systematic review. JAMA 2007. PMID: 17895459
- Donegan D, Honegger J. Hypophysitis. Endocrine Practice 2022. PMID: 35779833
- Wright JJ, Powers AC, Johnson DB. Endocrine toxicities of immune checkpoint inhibitors. Nature Reviews Endocrinology 2021. PMID: 33875857
- Liamis G, Milionis HJ, Elisaf M. Endocrine disorders: causes of hyponatremia not to neglect. Annals of Medicine 2011. PMID: 20964584
- Freda PU et al. Pituitary incidentaloma: an Endocrine Society clinical practice guideline. The Journal of Clinical Endocrinology and Metabolism 2011. PMID: 21474686
- Bornstein SR et al. Diagnosis and Treatment of Primary Adrenal Insufficiency: An Endocrine Society Clinical Practice Guideline. The Journal of Clinical Endocrinology and Metabolism 2016. PMID: 26760044
- Aversa LS et al. A 2024 Update on Growth Hormone Deficiency Syndrome in Adults: From Guidelines to Real Life. Journal of Clinical Medicine 2024. PMID: 39458028
- Tomkins M et al. Diagnosis and Management of Central Diabetes Insipidus in Adults. The Journal of Clinical Endocrinology and Metabolism 2022. PMID: 35771962
- Araujo Castro M et al. SEEN guidelines for the management and prevention of acute adrenal insufficiency. Endocrinología, Diabetes y Nutrición 2020. PMID: 31003863
- Bhasin S et al. Testosterone Therapy in Men With Hypogonadism: An Endocrine Society Clinical Practice Guideline. The Journal of Clinical Endocrinology and Metabolism 2018. PMID: 29562364
- Donald DM et al. Replacement with sex steroids in hypopituitary men and women: implications for gender differences in morbidities and mortality. Reviews in Endocrine and Metabolic Disorders 2024. PMID: 39370498
- Chen J et al. Fertility issues in hypopituitarism. Reviews in Endocrine and Metabolic Disorders 2024. PMID: 38095806
- Molitch ME et al. Evaluation and treatment of adult growth hormone deficiency: an Endocrine Society clinical practice guideline. The Journal of Clinical Endocrinology and Metabolism 2011. PMID: 21602453
- Zhang S et al. Cardiovascular effects of growth hormone treatment on growth hormone-deficient adults: a meta-analysis update. Pituitary 2020. PMID: 32166618
- Vicente A et al. Clinical practice guideline for the diagnosis and treatment of pituitary apoplexy. Endocrinología y Nutrición 2013. PMID: 24041671
- Brown NJ et al. The role of intervention timing and treatment modality in visual recovery following pituitary apoplexy: a systematic review and meta-analysis. Journal of Neuro-Oncology 2024. PMID: 39503840
- Gilis-Januszewska A, Kluczyński Ł, Hubalewska-Dydejczyk A. Traumatic brain injuries induced pituitary dysfunction: a call for algorithms. Endocrine Connections 2020. PMID: 32412425
- Ebrahimi F, Andereggen L, Christ ER. Morbidities and mortality among hospitalized patients with hypopituitarism: Prevalence, causes and management. Reviews in Endocrine and Metabolic Disorders 2024. PMID: 38802643