
Zusammenfassung
Hypophysentumoren umfassen vor allem Hypophysenadenome, nach aktueller WHO-Terminologie hypophysäre neuroendokrine Tumoren (PitNET). Das Management richtet sich nach drei Fragen: Liegt eine hormonelle Überproduktion vor, besteht eine Hypophyseninsuffizienz, und gefährdet der Tumor die Sehbahn oder andere benachbarte Strukturen? Mikroadenome sind kleiner als 10 mm, Makroadenome mindestens 10 mm groß. Die häufigsten klinischen Gruppen sind Prolaktinome, somatotrope Tumoren mit Akromegalie, kortikotrope Tumoren mit Morbus Cushing, seltene TSH-produzierende Tumoren sowie klinisch hormoninaktive Tumoren.
Die Basisdiagnostik umfasst eine Hypophysen-MRT mit dediziertem Protokoll, Prolaktin, IGF-1, freies T4 und TSH, Morgenkortisol sowie die Beurteilung der gonadotropen Achse. Ein Hyperkortisolismus wird bei klinischem Verdacht abgeklärt. Eine formale Gesichtsfelduntersuchung ist erforderlich, wenn der Tumor den Sehnerv oder das Chiasma erreicht oder komprimiert. Prolaktin ist bei großem Tumor und unerwartet niedrigem Wert nach Verdünnung zu bestimmen, um einen Hook-Effekt auszuschließen.
Prolaktinome werden primär mit Cabergolin behandelt. Die übrigen hormonproduzierenden Tumoren werden in der Regel transsphenoidal operiert, ergänzt durch medikamentöse Therapie und gelegentlich Strahlentherapie. Hormoninaktive Tumoren werden bei Visusbeeinträchtigung, anderer neurologischer Kompression oder klinisch relevantem Wachstum operiert. Asymptomatische Läsionen ohne Chiasmakontakt können häufig mittels MRT und Hormonbestimmungen verlaufskontrolliert werden. Akute schwere Kopfschmerzen, Visusminderung, Augenmuskelparese oder Bewusstseinsstörung müssen den Verdacht auf eine Hypophysenapoplexie lenken. Dieser Zustand erfordert eine sofortige Hydrocortisongabe, eine MRT und eine multidisziplinäre Beurteilung.
Hintergrund und Epidemiologie
Hypophysenadenome werden in der WHO-Klassifikation von 2022 als hypophysäre neuroendokrine Tumoren (PitNET) bezeichnet. Die Klassifikation beruht auf der adenohypophysären Zelllinie, der Hormonproduktion und der Expression der Transkriptionsfaktoren PIT1, TPIT und SF1. Der klinisch etablierte Begriff Hypophysenadenom wird weiterhin parallel verwendet. Ein metastasierender Tumor wird als metastasierender PitNET bezeichnet, während lokale Invasion für sich genommen keine Malignität bedeutet [1].
Radiologisch werden die Tumoren in Mikroadenome (kleiner als 10 mm), Makroadenome (mindestens 10 mm) und gelegentlich Riesenadenome (mindestens 40 mm) eingeteilt. Diese Einteilung ist praktisch, biologisch jedoch vereinfachend. Ein 9 mm großer Tumor neben dem Chiasma kann ein aktiveres Vorgehen erfordern als ein intrasellärer Tumor von 12 mm.
Kleine, klinisch stumme Hypophysenveränderungen sind häufig. Adenome werden in etwa 10 Prozent der Autopsien nachgewiesen. In populationsbasierten klinischen Studien wurde die Prävalenz diagnostizierter Hypophysentumoren auf 78 bis 116 pro 100 000 Einwohner geschätzt. MRT-Studien berichteten Mikroadenome bei 10 bis 38 Prozent und Makroadenome bei etwa 0,2 bis 0,3 Prozent, diese radiologischen Schätzungen schließen jedoch viele Läsionen ein, die nie klinische Bedeutung erlangen [2].
Ein Hypophyseninzidentalom ist eine selläre oder paraselläre Raumforderung, die bei einer Bildgebung entdeckt wird, die aus einem anderen Grund als dem Verdacht auf eine Hypophysenerkrankung durchgeführt wurde. Der Begriff beschreibt die Art der Entdeckung, nicht die Histologie. Inzidentalome umfassen daher PitNET, Rathke-Zysten, Kraniopharyngeome, Meningeome und andere Läsionen. Der aktuelle internationale Konsens betont ein individualisiertes Vorgehen in Abhängigkeit von Läsionstyp, Größe, Hormonfunktion, Lagebeziehung zum Chiasma, Alter und Kinderwunsch [3].
Die meisten PitNET treten sporadisch auf. Eine erbliche Prädisposition sollte erwogen werden bei Manifestation im Kindes- oder jungen Erwachsenenalter, Gigantismus, großem oder aggressivem Tumor, multiplen endokrinen Tumoren oder positiver Familienanamnese für Hypophysentumoren. Relevante Krankheitsbilder sind unter anderem MEN1, das familiäre isolierte Hypophysenadenom mit AIP-Variante, der Carney-Komplex und der X-chromosomal vererbte Akrogigantismus.
Klinisches Bild
Die Symptome können durch hormonelle Überproduktion, Hormonmangel, lokalen Masseneffekt oder akute Blutung und Infarzierung verursacht werden.
Lokaler Masseneffekt
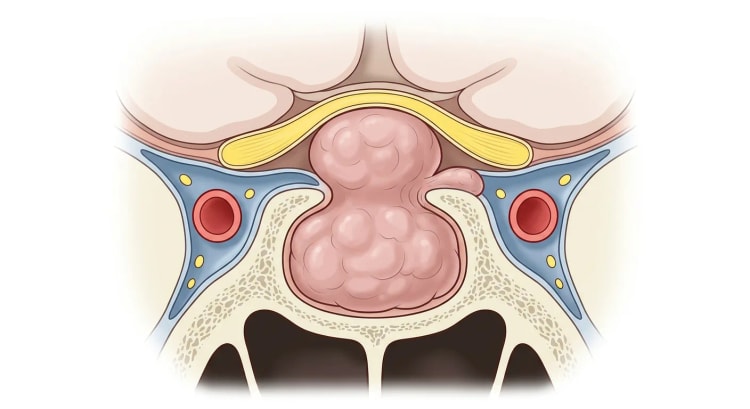
Kopfschmerzen sind häufig, aber unspezifisch und korrelieren schlecht mit der Tumorgröße. Eine supraselläre Ausdehnung kann das Chiasma komprimieren und typischerweise eine bitemporale Gesichtsfeldeinschränkung verursachen. Asymmetrische Defekte, verminderte Sehschärfe und Störungen des Farbsehens kommen ebenfalls vor. Eine langdauernde Kompression kann zu Optikusatrophie und unvollständiger Erholung nach der Behandlung führen.
Eine Ausdehnung in den Sinus cavernosus kann die Hirnnerven III, IV und VI beeinträchtigen und Diplopie oder Ophthalmoplegie verursachen. Sehr große Tumoren können in seltenen Fällen einen Hydrozephalus, Frontallappensymptome oder Bewusstseinsstörungen hervorrufen.
Hypophyseninsuffizienz
Hormonausfälle treten häufig schrittweise auf. Der Gonadotropinmangel ist in der Regel der erste klinisch manifeste Ausfall und führt zu Zyklusstörungen, Infertilität, Libidoverlust, erektiler Dysfunktion oder sekundärer Amenorrhö. Eine zentrale Hypothyreose verursacht Müdigkeit, Kälteintoleranz und kognitive Verlangsamung. Ein ACTH-Mangel kann Müdigkeit, Gewichtsverlust, Übelkeit, Hypotonie und Hyponatriämie verursachen, nicht jedoch die Hyperpigmentierung oder ausgeprägte Hyperkaliämie, wie sie bei primärer Nebennierenrindeninsuffizienz auftreten.
Ein Diabetes insipidus ist bei einem unkomplizierten Hypophysenadenom ungewöhnlich. Polyurie und Polydipsie bei einem Patienten mit sellärem Tumor sollten daher den Verdacht auf einen Hypophysenstieltumor, eine Metastase, ein Germinom, ein Kraniopharyngeom oder eine entzündliche Erkrankung verstärken.
In Serien von Patienten mit hormoninaktiven Makroadenomen lag bei 37 bis 85 Prozent eine Hypophyseninsuffizienz unterschiedlichen Ausmaßes vor. Die berichteten Häufigkeiten variieren stark in Abhängigkeit von Tumorgröße, Zuweisungsmuster und diagnostischen Kriterien [4].
Hormonelle Überproduktion
| Tumortyp | Typische klinische Befunde | Wichtigster initialer Laborparameter |
|---|---|---|
| Prolaktinom | Amenorrhö, Galaktorrhö, Infertilität, Libido- und Potenzverlust, Hypogonadismus | Prolaktin |
| Somatotroper Tumor | Akrales Wachstum, veränderte Gesichtszüge, Schwitzen, Karpaltunnelsyndrom, Schlafapnoe, arterielle Hypertonie, Diabetes mellitus | IGF-1 |
| Kortikotroper Tumor | Proximale Muskelschwäche, Hämatomneigung, breite Striae, Osteoporose, Diabetes mellitus, arterielle Hypertonie, Infektionen | Kortisol-Screening |
| TSH-produzierender Tumor | Hyperthyreose mit erhöhtem freiem T4 und freiem T3 ohne supprimiertes TSH, gelegentlich Struma | Freies T4, freies T3 und TSH |
| Hormoninaktiver Tumor | Visusbeeinträchtigung, Kopfschmerzen, Hypophyseninsuffizienz oder Zufallsbefund | Vollständiges Hypophysenprofil |
Prolaktinom
Bei prämenopausalen Frauen stehen Amenorrhö, Oligomenorrhö, Infertilität und Galaktorrhö im Vordergrund. Männer werden häufig später diagnostiziert und haben daher öfter Makroadenome, Visusbeeinträchtigungen und eine Hypophyseninsuffizienz. Eine Hyperprolaktinämie verursacht einen hypogonadotropen Hypogonadismus und kann langfristig zu verminderter Knochendichte und Wirbelkörperfrakturen beitragen [5].
Akromegalie
Die Symptomatik entwickelt sich langsam. Häufige Befunde sind vergrößerte Hände und Füße, vergröberte Gesichtszüge, Prognathie, Makroglossie, vermehrtes Schwitzen, Kopfschmerzen, Arthralgien und Karpaltunnelsyndrom. Assoziierte Erkrankungen umfassen arterielle Hypertonie, Störungen des Glukosestoffwechsels, Kardiomyopathie, Herzklappenerkrankungen, obstruktive Schlafapnoe, Arthropathie und Wirbelkörperfrakturen. Eine Schlafapnoe wurde bei bis zu 70 Prozent und eine arterielle Hypertonie bei mehr als 40 Prozent berichtet [6].
Morbus Cushing
Der Morbus Cushing wird durch einen ACTH-produzierenden kortikotropen Tumor verursacht. Die am stärksten diskriminierenden klinischen Befunde sind progrediente proximale Muskelschwäche, breite rötlich-livide Striae, Hämatomneigung, Gesichtsplethora sowie eine für das Alter unverhältnismäßige Osteoporose oder Frakturen. Häufige, aber weniger spezifische Manifestationen sind stammbetonte Adipositas, arterielle Hypertonie, Diabetes mellitus, Depression, Zyklusstörungen und Hirsutismus.
Eine aktive Erkrankung geht mit einem hohen Risiko für Infektionen, kardiovaskuläre Erkrankungen und venöse Thromboembolien einher. Wirbelkörperfrakturen treten bei etwa 30 bis 50 Prozent auf. Begleiterkrankungen sind daher parallel zur Diagnostik und zur tumorgerichteten Therapie zu behandeln [7].
TSH-produzierender Tumor
TSH-produzierende PitNET machen etwa 0,5 bis 2 Prozent der Hypophysentumoren aus. Laborchemisch zeigt sich ein erhöhtes freies T4 und häufig freies T3 in Kombination mit messbarem, normalem oder erhöhtem TSH. Die Patienten können Tachykardie, Gewichtsverlust, Tremor, Wärmeintoleranz und eine Struma aufweisen. Viele Tumoren sind bei Diagnosestellung Makroadenome [8].
Abklärung und Diagnostik
Das Management sollte strukturiert erfolgen und bei größeren, hormonproduzierenden oder anatomisch komplexen Tumoren in einem multidisziplinären Hypophysenteam mit Endokrinologie, Hypophysenchirurgie, Neuroradiologie, Ophthalmologie, Pathologie und bei Bedarf Strahlentherapie stattfinden.
flowchart TD
A["Selläre Raumforderung oder<br>klinischer Verdacht"] --> B["Akute Zeichen prüfen:<br>Visus, Okulomotorik, Bewusstsein"]
B -->|"Akute Zeichen"| C["Verdacht auf Apoplexie oder<br>akute Kompression"]
C --> D["Sofortige Hydrocortisongabe,<br>MRT und Facharztkontakt"]
B -->|"Keine akuten Zeichen"| E["Hypophysen-MRT mit<br>dediziertem Protokoll"]
E --> F["Prolaktin, IGF-1,<br>freies T4, TSH, Kortisol,<br>gonadotrope Achse"]
F --> G["Hormonelle<br>Überproduktion beurteilen"]
F --> H["Hormonmangel beurteilen"]
E --> I["Chiasma, Sinus cavernosus<br>und Wachstum beurteilen"]
I -->|"Chiasmakontakt"| J["Formale Perimetrie"]
G --> K["Tumorspezifische Therapie"]
H --> L["Hormonmangel substituieren,<br>Hydrocortison vor Levothyroxin"]
I -->|"Keine OP-Indikation"| M["Individualisierte klinische<br>und radiologische Verlaufskontrolle"]
Anamnese und körperliche Untersuchung
Zu erfragen sind Visusminderung, Diplopie, Kopfschmerzen, Menstruationsmuster, Fertilität, Galaktorrhö, Libido, Potenz, Polyurie, Polydipsie sowie Symptome eines Kortisol-, GH- oder Schilddrüsenhormonexzesses. Zu dokumentieren sind Medikamente, die Prolaktin erhöhen können, insbesondere Antipsychotika, Metoclopramid, Domperidon, Opioide, Verapamil und bestimmte Antidepressiva.
Die körperliche Untersuchung sollte Sehschärfe, Gesichtsfeldprüfung durch Fingerperimetrie, Okulomotorik, Hirnnerven, Blutdruck und eine gezielte Untersuchung auf Akromegalie, Cushing-Syndrom und Hyperthyreose umfassen.
Bildgebung
Methode der ersten Wahl ist die Hypophysen-MRT mit dünnen koronaren und sagittalen T1-Sequenzen vor und nach Gadolinium sowie T2-Sequenzen. Eine dreidimensionale kontrastverstärkte Sequenz bildet die normale Hypophyse, den Hypophysenstiel, den Sinus cavernosus und die Sehbahn gut ab. Eine dynamische Kontrastmittelserie kann den Nachweis kleiner Adenome verbessern, insbesondere beim Morbus Cushing [9].
Der MRT-Befund sollte angeben:
- maximaler Durchmesser in drei Ebenen
- intra- und supraselläre Ausdehnung
- Abstand oder Kontakt zum Chiasma
- gegebenenfalls Kompression des Sehnervs
- Invasion oder Ausdehnung in den Sinus cavernosus
- Lagebeziehung zur Arteria carotis interna
- zystische, nekrotische oder hämorrhagische Anteile
- Lage und Dicke des Hypophysenstiels
- Vergleich mit Voruntersuchungen
Die CT wird eingesetzt, wenn eine MRT kontraindiziert ist, und ist wertvoll zur Beurteilung von Verkalkungen und Knochen. Verkalkungen sprechen eher für ein Kraniopharyngeom als für einen PitNET.
Basale Hormondiagnostik
| Fragestellung | Laborparameter und Interpretation |
|---|---|
| Hyperprolaktinämie | Prolaktin. Bei leichter Erhöhung wiederholen und Schwangerschaft, Medikamente, Niereninsuffizienz und primäre Hypothyreose berücksichtigen. Bei großem Tumor und unerwartet mäßigem Wert Verdünnung anfordern. |
| GH-Exzess | IGF-1 mit altersadaptiertem Referenzbereich. |
| Hyperkortisolismus | Nur bei klinischem Verdacht: Dexamethason-Hemmtest mit 1 mg, spätabendliches Speichelkortisol oder freies Kortisol im 24-Stunden-Sammelurin. |
| ACTH-Mangel | Serumkortisol gegen 8 Uhr. Bei grenzwertigem Ergebnis ist ein Stimulationstest erforderlich. |
| Zentrale Hypothyreose | Freies T4 zusammen mit TSH. Ein niedriges freies T4 mit niedrigem, normalem oder nur leicht erhöhtem TSH spricht für eine zentrale Hypothyreose. |
| Gonadotropinmangel | Männer: morgendliches Testosteron, LH und FSH. Prämenopausale Frauen: Zyklusanamnese, Östradiol, LH und FSH bei Bedarf. Ein niedriges FSH bei postmenopausalen Frauen ist pathologisch. |
| GH-Mangel | IGF-1 ist unterstützend, schließt einen GH-Mangel des Erwachsenen jedoch nicht aus. Ein Stimulationstest erfolgt nur, wenn das Ergebnis die Therapie beeinflussen kann. |
| Diabetes insipidus | Plasma- und Urinosmolalität sowie Natrium bei Polyurie. Die Diagnose erfordert eine gezielte Abklärung. |
Bei Makroadenomen sollten alle Achsen des Hypophysenvorderlappens beurteilt werden. Bei sehr kleinen, stabilen Mikroinzidentalomen kann der Umfang individualisiert werden, Prolaktin und IGF-1 sollten jedoch in der Regel eingeschlossen sein. Hormoninaktive Makroadenome können durch Stielkompression gleichzeitig sowohl Hormonausfälle als auch eine mäßige Hyperprolaktinämie verursachen [4].
Prolaktin: wichtige Fehlerquellen
Der Prolaktinwert muss in Relation zur Tumorgröße gesetzt werden. Eine Stielkompression führt meist zu einer mäßigen Erhöhung, häufig unter etwa 100 Mikrogramm/L, während ein Makroprolaktinom in der Regel deutlich höhere Werte verursacht. Eine absolute diagnostische Grenze gibt es jedoch nicht [5].
Bei sehr hoher Prolaktinkonzentration können immunometrische Assays ein falsch niedriges Ergebnis liefern (Hook-Effekt). Bei einem Tumor größer als etwa 30 mm und nur leicht oder mäßig erhöhtem Prolaktin ist die Bestimmung nach Verdünnung von mindestens 1:100 zu wiederholen. Makroprolaktin sollte bei ungeklärter, insbesondere asymptomatischer Hyperprolaktinämie bestimmt werden.
Diagnostik der Akromegalie
Bei einem Patienten mit typischen klinischen Merkmalen bestätigt ein IGF-1 über dem 1,3-Fachen der altersadaptierten oberen Referenzgrenze nach aktuellem Konsens die Diagnose. Bei grenzwertigem Befund sollte IGF-1 mit derselben validierten Methode wiederholt werden. Ein oraler Glukosetoleranztest mit GH-Bestimmung kann bei unklarer Laborkonstellation eingesetzt werden, erfordert jedoch assayabhängige Grenzwerte [10].
Nach biochemischer Diagnosestellung erfolgt eine Hypophysen-MRT. Prolaktin sollte bestimmt werden, da Kosekretion und Stielkompression vorkommen. Begleiterkrankungen sind abzuklären mit Blutdruck, HbA1c oder Nüchternglukose, EKG, Beurteilung einer Schlafapnoe und bei klinischer Indikation Echokardiographie. Eine Koloskopie wird bei Diagnosestellung bei Erwachsenen empfohlen, die weiteren Intervalle richten sich nach den Befunden und den allgemeinen Screeningprogrammen [6].
Diagnostik des Morbus Cushing
Zunächst muss ein endogener Hyperkortisolismus bestätigt werden. Verwenden Sie einen oder mehrere der folgenden Tests:
- zwei oder drei spätabendliche Speichelkortisolbestimmungen
- zwei oder drei 24-Stunden-Sammelurine auf freies Kortisol
- 1 mg Dexamethason zwischen 23 und 24 Uhr mit Bestimmung des Serumkortisols am Folgemorgen
Ein Kortisol unter 50 nmol/L nach 1 mg Dexamethason spricht stark gegen ein Cushing-Syndrom. Falsch positive Ergebnisse kommen bei Depression, übermäßigem Alkoholkonsum, schwerer Adipositas, Östrogentherapie und Arzneimittelinteraktionen vor. Nachtarbeit erschwert die Interpretation des spätabendlichen Speichelkortisols [7].
Nach Bestätigung des Hyperkortisolismus unterscheidet ACTH zwischen ACTH-abhängiger und ACTH-unabhängiger Erkrankung. Bei ACTH-abhängigem Hyperkortisolismus erfolgt eine Hypophysen-MRT. Ein Tumor von mindestens 10 mm zusammen mit passender Laborkonstellation spricht stark für eine hypophysäre Genese. Bei negativer MRT oder einer Läsion kleiner als 6 mm wird in der Regel eine bilaterale Sinus-petrosus-inferior-Katheterisierung an einem Expertenzentrum empfohlen. Bei Läsionen von 6 bis 9 mm wird individuell entschieden. Die Untersuchung muss während eines biochemisch aktiven Hyperkortisolismus durchgeführt werden und dient nicht dem Nachweis, dass ein Hyperkortisolismus vorliegt [7].
TSH-produzierender Tumor
Ein erhöhtes freies T4 und freies T3 zusammen mit nicht supprimiertem TSH ist zu verifizieren, und Assay-Interferenzen, Biotin sowie eine Schilddrüsenhormonresistenz sind auszuschließen. Sexualhormon-bindendes Globulin (SHBG) und die Alpha-Untereinheit können die Diagnose stützen, sind allein jedoch nicht beweisend. Bei Verdacht auf Schilddrüsenhormonresistenz können Familienanamnese und genetische Abklärung erforderlich sein. Die Hypophysen-MRT folgt nach biochemischer Bestätigung [8].
Ophthalmologische Untersuchung
Eine formale Perimetrie ist durchzuführen, wenn der Tumor das Chiasma oder den Sehnerv erreicht oder komprimiert, auch wenn der Patient keine Sehstörungen bemerkt. Sehschärfe, Farbsehen, Pupillenreaktionen und Augenhintergrund sollten dokumentiert werden. Die optische Kohärenztomographie kann bei langdauernder Kompression prognostische Information liefern.
Differenzialdiagnosen
Selläre Läsionen dürfen nicht automatisch als Adenome angesehen werden. Zystische Veränderung, Diabetes insipidus, Stielverdickung, rasches Wachstum, ausgeprägte Kontrastmittelanreicherung oder eine bekannte Malignomerkrankung sollten zu einer breiteren Differenzialdiagnostik führen [11].
| Differenzialdiagnose | Befunde, die für die Diagnose sprechen |
|---|---|
| Rathke-Zyste | Zentrale, glatt begrenzte Zyste, gelegentlich intrazystischer Knoten, keine oder dünne Kontrastmittelanreicherung |
| Kraniopharyngeom | Supra- und selläre Läsion, Zysten, heterogene Anreicherung, Verkalkung, Beteiligung des Hypothalamus |
| Meningeom | Duraler Kontakt, homogene kräftige Anreicherung, Dural-tail-Zeichen, normale oder nach unten verdrängte Hypophyse |
| Hypophysitis | Symmetrische Drüsenvergrößerung, verdickter Stiel, homogene Anreicherung, Schwangerschaft oder Immuntherapie |
| Metastase | Rasche Entwicklung, Diabetes insipidus, Beteiligung von Stiel oder Hypophysenhinterlappen, bekannte Tumorerkrankung |
| Germinom oder Langerhans-Zell-Histiozytose | Stielverdickung und Diabetes insipidus, insbesondere bei Jüngeren |
| Aneurysma | Flussphänomene und Gefäßkontinuität. Punktion oder Operation ohne Gefäßdarstellung kann katastrophal sein |
| Primäre Hypothyreose mit Hypophysenhyperplasie | Sehr hohes TSH, niedriges freies T4, symmetrische Hypophysenvergrößerung |
| Abszess | Infektzeichen, ringförmige Anreicherung, die Klinik kann jedoch diskret sein |
Therapie
Die Therapie richtet sich nach Tumortyp, Hormonaktivität, Visusbeeinträchtigung, Tumorwachstum, Begleiterkrankungen und Präferenzen des Patienten. Ein Kortisolmangel ist vor Beginn einer Levothyroxintherapie zu behandeln, da Levothyroxin den Kortisolmetabolismus beschleunigen und eine Nebennierenkrise auslösen kann [12].
Übersicht der Arzneimitteldosierungen
Die folgenden Dosierungen sind typische fachärztliche Dosierungen. Verfügbarkeit, zugelassene Indikation und Kostenerstattung können in Schweden abweichen und sind anhand der aktuellen Fachinformation zu prüfen.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Cabergolin | Beginn mit 0,25 bis 0,5 mg ein- oder zweimal pro Woche. Titration nach Prolaktin und Verträglichkeit, meist auf insgesamt 0,5 bis 3 mg pro Woche | Therapie der ersten Wahl beim Prolaktinom. Höhere Dosen nur an Expertenzentren |
| Bromocriptin | Beginn mit 0,625 bis 1,25 mg täglich. Titration meist auf 2,5 bis 15 mg pro Tag | Alternative bei Unverträglichkeit oder in besonderen Situationen |
| Octreotid LAR | 20 mg intramuskulär alle vier Wochen. Nach etwa 3 Monaten kann die Dosis auf 30 mg erhöht werden, maximal 40 mg alle vier Wochen | Bei Akromegalie mit persistierender Aktivität |
| Lanreotid Autogel | 60, 90 oder 120 mg tief subkutan alle vier Wochen. Maximal 120 mg alle vier Wochen | Das Intervall kann bei gut kontrollierten Patienten verlängert werden |
| Pasireotid LAR | 40 mg intramuskulär alle vier Wochen, bei unzureichender Wirkung 60 mg alle vier Wochen | Zweitlinientherapie bei Akromegalie. Hohes Hyperglykämierisiko |
| Hydrocortison bei Hypophysenapoplexie oder Nebennierenkrise | 100 mg intravenös sofort, danach 200 mg pro 24 Stunden als Infusion oder 50 mg intravenös alle sechs Stunden | Flüssigkeit und Elektrolyte werden parallel korrigiert |
Prolaktinom
Cabergolin ist die Therapie der ersten Wahl bei Mikro-, Makro- und Riesenprolaktinomen. Die Behandlung normalisiert häufig das Prolaktin, stellt die Gonadenfunktion wieder her und verkleinert den Tumor. Eine Visusbeeinträchtigung durch ein Makroprolaktinom kann sich innerhalb von Tagen bis Wochen bessern, weshalb auch bei Chiasmakompression in der Regel die medikamentöse Therapie gewählt wird, sofern der Patient neurologisch stabil ist [13].
Prolaktin wird nach etwa 4 bis 8 Wochen kontrolliert und die Dosis schrittweise titriert. Bei Visusbeeinträchtigung oder großem Tumor erfolgt die MRT früher, sonst beim Makroprolaktinom meist nach 3 bis 6 Monaten. Aktiv nach Übelkeit, orthostatischen Beschwerden, psychiatrischen Symptomen und Impulskontrollstörungen fragen. Bei Cabergolindosen über 2 mg pro Woche wird eine engmaschigere Beurteilung der Herzklappen empfohlen, häufig mittels Echokardiographie.
Eine Operation wird erwogen bei Unverträglichkeit oder Resistenz gegenüber Dopaminagonisten, akuter neurologischer Verschlechterung, Liquorleck nach rascher Tumorschrumpfung oder auf Patientenwunsch. Bei gut abgegrenztem Mikroprolaktinom kann die Operation an einem erfahrenen Zentrum eine vertretbare primäre Option sein, Langzeitremission und Risiken sind jedoch gegen die wirksame medikamentöse Therapie abzuwägen. Strahlentherapie wird selten eingesetzt.
Ein Auslassversuch von Cabergolin kann nach mindestens zwei Jahren Behandlung erwogen werden, wenn Prolaktin unter niedriger Dosis normal ist und in der MRT kein oder nur ein minimaler Tumorrest sichtbar ist. Rezidive treten am häufigsten im ersten Jahr auf, und Prolaktin muss auch nach dem Absetzen kontrolliert werden [5].
Akromegalie
Die transsphenoidale Operation ist Therapie der ersten Wahl, wenn der Tumor resektabel ist, insbesondere bei Mikroadenom, intrasellärem Makroadenom oder Visusbeeinträchtigung. Das biochemische Ergebnis hängt stark von Tumorgröße, Invasion in den Sinus cavernosus und Erfahrung des Operateurs ab.
Eine persistierende Erkrankung wird mittels IGF-1 beurteilt, in der Regel etwa 12 Wochen postoperativ. Ein Wert bereits nach 6 Wochen kann Orientierung geben, leicht erhöhte Spiegel können sich jedoch später noch normalisieren [14].
Bei persistierender Aktivität werden eingesetzt:
- Somatostatinanaloga der ersten Generation, Octreotid LAR oder Lanreotid
- Pegvisomant, insbesondere bei Diabetes mellitus oder unzureichender IGF-1-Kontrolle
- Pasireotid bei Resistenz gegenüber Präparaten der ersten Generation, vor allem bei gutem Glukosestoffwechsel
- Cabergolin bei geringer biochemischer Aktivität, insbesondere bei Prolaktin-Kosekretion
- Kombinationstherapie bei unzureichender Monotherapie
- erneute Operation oder Strahlentherapie bei geeignetem Tumorrest
Somatostatinanaloga können Gallensteine, gastrointestinale Beschwerden und Bradykardie verursachen. Pasireotid führt häufig zu Hyperglykämie und erfordert Kontrollen von Nüchternglukose und HbA1c. Pegvisomant erfordert Verlaufskontrollen von IGF-1, Leberwerten und Tumorgröße. Arzneimittelverfügbarkeit und Erstattungsbedingungen können zwischen Schweden und der internationalen Literatur abweichen.
Morbus Cushing
Therapie der ersten Wahl ist die selektive transsphenoidale Tumorresektion durch einen erfahrenen Hypophysenchirurgen. Ein postoperativ niedriges Serumkortisol spricht für eine Remission und erfordert eine Hydrocortisonsubstitution, bis sich die Hypothalamus-Hypophysen-Nebennieren-Achse erholt hat. Bei erfahrenen Hypophysenchirurgen wird eine Remission bei etwa 80 Prozent der Patienten mit Mikroadenom und 60 Prozent derjenigen mit Makroadenom erreicht [7].
Bei persistierender oder rezidivierender Erkrankung werden eine erneute Operation, Strahlentherapie, medikamentöse Therapie oder bilaterale Adrenalektomie erwogen. Die medikamentösen Optionen umfassen:
- adrenal wirksame Steroidogenesehemmer, zum Beispiel Metyrapon oder Osilodrostat
- Ketoconazol, sofern verfügbar und das Leberrisiko überwacht werden kann
- hypophysär gerichtete Therapie mit Pasireotid oder Cabergolin
- Glukokortikoidrezeptorblockade in besonderen Situationen
- Kombinationstherapie bei schwerer Erkrankung
Die Wahl richtet sich nach Schweregrad des Hyperkortisolismus, Begleiterkrankungen, Tumorgröße, Kinderwunsch und lokaler Arzneimittelverfügbarkeit. Die Behandlung kann eine Nebennierenrindeninsuffizienz verursachen und erfordert Patientenschulung sowie raschen Zugang zur Kortisolbestimmung. Schwedische Zulassungen und Erstattungseinschränkungen können von internationalen Empfehlungen abweichen.
Patienten mit aktivem Morbus Cushing benötigen eine konsequente Behandlung von arterieller Hypertonie, Diabetes mellitus, Hypokaliämie, Infektionen, Osteoporose und psychiatrischen Begleiterkrankungen. Die perioperative Thromboseprophylaxe sollte individualisiert werden, da das Thromboserisiko ausgeprägt erhöht ist und auch nach biochemischer Remission fortbesteht.
TSH-produzierender Tumor
Die transsphenoidale Operation ist Therapie der ersten Wahl. Die Hyperthyreose sollte vor einer geplanten Operation kontrolliert werden, in der Regel mit einem Somatostatinanalogon und bei Bedarf zusätzlich mit Betablockern oder Thyreostatika. Somatostatinanaloga senken die TSH-Sekretion bei etwa 80 Prozent und können den Tumor bei etwa 45 Prozent verkleinern. Sie werden präoperativ und bei persistierender Erkrankung nach der Operation eingesetzt. Eine Strahlentherapie wird bei persistierendem oder wachsendem Tumor erwogen [8].
Hormoninaktive PitNET und Inzidentalome
Eine Operation wird empfohlen bei:
- tumorbedingtem Gesichtsfelddefekt oder verminderter Sehschärfe
- anderer neurologischer Beeinträchtigung oder progredienter Ophthalmoplegie
- Tumor, der den Sehnerv oder das Chiasma komprimiert
- klinisch relevantem Wachstum in Richtung der Sehbahn
- Hypophysenapoplexie mit schwerer oder progredienter Visusbeeinträchtigung
- diagnostischer Unsicherheit, wenn eine andere behandlungsbedürftige Läsion nicht ausgeschlossen werden kann
Eine Hypophyseninsuffizienz ohne Visusbeeinträchtigung ist eine relative, keine absolute Operationsindikation. Bereits etablierte Hormonausfälle erholen sich nach der Operation nicht immer. Asymptomatische Tumoren ohne Chiasmakontakt können verlaufskontrolliert werden. Eine Metaanalyse konservativ verlaufskontrollierter hormoninaktiver Tumoren fand für Mikroadenome ein Wachstumsrisiko von etwa 1,8 Ereignissen pro 100 Personenjahre und ein Risiko für einen neuen endokrinen Ausfall von etwa 0,7 Ereignissen pro 100 Personenjahre [15].
Es gibt keine etablierte routinemäßige medikamentöse Therapie für hormoninaktive PitNET. Cabergolin wurde bei postoperativem Tumorrest untersucht, ist jedoch keine Standardtherapie, und Entscheidungen sollten an einem spezialisierten Zentrum getroffen werden.
Operation
Standardverfahren ist die endoskopische oder mikroskopische transsphenoidale Operation. Ein transkranieller Eingriff ist selten erforderlich, kann aber bei komplexer lateraler oder vorderer intrakranieller Ausdehnung erwogen werden. Therapieziel kann die endokrine Remission, die Dekompression der Sehbahn, die Gewebediagnose oder die Tumorkontrolle sein und ist nicht notwendigerweise die vollständige Resektion.
Eine Metaanalyse hormoninaktiver Tumoren berichtete einen höheren Anteil vollständiger Resektionen mit endoskopischer als mit mikroskopischer Technik (73 bzw. 60 Prozent), die Studien waren jedoch überwiegend retrospektiv, und die Ergebnisse werden durch Selektion und Zentrumserfahrung beeinflusst [16]. Die Erfahrung des Operateurs und des Teams ist wahrscheinlich wichtiger als die Wahl zwischen etablierten Techniken.
Nach endoskopischer Operation bessert sich das Gesichtsfeld bei etwa 81 Prozent der Patienten mit präoperativem Gesichtsfelddefekt, eine vollständige Erholung wird jedoch bei etwa 40 Prozent erreicht. Eine Visusverschlechterung wurde bei etwa 2 bis 4 Prozent berichtet [17].
Postoperativ werden Visus, Bewusstseinslage, Flüssigkeitsbilanz, Urinmenge, Natrium und Kortisol überwacht. Auf einen frühen Diabetes insipidus kann nach einigen Tagen eine Hyponatriämie folgen. Der Patient ist darüber aufzuklären, dass er sich bei starken Kopfschmerzen, Sehstörungen, ausgeprägtem Durst und Polyurie, Übelkeit, Erbrechen oder Verwirrtheit umgehend vorstellen muss.
Strahlentherapie
Die Strahlentherapie wird vor allem bei wachsendem Tumorrest, Rezidiv oder persistierender hormoneller Überproduktion eingesetzt, wenn Operation und Medikamente keine ausreichende Kontrolle erzielen. Die stereotaktische Einzeitbestrahlung erfordert einen ausreichenden Abstand zur Sehbahn. Die fraktionierte stereotaktische Bestrahlung wird bei größeren Tumoren oder Tumoren näher am Chiasma eingesetzt.
Bei hormoninaktiven Adenomen erzielte die stereotaktische Radiochirurgie eine lokale Kontrolle von etwa 94 Prozent nach 5 Jahren und 83 Prozent nach 10 Jahren. Eine neue Hypophyseninsuffizienz trat bei etwa 21 Prozent auf. Hirnnerven- und Sehschäden waren selten [18].
Die hormonelle Wirkung der Strahlentherapie entwickelt sich langsam. Bei Akromegalie erreicht etwa die Hälfte innerhalb von 10 Jahren eine biochemische Kontrolle. Eine lebenslange Kontrolle der Hypophysenfunktion ist erforderlich, da Hormonausfälle noch Jahrzehnte später auftreten können [14]. Studien zum zerebrovaskulären Risiko nach älteren Bestrahlungstechniken sind heterogen und konnten den Effekt der Bestrahlung nicht sicher von dem des Tumors, der Hormonstörung und der Hypophyseninsuffizienz abgrenzen [19].
Hypophysenapoplexie
Die Hypophysenapoplexie ist eine akute Blutung oder Infarzierung, meist in einem Makroadenom. Sie ist zu vermuten bei plötzlich einsetzenden starken Kopfschmerzen, Visusminderung, Gesichtsfeldausfall, Diplopie, Ptosis, Erbrechen, Meningismus oder Bewusstseinsstörung. Differenzialdiagnosen sind Subarachnoidalblutung, Meningitis und Sinusvenenthrombose.
Notfallmäßig sind Blutbild, Elektrolyte, Kreatinin, Glukose, Leberwerte, Gerinnungsparameter, Kortisol, ACTH, freies T4, TSH, Prolaktin, IGF-1, LH, FSH und Sexualhormone zu bestimmen, die Gabe von Hydrocortison darf bei klinischem Verdacht auf Kortisolmangel jedoch nicht verzögert werden. Die MRT ist die Untersuchung der ersten Wahl. Die CT kann eine akute Blutung nachweisen, schließt eine Apoplexie aber nicht aus.
Hydrocortison ist sofort zu verabreichen bei hämodynamischer Instabilität, Bewusstseinsstörung oder ausgeprägter Visusbeeinträchtigung. Schwere oder progrediente Visusminderung und eine Verschlechterung der Bewusstseinslage sprechen für eine chirurgische Dekompression. Bei milden und stabilen Symptomen kann eine konservative Behandlung unter engmaschiger neurologischer, ophthalmologischer und endokrinologischer Überwachung sicher sein. Eine aktuelle Metaanalyse fand vergleichbare visuelle Ergebnisse nach selektierter konservativer bzw. chirurgischer Behandlung, bei Patienten, die eine Dekompression benötigten, führte eine Operation innerhalb von sieben Tagen jedoch zu besseren visuellen Ergebnissen als eine spätere Operation [20].
Aggressiver PitNET
Ein aggressiver PitNET ist klinisch definiert als radiologisch invasiver Tumor mit ungewöhnlich raschem Wachstum oder Progression trotz optimaler Operation, medikamentöser Therapie und Strahlentherapie. Ki-67, Mitosen und histologischer Subtyp tragen zur Risikobeurteilung bei, können die Aggressivität allein jedoch nicht feststellen [21].
Diese Patienten sind an Expertenzentren zu behandeln. Nach Versagen der Standardtherapie ist Temozolomid die Chemotherapie der ersten Wahl. Das Ansprechen ist nach drei Zyklen zu beurteilen, und bei Patienten mit Ansprechen ist die Behandlung fortzusetzen. Ältere gepoolte Daten zeigten ein objektives Therapieansprechen bei etwa 47 Prozent, die Evidenz beruhte jedoch überwiegend auf kleinen unkontrollierten Serien [22]. Immuntherapie, Bevacizumab und molekular zielgerichtete Therapie kommen nur in ausgewählten Fällen in Betracht.
Verlaufskontrolle und Prognose
Nach der Operation
Klinik, Visus und alle relevanten Hormonachsen sind zu kontrollieren. Die frühe Kortisolbeurteilung sollte dem lokalen Protokoll folgen und wird durch eine eventuelle perioperative Glukokortikoidgabe beeinflusst. Das freie T4 wird nach einigen Wochen beurteilt. Die gonadotrope Achse und ein eventueller GH-Mangel werden später beurteilt, wenn der Patient stabilisiert ist.
Die postoperative MRT erfolgt in der Regel nach etwa 3 Monaten, wenn frühe postoperative Veränderungen abgeklungen sind. Danach wird das Intervall an Tumorrest, Histologie, Hormonaktivität und bisheriges Wachstum angepasst.
Konservativ verlaufskontrollierte Tumoren
Ein praktisches Schema für ein asymptomatisches Makroinzidentalom ist eine MRT nach 6 Monaten und danach jährlich über etwa 3 Jahre, sofern der Tumor stabil ist. Anschließend kann das Intervall verlängert werden. Bei Mikroinzidentalomen erfolgt die erste Kontrolle häufig nach 12 Monaten und danach in Abständen von 1 bis 2 Jahren, mit selteneren oder beendeten radiologischen Kontrollen bei kleiner, stabiler Läsion und geringem klinischem Risiko. Der neue internationale Konsens befürwortet eine stärkere Individualisierung als ältere feste Schemata [3,23].
Die Perimetrie wird bei Chiasmakontakt, Tumorwachstum oder neuen Symptomen wiederholt. Die Hypophysenachsen werden nach 6 bis 12 Monaten und danach jährlich bei Makroadenom oder wachsender Läsion kontrolliert. Unveränderte kleine Mikroadenome ohne Symptome erfordern nicht immer ein wiederholtes vollständiges Hormonprofil.
Tumorspezifische Verlaufskontrolle
- Prolaktinom: Prolaktin nach Dosisänderung und danach in der Regel alle 3 bis 12 Monate. Das MRT-Intervall richtet sich nach der Ausgangsgröße und dem biochemischen Ansprechen.
- Akromegalie: IGF-1 und klinische Beurteilung mindestens jährlich nach stabiler Kontrolle. Blutdruck, Glukose, Schlafapnoe, Herz- und Gelenkerkrankungen sowie Hypophysenfunktion überwachen.
- Morbus Cushing: lebenslanges jährliches Rezidivscreening, sobald sich die Nebennierenachse erholt hat. Das spätabendliche Speichelkortisol ist häufig früh pathologisch. Kardiometabolische, psychiatrische und skelettbezogene Morbidität kann trotz Remission fortbestehen.
- TSH-produzierender Tumor: freies T4, freies T3 und TSH sowie MRT in Abhängigkeit vom chirurgischen und biochemischen Ergebnis.
- Nach Strahlentherapie: jährliches Hypophysenprofil lebenslang und MRT entsprechend dem Risikoprofil des Tumors.
Die Prognose ist für die meisten Patienten gut, wenn Hormonexzess, Visusbeeinträchtigung und Hormonausfälle adäquat behandelt werden. Eine biochemische Kontrolle bei Akromegalie und Morbus Cushing senkt Mortalität und Komplikationen, etablierte Gelenkschäden, kardiovaskuläre Veränderungen, Osteoporose und eine eingeschränkte Lebensqualität können jedoch fortbestehen. Frühe Diagnose und Behandlung vor einer langdauernden Chiasmakompression verbessern die Aussicht auf eine Erholung des Sehvermögens.
Quellen
- Asa SL et al. Overview of the 2022 WHO Classification of Pituitary Tumors. Endocrine Pathology 2022. PMID: 35291028
- Jaursch-Hancke C et al. The Interdisciplinary Management of Newly Diagnosed Pituitary Tumors. Deutsches Ärzteblatt International 2021. PMID: 34114552
- Fleseriu M et al. Pituitary incidentaloma: a Pituitary Society international consensus guideline statement. Nature Reviews Endocrinology 2025. PMID: 40555795
- Fleseriu M et al. Congress of Neurological Surgeons Systematic Review and Evidence-Based Guideline for Pretreatment Endocrine Evaluation of Patients With Nonfunctioning Pituitary Adenomas. Neurosurgery 2016. PMID: 27635959
- Samperi I et al. Hyperprolactinaemia. Journal of Clinical Medicine 2019. PMID: 31847209
- Melmed S et al. A consensus on the diagnosis and treatment of acromegaly complications. Pituitary 2013. PMID: 22903574
- Fleseriu M et al. Consensus on diagnosis and management of Cushing's disease: a guideline update. Lancet Diabetes & Endocrinology 2021. PMID: 34687601
- Sahakian N et al. Current and Emerging Medical Therapies in Pituitary Tumors. Journal of Clinical Medicine 2022. PMID: 35207228
- Kurosaki M et al. Up-To-Date Magnetic Resonance Imaging Findings for the Diagnosis of Hypothalamic and Pituitary Tumors. Yonago Acta Medica 2021. PMID: 34025189
- Giustina A et al. Consensus on criteria for acromegaly diagnosis and remission. Pituitary 2024. PMID: 37923946
- Karmarkar VS, Deopujari CE. Sellar Pathologies Mimicking Pituitary Tumors. Neurology India 2020. PMID: 32611908
- Fleseriu M et al. Hormonal Replacement in Hypopituitarism in Adults: An Endocrine Society Clinical Practice Guideline. Journal of Clinical Endocrinology and Metabolism 2016. PMID: 27736313
- Petersenn S et al. Diagnosis and management of prolactin-secreting pituitary adenomas: a Pituitary Society international Consensus Statement. Nature Reviews Endocrinology 2023. PMID: 37670148
- Fleseriu M et al. A Pituitary Society update to acromegaly management guidelines. Pituitary 2021. PMID: 33079318
- Rikvold SD et al. Natural History of Non-Functioning Pituitary Adenomas: A Systematic Review and Meta-Analysis. Hormone and Metabolic Research 2023. PMID: 37494058
- Yu SY et al. Outcomes of endoscopic and microscopic transsphenoidal surgery on non-functioning pituitary adenomas: a systematic review and meta-analysis. Journal of Cellular and Molecular Medicine 2018. PMID: 29314715
- Muskens IS et al. Visual outcomes after endoscopic endonasal pituitary adenoma resection: a systematic review and meta-analysis. Pituitary 2017. PMID: 28643208
- Kotecha R et al. Stereotactic radiosurgery for non-functioning pituitary adenomas: meta-analysis and International Stereotactic Radiosurgery Society practice opinion. Neuro-Oncology 2020. PMID: 31790121
- van Westrhenen A et al. Ischemic stroke after radiation therapy for pituitary adenomas: a systematic review. Journal of Neuro-Oncology 2017. PMID: 28660317
- Brown NJ et al. The role of intervention timing and treatment modality in visual recovery following pituitary apoplexy: a systematic review and meta-analysis. Journal of Neuro-Oncology 2024. PMID: 39503840
- Raverot G et al. Revised European Society of Endocrinology Clinical Practice Guideline for the management of aggressive pituitary tumours and pituitary carcinomas. European Journal of Endocrinology 2025. PMID: 40506054
- Raverot G et al. European Society of Endocrinology Clinical Practice Guidelines for the management of aggressive pituitary tumours and carcinomas. European Journal of Endocrinology 2018. PMID: 29046323
- Freda PU et al. Pituitary incidentaloma: an Endocrine Society clinical practice guideline. Journal of Clinical Endocrinology and Metabolism 2011. PMID: 21474686