
Zusammenfassung
Das Phäochromozytom ist ein katecholaminproduzierender neuroendokriner Tumor des Nebennierenmarks. Der entsprechende extraadrenale Tumor wird als Paragangliom bezeichnet. Ein Verdacht ist zu stellen bei paroxysmaler oder therapieresistenter Hypertonie, Attacken mit Kopfschmerzen, Palpitationen und Schwitzen, orthostatischer Dysregulation, ungeklärter Kardiomyopathie, Nebenniereninzidentalom oder erblichem Risiko. Die Diagnostik beginnt in der Regel mit freien Metanephrinen im Plasma, abgenommen nach mindestens 20 bis 30 Minuten Ruhe im Liegen, alternativ mit fraktionierten Metanephrinen im 24-Stunden-Sammelurin. Eine deutliche Erhöhung, insbesondere auf mehr als das Zwei- bis Dreifache der oberen Referenzgrenze oder eine gleichzeitige Erhöhung mehrerer Metaboliten, rechtfertigt eine Bildgebung. Bei grenzwertigen Befunden sind Probenentnahme, Medikation, akute Erkrankungen und sympathische Aktivierung zu überprüfen, bevor die radiologische Abklärung fortgesetzt wird. Die Computertomographie (CT) ist die Methode der ersten Wahl zur anatomischen Lokalisation. Die Magnetresonanztomographie (MRT) kommt unter anderem in der Schwangerschaft, bei Kindern, bei Kopf-Hals-Paragangliomen sowie dann zum Einsatz, wenn die Strahlenexposition begrenzt werden sollte. Eine funktionelle Ganzkörperbildgebung, häufig als Somatostatinrezeptor-Positronenemissionstomographie (PET) mit Gallium-68, ist erforderlich bei Paragangliom, multifokaler oder metastasierter Erkrankung, Hochrisiko-Genotyp sowie vor einer Radionuklidtherapie [1].
Das lokalisierte Phäochromozytom wird nach 7 bis 14 Tagen alpha-adrenerger Blockade, schrittweiser Volumenexpansion und bei Bedarf zusätzlicher Betablockade chirurgisch behandelt; eine Betablockade darf jedoch niemals vor einer adäquaten Alphablockade begonnen werden. Operation und Anästhesie sind an einem Zentrum mit Erfahrung in der Behandlung des Phäochromozytoms durchzuführen. Allen Patienten sollten eine genetische Beratung und eine Keimbahnanalyse angeboten werden, da etwa ein Drittel oder mehr eine erbliche Prädisposition aufweist. Postoperativ werden die Metanephrine nach etwa 2 bis 6 Wochen und danach jährlich kontrolliert. Die Nachsorge sollte mindestens 10 Jahre dauern und lebenslang erfolgen bei Paragangliom, genetischer Prädisposition, jungem Alter, großem Tumor oder anderweitig hohem Rezidivrisiko.
Hintergrund und Epidemiologie
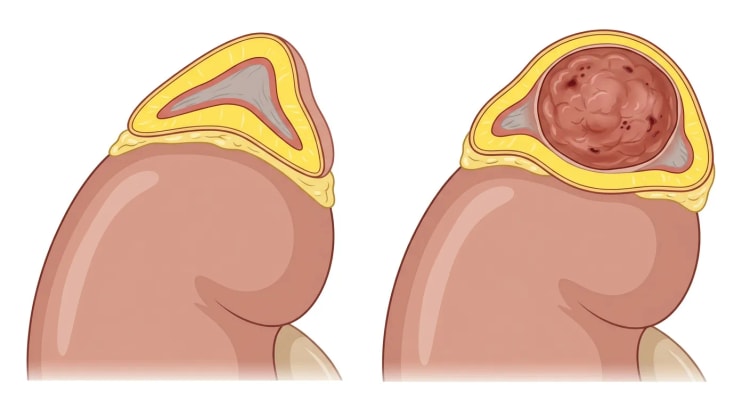
Das Phäochromozytom geht von chromaffinen Zellen des Nebennierenmarks aus. Paragangliome entstehen aus extraadrenalen sympathischen oder parasympathischen Paraganglien. Der Begriff PPGL wird verwendet, wenn beide Tumorentitäten gemeint sind. Sympathische Paragangliome finden sich vor allem in Thorax, Abdomen und Becken und produzieren häufig Noradrenalin oder Dopamin. Parasympathische Paragangliome liegen überwiegend im Kopf-Hals-Bereich und sind häufig biochemisch inaktiv.
Die berichtete Inzidenz beträgt etwa 2 bis 8 Fälle pro Million Einwohner und Jahr. In einer dänischen populationsbasierten Studie stieg die Inzidenz von 1,4 pro Million Personenjahre im Jahr 1977 auf 6,6 pro Million Personenjahre im Jahr 2015. Der Anstieg war vor allem auf kleine, inzidentell entdeckte Tumoren bei älteren Patienten mit wenigen oder keinen klassischen Attacken zurückzuführen. Die Prävalenz lag 2015 bei etwa 64 pro Million Einwohner [2]. PPGL finden sich bei etwa 0,2 bis 0,6 Prozent der wegen Hypertonie abgeklärten Personen und bei einigen Prozent der Patienten mit Nebenniereninzidentalom [3].
Das Phäochromozytom wird meist im Erwachsenenalter diagnostiziert, kann aber in jedem Lebensalter auftreten. Kinder und Jugendliche haben häufiger eine extraadrenale, multifokale oder hereditäre Erkrankung. Eine leere Familienanamnese schließt eine genetische Prädisposition nicht aus.
Alle PPGL gelten als Tumoren mit metastatischem Potenzial. Metastasen sind definiert als chromaffines Tumorgewebe in Organen, in denen normalerweise keine chromaffinen Zellen vorkommen, zum Beispiel Skelett, Lymphknoten, Leber oder Lunge. Die Histologie kann einen Tumor, der später metastasiert, nicht sicher von einem Tumor unterscheiden, der lokalisiert bleibt. Das Risiko ist bei Paragangliomen generell höher als bei Phäochromozytomen und besonders hoch bei pathogener Variante in SDHB, großem Primärtumor, dopaminergem Phänotyp sowie bereits nachgewiesener lokaler Invasion oder multifokaler Erkrankung [1].
Pathophysiologie mit Bedeutung für das Management
Katecholamine werden aus Tyrosin unter anderem über die Tyrosinhydroxylase gebildet. Adrenalin wird kontinuierlich zu Metanephrin, Noradrenalin zu Normetanephrin und Dopamin zu 3-Methoxytyramin metabolisiert. Metanephrine werden vom Tumor kontinuierlicher freigesetzt als die Katecholamine und sind daher die besseren diagnostischen Marker, auch wenn die Symptome attackenartig auftreten.
Adrenalinproduzierende Tumoren sind fast immer adrenal gelegen und können ausgeprägte Tachykardie, Tremor, metabolische Veränderungen und paroxysmale Attacken verursachen. Noradrenalinproduzierende Tumoren führen häufiger zu anhaltender Hypertonie und Vasokonstriktion. Dopaminproduzierende Tumoren können normoton sein und sind häufiger extraadrenal oder metastasiert.
Ein lang anhaltender Katecholaminexzess führt zu Vasokonstriktion und vermindertem Plasmavolumen. Wird der Tumor entfernt, fällt der Katecholaminspiegel abrupt ab, während die präoperative Alphablockade fortbesteht. Dies erklärt das Risiko einer ausgeprägten postoperativen Hypotonie und die Notwendigkeit einer präoperativen Salz- und Flüssigkeitszufuhr.
Katecholamine können Arrhythmien, Myokardischämie, Takotsubo-Syndrom, dilatative oder hypertrophe Kardiomyopathie und kardiogenen Schock verursachen. Eine PPGL-assoziierte Kardiomyopathie wurde bei bis zu etwa 11 Prozent beschrieben. Die linksventrikuläre Funktion bessert sich nach Tumorresektion häufig, eine chronische fibrotische Herzschädigung kann jedoch persistieren [4].
Klinisches Bild
Typische Manifestationen
Die klassische Trias umfasst:
- attackenartige Kopfschmerzen
- Palpitationen
- starkes Schwitzen
Die Trias ist klinisch richtungsweisend, fehlt aber bei vielen Patienten. Die Hypertonie kann anhaltend oder paroxysmal sein oder mit Normotonie und orthostatischer Hypotonie wechseln. Ein erheblicher Anteil der heutigen Tumoren wird inzidentell ohne klassische Symptome entdeckt.
Weitere Manifestationen sind:
- Blässe, Tremor, Angstgefühl und Wärmeintoleranz
- Thoraxschmerzen, Dyspnoe, Arrhythmie oder Synkope
- orthostatische Dysregulation infolge kontrahierten Plasmavolumens und verminderter Gefäßreagibilität
- Gewichtsverlust und kataboles Zustandsbild
- Hyperglykämie oder neu aufgetretener Diabetes
- Obstipation oder Bauchschmerzen
- Polyurie und Polydipsie
- labiler Blutdruck während Anästhesie, Operation oder Entbindung
- ungeklärtes Takotsubo-Syndrom, myokarditisähnliches Bild oder kardiogener Schock
Harnblasenparagangliome können Attacken bei der Miktion auslösen. Kopf-Hals-Paragangliome verursachen häufiger eine tastbare Raumforderung, pulssynchronen Tinnitus, Hörminderung, Dysphagie, Heiserkeit oder Hirnnervenausfälle als Katecholaminsymptome.
Situationen, in denen eine Laboruntersuchung gerechtfertigt ist
Eine biochemische Abklärung sollte erwogen werden bei:
- Symptomen oder Attacken, die mit einem Katecholaminexzess vereinbar sind
- Nebennieren- oder retroperitonealem Tumor, der nicht sicher ein lipidreiches Adenom ist
- Paragangliom oder einem anderen Tumor entlang der autonomen Paraganglien
- schwerer, paroxysmaler oder ungewöhnlich labiler Hypertonie
- Hypertonie mit Kopfschmerzen, Palpitationen, Schwitzen oder orthostatischer Dysregulation
- ungeklärter Kardiomyopathie, Takotsubo-Syndrom oder hyperadrenerger Krise
- familiärer Belastung mit PPGL oder bekannter pathogener Variante in einem prädisponierenden Gen
- syndromalen Befunden, die mit multipler endokriner Neoplasie Typ 2 (MEN2), Von-Hippel-Lindau-Syndrom, Neurofibromatose Typ 1 oder einem SDHx-assoziierten Syndrom vereinbar sind
- früher operiertem PPGL
- ausgeprägter Blutdruckreaktion während Anästhesie, Operation, Tumorpunktion oder Glukokortikoidtherapie
Der Tumor darf nicht biopsiert werden, bevor ein Phäochromozytom oder Paragangliom biochemisch ausgeschlossen wurde. Eine Punktion kann eine Katecholaminkrise auslösen und ist zudem diagnostisch selten notwendig.
Abklärung und Diagnostik
Praktischer Diagnostikalgorithmus
flowchart TD
A["Klinischer Verdacht,<br>Inzidentalom oder erbliches Risiko"] --> B["Freie Metanephrine im Plasma<br>nach Ruhe im Liegen<br>oder 24-h-Sammelurin"]
B -->|"Normal und niedriges klinisches Risiko"| C["PPGL unwahrscheinlich,<br>andere Diagnose erwägen"]
B -->|"Normal, aber hohes Risiko"| D["Probenqualität prüfen<br>und 3-Methoxytyramin<br>sowie gezielte Bildgebung erwägen"]
B -->|"Grenzwertig erhöht"| E["Medikation, Stress<br>und Komorbidität prüfen,<br>standardisiert wiederholen"]
B -->|"Deutlich erhöht"| F["CT oder MRT<br>zur Lokalisation"]
E -->|"Normalisiert"| C
E -->|"Persistierende Abweichung"| F
F --> G["Tumorgröße,<br>lokale Invasion und Metastasierungsrisiko beurteilen"]
G --> H["Funktionelle Ganzkörperbildgebung<br>bei Paragangliom,<br>Hochrisiko oder Metastasenverdacht"]
H --> I["Multidisziplinäre Konferenz,<br>Genetik und Therapieplan"]
F --> I
Biochemische Diagnostik
Verfahren der ersten Wahl sind:
- freie Metanephrine im Plasma
- fraktionierte Metanephrine im 24-Stunden-Sammelurin
Die Plasmaprobe hat die höchste diagnostische Treffsicherheit, wenn der Patient nüchtern ist, mindestens 20 bis 30 Minuten liegend geruht hat und die Probe mittels Flüssigchromatographie und Massenspektrometrie analysiert wird. In einer systematischen Übersicht betrugen die Sensitivität der im Liegen entnommenen Plasmaprobe etwa 95 Prozent und die Spezifität etwa 95 Prozent. Die Entnahme im Sitzen hatte eine geringere Sensitivität von etwa 89 Prozent, während der 24-Stunden-Sammelurin eine Sensitivität von etwa 93 Prozent und eine Spezifität von etwa 90 Prozent aufwies [5].
Der 24-Stunden-Sammelurin ist eine vertretbare Alternative, wenn eine korrekte Plasmaentnahme im Liegen nicht organisiert werden kann. Die Vollständigkeit der Urinsammlung sollte beurteilt werden, in der Regel anhand der gleichzeitigen Kreatininausscheidung. Die Referenzbereiche müssen an Probenmaterial, Entnahmebedingungen, Alter und Labormethode angepasst sein.
Interpretation
Es gelten die Referenzgrenzen des jeweiligen Labors. Folgende Grundsätze sind klinisch hilfreich:
| Ergebnis | Interpretation und Vorgehen |
|---|---|
| Alle Metanephrine normal, korrekte Probenentnahme und niedriges bis mäßiges klinisches Risiko | Ein sezernierendes PPGL ist sehr unwahrscheinlich |
| Ein Metabolit grenzwertig erhöht, weniger als etwa das Zweifache der oberen Referenzgrenze | Meist falsch positiv. Entnahme standardisieren und wiederholen |
| Metabolit mehr als das Zwei- bis Dreifache der oberen Referenzgrenze | Hohe Wahrscheinlichkeit. Anatomische Bildgebung anschließen |
| Erhöhung sowohl von Metanephrin als auch von Normetanephrin | Erhöht die Wahrscheinlichkeit und spricht häufig für einen adrenalen Tumor |
| Isoliert erhöhtes Normetanephrin | Bei adrenalem oder extraadrenalem Tumor, aber auch bei sympathischer Aktivierung möglich |
| Erhöhtes 3-Methoxytyramin | Spricht für einen dopaminergen Tumor und verstärkt den Verdacht auf extraadrenale oder metastasierte Erkrankung |
| Normale Metanephrine, aber strukturell oder genetisch starker Verdacht | An kleinen, nekrotischen oder biochemisch stummen Tumor denken, 3-Methoxytyramin bestimmen und bildgebend ergänzen |
Sehr hohe Werte, beispielsweise etwa das Vierfache der oberen Referenzgrenze, sind bei fehlender analytischer Interferenz stark beweisend [6]. Ein einzelner grenzwertiger Wert soll dagegen nicht automatisch zu einer aufwendigen Bildgebung führen.
Falsch positive Ergebnisse
Häufige Ursachen sind:
- Probenentnahme im Sitzen oder ohne vorherige Ruhephase
- Schmerzen, Angst, körperliche Anstrengung oder Schlafmangel
- akute kardiale, pulmonale oder neurologische Erkrankung
- obstruktive Schlafapnoe
- Entzug von Alkohol, Benzodiazepinen oder Clonidin
- eingeschränkte Nierenfunktion, insbesondere bei Urinanalysen
- trizyklische Antidepressiva und Noradrenalin-Wiederaufnahmehemmer
- Monoaminoxidasehemmer
- Sympathomimetika, Amphetamin, Kokain und abschwellende Mittel
- Levodopa, insbesondere bei der Bestimmung von Dopaminmetaboliten
- bestimmte analytische Interferenzen, abhängig von der Labormethode
Notwendige Medikamente sollen nicht ohne Risikoabwägung abgesetzt werden. Bei grenzwertigen Befunden sollte das Labor bezüglich möglicher Interferenzen kontaktiert und die Probe unter optimalen Bedingungen wiederholt werden.
Der Clonidin-Suppressionstest kann in der spezialisierten Versorgung bei persistierend grenzwertig erhöhtem Normetanephrin eingesetzt werden, wenn eine noradrenerge sympathische Aktivierung eine wahrscheinliche alternative Erklärung ist. Der Test ist bei Hypotonie ungeeignet und wird durch zahlreiche Medikamente beeinflusst. Ein Glukagon-Provokationstest soll wegen des Risikos einer schweren Katecholaminfreisetzung nicht durchgeführt werden.
Anatomische Bildgebung
Die Bildgebung erfolgt in der Regel nach biochemischer Bestätigung. Ausnahmen sind ein bereits nachgewiesener Tumor, ein biochemisch stummes Paragangliom oder eine Akutsituation, in der eine parallele Abklärung erforderlich ist.
Computertomographie
Die kontrastmittelgestützte CT der Nebennieren und des Abdomens ist in der Regel die Methode der ersten Wahl. Das Phäochromozytom ist meist eine gut abgegrenzte, hypervaskularisierte Läsion mit einer nativen Dichte über 10 Hounsfield-Einheiten. Größere Tumoren sind häufig inhomogen mit Nekrosen, Einblutungen oder zystischen Anteilen. Das Kontrastmittel-Washout kann sich mit dem von Adenomen überschneiden und darf nicht allein zum Ausschluss eines Phäochromozytoms herangezogen werden.
Ist nur Normetanephrin oder 3-Methoxytyramin erhöht, kann der Tumor außerhalb der Nebenniere liegen. Das Untersuchungsfeld muss dann entsprechend dem biochemischen Phänotyp und dem klinischen Verdacht erweitert werden.
Magnetresonanztomographie
Die MRT wird bevorzugt bei:
- Schwangerschaft
- Kindern und Jugendlichen
- Notwendigkeit wiederholter Ganzkörperuntersuchungen
- Kopf-Hals-Paragangliomen
- Kontrastmittelproblemen
- metastasierter Erkrankung, bei der wiederholte Strahlenexposition begrenzt werden sollte
Die klassisch hohe Signalintensität in T2-gewichteten Aufnahmen ist für die Diagnose weder ausreichend sensitiv noch spezifisch.
Funktionelle Bildgebung
Die funktionelle Bildgebung wird vor allem zum Staging, zur Detektion multifokaler Erkrankung und zur Auswahl einer Radionuklidtherapie benötigt.
| Klinische Situation | Häufig geeignete Methode | Hauptzweck |
|---|---|---|
| Kopf-Hals-Paragangliom | Somatostatinrezeptor-PET, meist Gallium-68-DOTATATE oder Äquivalent | Hohe Sensitivität für multifokale Erkrankung |
| SDHx-assoziiertes oder metastasiertes PPGL | Somatostatinrezeptor-PET, gelegentlich ergänzt durch FDG-PET | Ganzkörper-Staging |
| Erwogene Peptid-Rezeptor-Radionuklidtherapie (PRRT) | Somatostatinrezeptor-PET | Ausreichende Rezeptorexpression bestätigen |
| Erwogene Therapie mit Iod-131-Metaiodbenzylguanidin (MIBG) | Iod-123-MIBG mit SPECT-CT | Tumoraufnahme und Therapierbarkeit nachweisen |
| Bestimmte adrenale oder spezifische genetische Phänotypen | Fluor-18-DOPA-PET entsprechend lokaler Expertise | Lokalisation und Staging |
| Rasch wachsende oder entdifferenzierte Erkrankung | Fluor-18-FDG-PET | Erfassung metabolisch aktiver Erkrankung |
Die Somatostatinrezeptor-PET erreichte in einer Metaanalyse eine gepoolte Detektionsrate von 93 Prozent. Die Detektionsrate war in den eingeschlossenen, heterogenen Studien höher als die von Fluor-18-DOPA-PET, FDG-PET und MIBG [7]. Die Methodenwahl ist dennoch nach Tumorlokalisation, Genotyp, Verfügbarkeit und therapeutischer Fragestellung zu individualisieren.
MIBG hat eine gute Spezifität und eignet sich gut bei vielen sporadischen adrenalen Phäochromozytomen, die Sensitivität ist jedoch bei Kopf-Hals-Paragangliomen, SDHB-assoziierter Erkrankung und manchen Metastasen deutlich geringer. Ihre wichtigste Rolle bei fortgeschrittener Erkrankung besteht darin, Kandidaten für eine Iod-131-MIBG-Therapie zu identifizieren [6].
Staging und pathologische Diagnostik
Das Operationspräparat soll von einem endokrinen Pathologen beurteilt werden. Die Diagnose wird durch neuroendokrine Marker wie Chromogranin und Synaptophysin gestützt. Die Keratinfärbung ist in der Regel negativ. Eine SDHB-Immunhistochemie sollte erwogen werden, da ein Verlust der SDHB-Expression auf eine Störung in einem der SDHx-Gene hinweist und eine gezielte genetische Abklärung nach sich ziehen soll.
Der PASS (Pheochromocytoma of the Adrenal gland Scaled Score) gilt nur für Phäochromozytome, während GAPP (Grading system for Adrenal Pheochromocytoma and Paraganglioma) sowohl für Phäochromozytome als auch für Paragangliome verwendet werden kann. Beide Systeme haben eine begrenzte positive Vorhersagekraft und dürfen nicht als Grund für die Beendigung der Nachsorge herangezogen werden. Keimbahnvarianten finden sich bei bis zu etwa 35 bis 40 Prozent und somatische Treibervarianten bei einem weiteren erheblichen Anteil [8]. Alle PPGL gelten daher als Tumoren mit einem gewissen metastatischen Potenzial. PASS, GAPP, Ki-67 und SDHB-Färbung können zu einer Gesamtrisikobewertung beitragen, aber kein System sagt eine Metastasierung sicher voraus [9].
Genetische Abklärung
Allen Patienten mit Phäochromozytom oder Paragangliom sollten eine genetische Beratung und eine Keimbahnanalyse angeboten werden. Eine Panelanalyse ist effizienter als eine sequenzielle Testung. Häufig enthaltene Gene sind unter anderem SDHA, SDHB, SDHC, SDHD, SDHAF2, RET, VHL, NF1, MAX, TMEM127 und FH [10].
Eine besonders hohe Wahrscheinlichkeit einer Erblichkeit besteht bei:
- Diagnose in jungem Alter
- bilateralem oder multifokalem Tumor
- Paragangliom
- rezidivierender Erkrankung
- positiver Familienanamnese
- SDHB-Verlust im Tumorgewebe
- assoziierten Tumoren oder syndromalen Befunden
Der Genotyp beeinflusst nicht nur die Familienabklärung, sondern auch die Operationsstrategie, die Wahl der funktionellen Bildgebung, das Metastasierungsrisiko und die Nachsorge. SDHB ist besonders mit metastasierter Erkrankung assoziiert. RET und VHL führen häufig zu adrenaler und mitunter bilateraler Erkrankung, bei der eine rindenerhaltende Operation relevant sein kann. Gesunden Anlageträgern soll eine genspezifische Überwachung angeboten werden. Eine schwedische Expertenübersicht empfiehlt für viele hereditäre Syndrome eine jährliche klinische und biochemische Kontrolle sowie alle zwei Jahre eine Schnell-Ganzkörper-MRT, mit individueller Anpassung bei Kindern [10].
Differenzialdiagnosen
| Differenzialdiagnose | Unterscheidende Merkmale |
|---|---|
| Panikstörung | Attacken ohne reproduzierbaren Metanephrinexzess. Die Diagnose soll nicht allein anhand der Symptomatik gestellt werden, bevor ein PPGL hinreichend ausgeschlossen ist |
| Primäre Hypertonie mit sympathischer Aktivierung | Häufig, oft grenzwertig erhöhtes Normetanephrin, das sich bei standardisierter Probenentnahme normalisiert |
| Obstruktive Schlafapnoe | Nächtliche Symptome, resistente Hypertonie und sympathische Aktivierung. Abklärung mittels Schlafuntersuchung |
| Hyperthyreose | Supprimiertes TSH, Wärmeintoleranz und Tachykardie, jedoch anderes biochemisches Profil |
| Hypoglykämie | Symptome an niedrige Plasmaglukose gekoppelt |
| Menopausale Hitzewallungen | Hitzegefühl statt Blässe und Vasokonstriktion, normale Metanephrine |
| Medikamente oder Drogen | Sympathomimetika, Stimulanzien, Kokain, noradrenerge Antidepressiva oder Entzug |
| Mastzellaktivierung oder Karzinoidsyndrom | Flush, Diarrhö oder Bronchospasmus, andere biochemische Abklärung |
| Pseudophäochromozytom | Ausgeprägte paroxysmale Blutdruckanstiege ohne Tumor oder biochemischen Anhalt für ein PPGL |
| Neuroblastom, Ganglioneurom oder anderer retroperitonealer Tumor | Entscheidend sind Bildgebung, Alter, Biochemie und Histopathologie |
| Nebennierenrindenadenom oder Nebennierenrindenkarzinom | Steroidprofil, bildmorphologische Charakteristika und pathologische Diagnostik |
| Nierenarterienstenose oder primärer Hyperaldosteronismus | Alternativer Mechanismus einer sekundären Hypertonie mit gezielter Biochemie und Bildgebung |
Therapie
Multidisziplinäre Planung
Der Patient sollte in einer multidisziplinären Konferenz mit Endokrinologen, endokrinem Chirurgen oder anderem organspezialisiertem Chirurgen, Anästhesisten, Radiologen, Nuklearmediziner, Pathologen, klinischem Genetiker und bei fortgeschrittener Erkrankung Onkologen besprochen werden. Die präoperative Abklärung umfasst Sekretionsprofil, Tumorausdehnung, genetisches Risiko, Blutdruck, orthostatische Dysregulation, EKG und bei klinischer Indikation eine Echokardiographie.
Präoperative medikamentöse Therapie
Alle funktionellen Phäochromozytome und sympathischen Paragangliome sollen grundsätzlich vor der Operation alphablockiert werden. Auch normotone Patienten können bei Tumormanipulation schwere Blutdruckanstiege erleiden. Internationale Leitlinien empfehlen in der Regel eine Behandlung über 7 bis 14 Tage. Einige Studien haben eine universelle Blockade infrage gestellt, die Datenlage reicht jedoch nicht aus, um routinemäßig darauf zu verzichten [3,11].
Praktische Ziele sind:
- Blutdruck im Sitzen oder Liegen unter etwa 130/80 mmHg
- systolischer Blutdruck im Stehen mindestens 90 mmHg
- Herzfrequenz etwa 60 bis 70 pro Minute im Sitzen und 70 bis 80 im Stehen
- eine leichte orthostatische Dysregulation kann akzeptiert werden, eine ausgeprägte symptomatische Hypotonie ist jedoch zu vermeiden
Phenoxybenzamin bewirkt eine irreversible Blockade der Alpha-1- und Alpha-2-Rezeptoren. Doxazosin ist ein selektiver und kompetitiver Alpha-1-Rezeptorantagonist und verursacht häufig weniger Reflextachykardie und postoperative Hypotonie. In der randomisierten PRESCRIPT-Studie mit 134 Patienten war die Zeit außerhalb des intraoperativen Blutdruckzielbereichs vergleichbar. Phenoxybenzamin führte zu einer geringeren kombinierten hämodynamischen Instabilität, jedoch zu keinem sicheren Unterschied bei klinischen Komplikationen [12].
Phenoxybenzamin ist in Schweden nicht immer leicht verfügbar. Daher wird häufig Doxazosin eingesetzt, gemäß lokalem Protokoll und fachärztlicher Verordnung.
Nach etablierter Alphablockade werden reichlich Flüssigkeit und eine erhöhte Salzzufuhr verabreicht, sofern Herz- und Nierenfunktion dies zulassen. Intravenöses Natriumchlorid, häufig 1 bis 2 Liter am Tag vor der Operation, kann erwogen werden. Vorsicht ist bei Herzinsuffizienz oder Niereninsuffizienz geboten.
Betablocker werden nur nach adäquater Alphablockade und bei persistierender Tachykardie oder Arrhythmie ergänzt. Eine Betablockade vor der Alphablockade kann durch ungehinderte alphavermittelte Vasokonstriktion eine hypertensive Krise, ein Lungenödem oder einen Schock auslösen.
Metyrosin hemmt die Tyrosinhydroxylase und damit die Katecholaminsynthese. Es kann erwogen werden bei sehr hoher Katecholaminproduktion, großem oder schwer zugänglichem Tumor, metastasierter sezernierender Erkrankung, geplanter Ablation oder unzureichender Wirkung der üblichen Blockade. Sedierung ist häufig, extrapyramidale Nebenwirkungen sind selten. Die Verfügbarkeit in Schweden ist begrenzt, und die Behandlung sollte von einem hochspezialisierten Zentrum geführt werden [13].
| Medikament | Dosis | Kommentar |
|---|---|---|
| Doxazosin | Beginn meist mit 1 bis 2 mg peroral täglich, Titration in Abständen von 1 bis 3 Tagen nach Blutdruck und Orthostase, häufig auf 4 bis 16 mg täglich, höchstens 32 mg täglich in publizierten Protokollen | Selektiver Alpha-1-Blocker. Lokale Protokolle variieren |
| Phenoxybenzamin | Beginn mit 10 mg peroral ein- bis zweimal täglich, Steigerung um 10 bis 20 mg jeden zweiten bis dritten Tag, häufig auf insgesamt 40 bis 100 mg täglich, höchstens etwa 1 mg/kg pro Tag in Leitlinienprotokollen | Nichtselektiver irreversibler Alphablocker. Eingeschränkte Verfügbarkeit in Schweden |
| Propranolol | Beginn mit 20 mg peroral dreimal täglich, bei Bedarf bis 40 mg dreimal täglich | Nur nach adäquater Alphablockade |
| Atenolol | 25 mg peroral täglich, bei Bedarf 50 mg täglich | Nur nach adäquater Alphablockade |
| Metoprolol retard | 50 mg peroral täglich, bei Bedarf Titration bis 200 mg täglich | In perioperativen Protokollen verwendet, nur nach Alphablockade |
| Nifedipin retard | 30 mg peroral täglich, bei Bedarf bis 90 mg täglich | Ergänzung bei unzureichender Blutdruckkontrolle |
| Natriumchlorid 0,9 Prozent | 1 bis 2 Liter intravenös am Tag vor der Operation | Individualisieren bei Herz- oder Niereninsuffizienz |
Die Dosierungen müssen an das lokale perioperative Protokoll, die Komorbidität und die Verfügbarkeit der Präparate angepasst werden. Direkt vergleichende Evidenz zu klinischen Endpunkten ist begrenzt.
Chirurgische Therapie
Die minimalinvasive Adrenalektomie ist das Verfahren der ersten Wahl für die meisten lokalisierten Phäochromozytome ohne radiologische Zeichen einer Invasion. Sowohl der transabdominelle als auch der retroperitoneale laparoskopische Zugang sind möglich. Die Wahl richtet sich nach Tumorgröße, Lokalisation, Voroperationen, Bilateralität und Erfahrung des Operateurs.
Eine offene Operation sollte erwogen werden bei:
- Verdacht auf lokale Invasion
- sehr großem Tumor
- Notwendigkeit einer gleichzeitigen Organ- oder Gefäßresektion
- hohem Risiko einer Tumorruptur
- bestimmten großen oder anatomisch komplexen Paragangliomen
Der Tumor ist intakt zu entfernen. Kapselruptur und Tumorzellverschleppung können noch lange danach zu einem lokalen oder peritonealen Rezidiv führen. Eine Größe über 6 cm wird mitunter als Orientierung für eine offene Operation herangezogen, ist aber keine absolute Grenze. Operationstechnik und Invasionsverdacht wiegen schwerer [14].
Eine rindenerhaltende Adrenalektomie kann bei bilateraler Erkrankung oder hohem Risiko für ein späteres kontralaterales Phäochromozytom erwogen werden, insbesondere bei MEN2 oder VHL. Der Vorteil ist ein geringeres Risiko einer permanenten Nebennierenrindeninsuffizienz. Der Nachteil ist ein verbleibendes Risiko eines Lokalrezidivs, das eine lebenslange Nachsorge erfordert.
Extraadrenale Paragangliome erfordern eine organspezifische Operationsplanung. Bei Kopf-Hals-Paragangliomen sind Tumorwachstum, Alter, Genotyp, Risiko für Hirnnervenschäden und Patientenpräferenz gegeneinander abzuwägen. Eine abwartende Haltung oder Strahlentherapie kann bei langsam wachsenden Tumoren mit hoher operativer Morbidität geeigneter sein als eine Operation.
Perioperative und postoperative Versorgung
Während der Operation sind eine invasive Blutdruckmessung und der sofortige Zugriff auf kurz wirksame vasoaktive Medikamente erforderlich. Manipulation kann eine extreme Hypertonie und Arrhythmien auslösen. Nach Ligatur des venösen Abflusses des Tumors und der Resektion kann eine abrupte Hypotonie auftreten.
Postoperativ ist der Patient zu überwachen hinsichtlich:
- Hypotonie und Flüssigkeitsbedarf
- Arrhythmie und Myokardischämie
- Hypoglykämie, besonders in den ersten Stunden
- Blutung
- Nebennierenrindeninsuffizienz nach bilateraler oder rindenerhaltender Operation
Die Hypoglykämie entsteht, weil die katecholaminbedingte Hemmung der Insulinsekretion wegfällt. Die Glukose sollte während des ersten postoperativen Tages regelmäßig kontrolliert werden.
Phäochromozytomkrise
Eine Phäochromozytomkrise kann zu ausgeprägter Hypertonie, alternierender Hypotonie und Hypertonie, Hyperthermie, Enzephalopathie, Lungenödem, Takotsubo-Syndrom, Multiorganversagen oder kardiogenem Schock führen. Auslöser können Operation, Anästhesie, Tumorbiopsie, Trauma, Entbindung, Glukokortikoide, Sympathomimetika oder eine Betablockade ohne vorausgehende Alphablockade sein.
Es handelt sich in erster Linie um einen internistischen und intensivmedizinischen Notfall, nicht um eine Indikation zur sofortigen ungeplanten Tumoroperation. Der Patient wird mit titrierbarer Vasodilatation, Alphablockade, Flüssigkeit und organspezifischer Unterstützung stabilisiert. Bei refraktärem kardiogenem Schock kann eine mechanische Kreislaufunterstützung, einschließlich venoarterieller ECMO, als Überbrückung bis zur Erholung und späteren Operation dienen [4]. Eine Notfalloperation bleibt vor allem unkontrollierter Blutung, Tumorruptur oder Situationen vorbehalten, in denen keine Stabilisierung erreicht werden kann.
Metastasierte oder nicht resektable Erkrankung
Therapieziele sind die Kontrolle der Hormonsekretion, die Verlangsamung des Tumorwachstums, die Vermeidung lokaler Komplikationen und der Erhalt der Lebensqualität. Eine indolente asymptomatische Erkrankung kann mitunter mittels aktiver Überwachung verfolgt werden. Eine sezernierende Erkrankung erfordert eine fortgesetzte Alphablockade, auch wenn keine tumorgerichtete Therapie begonnen wird.
Lokale Optionen sind Operation, externe Strahlentherapie, stereotaktische Strahlentherapie, Radiofrequenzablation, Kryoablation, Embolisation und Zementaugmentation. Vor einer Intervention an einer katecholaminproduzierenden Metastase ist die gleiche Vorsicht geboten wie vor der Operation des Primärtumors.
Peptid-Rezeptor-Radionuklidtherapie
Lutetium-177-DOTATATE kann bei eindeutig somatostatinrezeptorpositiver, progredienter und nicht resektabler Erkrankung eingesetzt werden. Eine Metaanalyse von 20 Studien mit 330 Patienten ergab ein objektives Ansprechen bei etwa 20 Prozent und eine Krankheitskontrolle bei etwa 90 Prozent. Die Datengrundlage bestand überwiegend aus kleinen, nicht randomisierten Studien. Eine hämatologische Toxizität Grad 3 bis 4 trat bei etwa 4 Prozent auf [15].
MIBG-Therapie
Iod-131-MIBG ist eine Option, wenn alle klinisch relevanten Läsionen eine ausreichende MIBG-Aufnahme zeigen. In einer Phase-2-Studie mit hochspezifischer Aktivität erreichten 25 Prozent eine anhaltende Reduktion des Bedarfs an Antihypertensiva. Unter den radiologisch auswertbaren Patienten hatten 92 Prozent als bestes Ansprechen im ersten Jahr eine partielle Remission oder eine stabile Erkrankung. Myelosuppression, Übelkeit und Fatigue waren häufig [16].
Tyrosinkinaseinhibitoren
Sunitinib ist das systemische Medikament mit der stärksten randomisierten Datengrundlage. In der FIRSTMAPPP-Studie betrug das progressionsfreie Überleben nach 12 Monaten 36 Prozent unter Sunitinib 37,5 mg täglich gegenüber 19 Prozent unter Placebo. Asthenie und Hypertonie waren relevante Nebenwirkungen [17]. Die Behandlung erfordert eine engmaschige Blutdruckkontrolle und eine onkologisch-fachärztliche Beurteilung.
Zytostatika
Temozolomid ist besonders bei SDHB-assoziierter Erkrankung von Interesse. In einer kleinen retrospektiven Serie mit 15 Patienten erzielte Temozolomid eine partielle Remission bei 33 Prozent und eine stabile Erkrankung bei 47 Prozent. Partielle Remissionen wurden nur bei Patienten mit SDHB-Variante beobachtet [18]. Die Kombination aus Cyclophosphamid, Vincristin und Dacarbazin kann bei rasch progredienter, symptomatischer Erkrankung mit Bedarf an Tumorverkleinerung eingesetzt werden.
| Medikament | Dosis | Kommentar |
|---|---|---|
| Sunitinib | 37,5 mg peroral einmal täglich kontinuierlich | Randomisierte Phase-2-Daten bei progredientem metastasiertem PPGL. Kontrolle von Blutdruck, Blutbild, Leberwerten und Schilddrüsenfunktion |
| Temozolomid | 150 bis 200 mg/m² peroral an Tag 1 bis 5 eines 28-Tage-Zyklus | Retrospektive Daten, insbesondere bei SDHB-assoziierter Erkrankung. Dosisreduktion nach Blutbild und Toxizität |
Verfügbarkeit und Kostenübernahme in Schweden können von der internationalen Praxis abweichen. Über Radionuklidtherapie und systemische Therapie sollte an einem nationalen oder regionalen hochspezialisierten Zentrum entschieden werden.
Schwangerschaft
Ein PPGL in der Schwangerschaft birgt das Risiko einer hypertensiven Krise, eines Schlaganfalls, einer Plazentainsuffizienz sowie des mütterlichen oder fetalen Todes. Diagnostisch werden freie Metanephrine im Plasma oder fraktionierte Metanephrine im Urin verwendet. Die MRT ohne Gadolinium ist die Methode der ersten Wahl zur Lokalisation. Nuklearmedizinische Untersuchungen werden vermieden.
Phenoxybenzamin oder eine selektive Alpha-1-Blockade werden nach multidisziplinärer Beurteilung eingesetzt. Eine Betablockade kann nach Alphablockade ergänzt werden, eine längerfristige Behandlung kann jedoch das fetale Wachstum beeinträchtigen. Der Operationszeitpunkt wird nach Schwangerschaftsdauer, Tumorlokalisation und Kontrolle des Katecholaminexzesses individualisiert. In einer internationalen Studie mit 249 Schwangerschaften waren ein unerkanntes PPGL, ein abdominal oder im Becken gelegener Tumor und ein Katecholaminspiegel von mindestens dem Zehnfachen der oberen Referenzgrenze mit schlechteren Ergebnissen assoziiert. Die Alphablockade war mit weniger Komplikationen verbunden, während eine Operation während der Schwangerschaft keinen sicheren Vorteil für das Outcome zeigte [19].
Nachsorge und Prognose
Frühe postoperative Kontrolle
Der oder die präoperativ erhöhten Metaboliten werden nach etwa 2 bis 6 Wochen kontrolliert. Eine Normalisierung spricht für eine vollständige biochemische Remission. Eine persistierende Erhöhung soll eine Überprüfung der Entnahmebedingungen und eine Abklärung hinsichtlich Residualtumor, multifokaler Erkrankung oder Metastasen nach sich ziehen.
War der Tumor biochemisch stumm, sollte postoperativ eine anatomische Bildgebung erfolgen, häufig nach etwa 3 Monaten. Nach bilateraler Adrenalektomie ist eine dauerhafte Glukokortikoid- und Mineralokortikoidsubstitution sowie eine Schulung zur Stressdosisanpassung erforderlich.
Langzeitnachsorge
Rezidive können viele Jahre nach scheinbar vollständiger Resektion auftreten. Europäische Leitlinien empfehlen eine Nachsorge von mindestens 10 Jahren für alle Patienten und eine lebenslange jährliche Nachsorge bei hohem Risiko [20].
Die jährliche Kontrolle umfasst:
- Anamnese bezüglich Attacken, Drucksymptomen und Knochenschmerzen
- Blutdruck im Sitzen und Stehen
- freie Metanephrine im Plasma oder fraktionierte Metanephrine im Urin
- 3-Methoxytyramin, falls initial erhöht oder bei dopaminergem und metastatischem Risiko
- Kontrollen entsprechend dem jeweiligen genetischen Syndrom
Eine lebenslange Nachsorge ist besonders gerechtfertigt bei:
- Paragangliom
- pathogener Keimbahnvariante
- SDHB-assoziierter Erkrankung
- Diagnose in jungem Alter
- großem Primärtumor
- multifokaler oder bilateraler Erkrankung
- biochemisch stummem Tumor
- früheren Metastasen oder Lokalrezidiv
Bei biochemisch stummem PPGL schlägt die European Society of Endocrinology (ESE) 2016 eine Bildgebung alle ein bis zwei Jahre vor, häufig mittels MRT [20]. Die Intervalle werden an Genotyp, Tumorlokalisation und bisherigen Krankheitsverlauf angepasst. Eine metastasierte Erkrankung wird engmaschiger mit CT oder MRT und selektiver funktioneller Bildgebung verfolgt, in der Regel alle drei bis sechs Monate unter aktiver Therapie und in größeren Abständen bei langfristig stabiler Erkrankung.
Nach vollständiger Resektion bessert sich der Blutdruck bei den meisten Patienten, jedoch wird nur etwa ein Drittel ohne Behandlung vollständig normoton. Diabetes und Kardiomyopathie können sich nach Wegfall des Katecholaminexzesses deutlich bessern. Die Prognose der lokalisierten Erkrankung ist in der Regel gut. Bei metastasierter Erkrankung reicht der Verlauf von langfristig indolent bis rasch progredient, weshalb wiederholte Beurteilungen von Wachstumsgeschwindigkeit, Hormonsekretion und Therapiebedarf wichtiger sind als allein die histologische Graduierung.
Quellen
- Garcia-Carbonero R et al. Multidisciplinary practice guidelines for the diagnosis, genetic counseling and treatment of pheochromocytomas and paragangliomas. Clinical and Translational Oncology 2021. PMID: 33959901
- Ebbehoj A et al. Incidence and Clinical Presentation of Pheochromocytoma and Sympathetic Paraganglioma: A Population-based Study. Journal of Clinical Endocrinology and Metabolism 2021. PMID: 33479747
- Lenders JW et al. Pheochromocytoma and paraganglioma: an endocrine society clinical practice guideline. Journal of Clinical Endocrinology and Metabolism 2014. PMID: 24893135
- Szatko A et al. Pheochromocytoma/paraganglioma-associated cardiomyopathy. Frontiers in Endocrinology 2023. PMID: 37522121
- Därr R et al. Accuracy of recommended sampling and assay methods for the determination of plasma-free and urinary fractionated metanephrines in the diagnosis of pheochromocytoma and paraganglioma: a systematic review. Endocrine 2017. PMID: 28405881
- Taïeb D et al. European Association of Nuclear Medicine Practice Guideline/Society of Nuclear Medicine and Molecular Imaging Procedure Standard 2019 for radionuclide imaging of phaeochromocytoma and paraganglioma. European Journal of Nuclear Medicine and Molecular Imaging 2019. PMID: 31254038
- Han S et al. Performance of 68Ga-DOTA-Conjugated Somatostatin Receptor-Targeting Peptide PET in Detection of Pheochromocytoma and Paraganglioma: A Systematic Review and Metaanalysis. Journal of Nuclear Medicine 2019. PMID: 30030341
- Koopman K et al. Pheochromocytomas and Paragangliomas: New Developments with Regard to Classification, Genetics, and Cell of Origin. Cancers 2019. PMID: 31362359
- Wang Y et al. The systems of metastatic potential prediction in pheochromocytoma and paraganglioma. American Journal of Cancer Research 2020. PMID: 32266090
- Muth A et al. Genetic testing and surveillance guidelines in hereditary pheochromocytoma and paraganglioma. Journal of Internal Medicine 2019. PMID: 30536464
- Araujo-Castro M et al. Protocol for presurgical and anesthetic management of pheochromocytomas and sympathetic paragangliomas: a multidisciplinary approach. Journal of Endocrinological Investigation 2021. PMID: 34304388
- Buitenwerf E et al. Efficacy of α-Blockers on Hemodynamic Control during Pheochromocytoma Resection: A Randomized Controlled Trial. Journal of Clinical Endocrinology and Metabolism 2020. PMID: 31714582
- Gruber LM et al. The Role for Metyrosine in the Treatment of Patients With Pheochromocytoma and Paraganglioma. Journal of Clinical Endocrinology and Metabolism 2021. PMID: 33693908
- Patel D. Surgical approach to patients with pheochromocytoma. Gland Surgery 2020. PMID: 32206597
- Su D et al. Peptide receptor radionuclide therapy in advanced Pheochromocytomas and Paragangliomas: a systematic review and meta-analysis. Frontiers in Oncology 2023. PMID: 37483516
- Pryma DA et al. Efficacy and Safety of High-Specific-Activity 131I-MIBG Therapy in Patients with Advanced Pheochromocytoma or Paraganglioma. Journal of Nuclear Medicine 2019. PMID: 30291194
- Baudin E et al. Sunitinib for metastatic progressive phaeochromocytomas and paragangliomas: results from FIRSTMAPPP, an academic, multicentre, international, randomised, placebo-controlled, double-blind, phase 2 trial. Lancet 2024. PMID: 38402886
- Hadoux J et al. SDHB mutations are associated with response to temozolomide in patients with metastatic pheochromocytoma or paraganglioma. International Journal of Cancer 2014. PMID: 24752622
- Bancos I et al. Maternal and fetal outcomes in phaeochromocytoma and pregnancy: a multicentre retrospective cohort study and systematic review of literature. Lancet Diabetes and Endocrinology 2021. PMID: 33248478
- Plouin PF et al. European Society of Endocrinology Clinical Practice Guideline for long-term follow-up of patients operated on for a phaeochromocytoma or a paraganglioma. European Journal of Endocrinology 2016. PMID: 27048283