Zusammenfassung
Die Non-Compaction, heute bevorzugt als linksventrikuläre Hypertrabekularisierung bezeichnet, ist ein morphologisches Merkmal mit prominenten Trabekeln, tiefen intertrabekulären Recessus und einer zweischichtigen linksventrikulären Wand mit dünnem kompaktem Myokard [1]. Der Befund kann eine normale oder vorübergehende Anpassung darstellen, etwa bei Sportlern und in der Schwangerschaft; eine Erkrankung ist jedoch zu vermuten bei gleichzeitiger linksventrikulärer Dilatation, systolischer Dysfunktion, Fibrose, Arrhythmien, Symptomen oder positiver Familienanamnese [1,3,4]. Die Echokardiographie ist die Untersuchung der ersten Wahl und soll Morphologie, Ventrikelfunktion und einen etwaigen intrakardialen Thrombus beurteilen. Die Kardio-MRT wird bei schwer beurteilbarer Echokardiographie oder Verdacht auf Kardiomyopathie eingesetzt; sie kann die Morphologie bestätigen, die Ventrikelfunktion quantifizieren sowie Thromben und Fibrose mittels Late Gadolinium Enhancement (LGE) nachweisen [1]. Die Prognose wird von der Ejektionsfraktion und der Fibrose bestimmt, nicht vom Ausmaß der Trabekularisierung [11,12]. Das Management richtet sich daher nach dem assoziierten Kardiomyopathie-Phänotyp und nach Komplikationen wie Herzinsuffizienz, ventrikulären Tachyarrhythmien und Thromboembolien, während eine isolierte Hypertrabekularisierung bei normaler Ventrikelfunktion für sich genommen keine Behandlung als Kardiomyopathie erfordert [1].
Definition und aktuelle Nomenklatur
Morphologische Definition
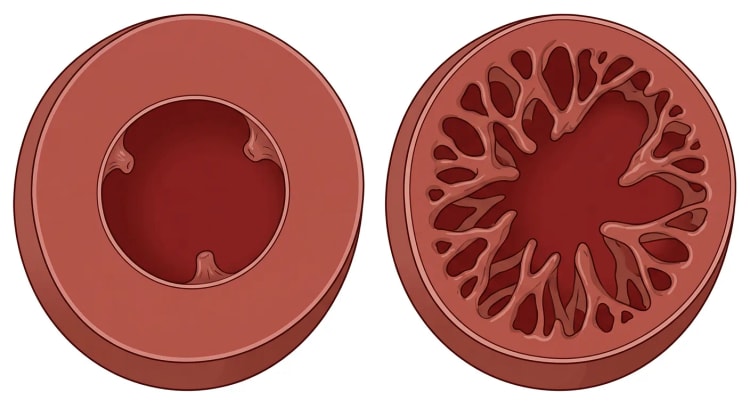
Was traditionell als Non-Compaction-Kardiomyopathie, linksventrikuläre Non-Compaction oder LVNC bezeichnet wurde, beschreibt eine linksventrikuläre Morphologie mit:
- prominenten Trabekeln
- tiefen intertrabekulären Recessus, die mit dem linksventrikulären Cavum kommunizieren
- einer zweischichtigen Myokardwand mit einer dünnen kompakten subepikardialen Schicht und einer dickeren, ausgeprägt trabekularisierten subendokardialen Schicht
Diagnostische Definitionen setzen somit sowohl eine Hypertrabekularisierung als auch eine angrenzende, abnorm dünne kompakte Myokardschicht voraus [6]. Sichtbare oder prominente Trabekel allein reichen nicht aus, da Trabekularisierung physiologisch vorkommt und auch bei Herzgesunden ausgeprägt sein kann [7]. Die Morphologie ist meist apikal sowie in den lateralen und inferioren mittventrikulären Segmenten am stärksten ausgeprägt [6,7].
Embryologische Hypothese und ihre Grenzen
In der frühen Herzentwicklung ist das Ventrikelmyokard spongiös und stark trabekularisiert. Dies vergrößert die Myokardoberfläche und erleichtert die Versorgung mit Sauerstoff und Nährstoffen aus dem Blut im Ventrikelcavum. Nach der klassischen Hypothese bilden sich die Trabekel anschließend zurück, während die Ventrikelwand kompakter wird, und die Non-Compaction wurde als Arrest dieses Prozesses gedeutet.
Dieser Mechanismus ist jedoch nicht gesichert. Es fehlen morphometrische Belege dafür, dass eine solche Kompaktierung im menschlichen Ventrikelmyokard tatsächlich stattfindet, und der Begriff Non-Compaction kann daher fälschlicherweise eine nachgewiesene Entwicklungsstörung suggerieren [1,10]. Da adulte Kardiomyozyten terminal differenziert sind, können im Erwachsenenalter neu auftretende Trabekel vernünftigerweise nicht neu gebildeten Strukturen entsprechen. Sie werden vielmehr so gedeutet, dass eine vorbestehende, im Grunde normale trabekuläre Architektur durch Remodeling und veränderte Last prominenter wird [1].
Von der Kardiomyopathie zum phänotypischen Merkmal
LVNC wurde früher als genetische oder als nicht klassifizierte Kardiomyopathie eingeordnet. Gemäß der ESC-Leitlinie zu Kardiomyopathien (2023) gilt der Befund nicht als eigenständige Kardiomyopathie, und linksventrikuläre Hypertrabekularisierung wird als Bezeichnung für das morphologische Merkmal empfohlen, insbesondere wenn es vorübergehend ist oder im Erwachsenenalter aufgetreten ist [1].
Eine Hypertrabekularisierung kann auftreten:
- isoliert, ohne sonstige Herzerkrankung
- als Teil einer dilatativen, hypertrophen, restriktiven, arrhythmogenen oder nicht dilatativen linksventrikulären Kardiomyopathie
- zusammen mit angeborenen Herzfehlern oder im Rahmen von Syndromen
- als erworbener und oft vorübergehender Befund in der Schwangerschaft, bei Ausdauertraining und bei anderen Zuständen mit erhöhter Vorlast [1,4,10]
Die klinische Bezeichnung sollte daher sowohl die Morphologie als auch einen etwaigen assoziierten Kardiomyopathie-Phänotyp angeben, beispielsweise linksventrikuläre Hypertrabekularisierung mit dilatativer Kardiomyopathie. Eine isolierte Hypertrabekularisierung bei normaler Ventrikelfunktion sollte nicht automatisch mit einer Erkrankung gleichgesetzt werden [1].
Epidemiologie und physiologische Hypertrabekularisierung
Die Prävalenz hängt von Methode und Population ab
Die tatsächliche Prävalenz der krankheitsassoziierten Hypertrabekularisierung ist unbekannt, da die berichtete Häufigkeit von der untersuchten Population, der bildgebenden Methode und den gewählten Kriterien abhängt. In einer Metaanalyse von 59 Studien betrug die gepoolte Prävalenz 1,28 % mit Echokardiographie, aber 14,79 % mit Kardio-MRT, da die MRT die Trabekel deutlich besser darstellt [2]. Die Prävalenz einer bildgebend festgestellten Hypertrabekularisierung ist somit sehr viel höher als die Prävalenz einer klinisch relevanten Kardiomyopathie, und das Risiko einer Überdiagnose ist erheblich [2].
Auch in Herzinsuffizienzpopulationen sind die Kriterien unspezifisch. In einer Kohorte mit systolischer linksventrikulärer Dysfunktion erfüllten 23,6 % mindestens eines von drei echokardiographischen Kriteriensystemen, und auch gesunde Kontrollpersonen, vor allem schwarze, erfüllten Kriterien [5].
Physiologische und lastbedingte Hypertrabekularisierung
| Situation | Beobachtung | Klinische Bedeutung |
|---|---|---|
| Ausdauer- und Leistungssport | 18,3 % der Sportler wiesen eine vermehrte Trabekularisierung auf gegenüber 7,0 % der Kontrollpersonen, und 8,1 % erfüllten konventionelle LVNC-Kriterien; häufiger bei Sportlern afrikanischer oder afrokaribischer Herkunft [3] | Meist benigne Anpassung; kein ungünstiges Ereignis während einer Nachbeobachtung von etwa vier Jahren [3] |
| Schwangerschaft | 25,4 % entwickelten eine vermehrte Trabekularisierung, und 8 von 102 erfüllten LVNC-Kriterien; bei 73 % bildete sich die Trabekularisierung nach der Entbindung vollständig zurück [4] | Vorübergehender Befund, der die erhöhte Vorlast widerspiegelt [4] |
| Reduziertes Training | Die Hypertrabekularisierung kann sich nach Detraining normalisieren [10] | Spricht für physiologisches Remodeling |
Eine isolierte Hypertrabekularisierung bei normaler systolischer Funktion und ohne klinische Krankheitszeichen hat eine gute Prognose [10,12]. Eine klinische Bedeutung wird erst wahrscheinlich, wenn die Morphologie zusammen mit linksventrikulärer Dilatation, systolischer Dysfunktion, Fibrose, Arrhythmien, Symptomen oder positiver Familienanamnese auftritt.
Genetik und familiäres Auftreten
Genetische Heterogenität
Die Hypertrabekularisierung ist häufig familiär, besitzt aber kein eigenes spezifisches genetisches Profil. Krankheitsverursachende Varianten wurden in Genen identifiziert, die für Proteine des Sarkomers, der Z-Scheibe, des Zytoskeletts und der Kernmembran kodieren, und mehrere dieser Gene sind auch mit dilatativer, hypertropher und arrhythmogener Kardiomyopathie assoziiert [1]. Dieselbe Variante kann innerhalb einer Familie bei einem Mitglied eine Hypertrabekularisierung, bei einem anderen eine dilatative Kardiomyopathie und bei einem dritten eine hypertrophe Kardiomyopathie hervorrufen. Beschrieben wurden unter anderem Varianten in MYH7, MYBPC3 und TTN, meist mit autosomal-dominantem Erbgang [1,10].
Die Ausbeute genetischer Tests bei Indexpatienten mit isolierter Hypertrabekularisierung ist gering. Ein negativer Gentest schließt eine erbliche Erkrankung nicht aus, und eine Variante unklarer klinischer Signifikanz soll nicht für die Diagnostik oder die prädiktive Testung von Angehörigen verwendet werden [1]. Bei Patienten mit gleichzeitiger Ventrikeldilatation, Hypertrophie, systolischer Dysfunktion oder Arrhythmien soll der Gesamtphänotyp die genetische Abklärung leiten. Auch der Genotyp kann prognostische Bedeutung haben; so geht eine LMNA-assoziierte dilatative Kardiomyopathie unabhängig vom Ausmaß der Trabekularisierung mit einem erhöhten Risiko für AV-Block, ventrikuläre Arrhythmien und plötzlichen Tod einher [1].
Familienanamnese und kardiogenetische Beurteilung
Erheben Sie eine strukturierte Familienanamnese über mindestens drei Generationen [1]. Fragen Sie insbesondere nach:
- bekannter dilatativer, hypertropher, arrhythmogener oder anderer Kardiomyopathie
- Herzinsuffizienz oder Herztransplantation, insbesondere in jüngerem Alter
- plötzlichem oder ungeklärtem Tod
- ventrikulären Arrhythmien, Herzschrittmacher oder ICD
- Muskelerkrankung oder anderen Hinweisen auf eine syndromale Erkrankung
Angaben, ein Angehöriger sei an einem „Herzinfarkt“ verstorben, können einen plötzlichen Herztod oder eine unerkannte Kardiomyopathie verbergen; Krankenunterlagen oder Obduktionsbefunde können daher wertvoll sein. Eine Überweisung an ein kardiogenetisches Zentrum sollte erwogen werden bei familiärer Kardiomyopathie, plötzlichem Herztod in der Familie, früh beginnender oder schwerer Erkrankung oder ausgeprägten Arrhythmien. Eine genetische Beratung soll der Testung vorausgehen [1].
Untersuchung von Angehörigen
Verwandten ersten Grades sollte ein klinisches Screening mit Anamnese, klinischer Untersuchung, EKG und Echokardiographie angeboten werden, wenn beim Indexpatienten eine gesicherte oder vermutete Kardiomyopathie vorliegt, auch wenn keine krankheitsverursachende Variante identifiziert wurde. Da die Penetranz häufig unvollständig und altersabhängig ist, schließt eine einmalige unauffällige Untersuchung eine spätere Erkrankung nicht aus [1].
| Genetisches Ergebnis in der Familie | Vorgehen beim Angehörigen |
|---|---|
| Pathogene oder wahrscheinlich pathogene Variante identifiziert | Kaskadentestung nach genetischer Beratung anbieten |
| Angehöriger trägt die familiäre Variante | Weitere klinische Verlaufskontrolle zur frühen Erfassung einer Phänotypentwicklung |
| Angehöriger trägt die familiäre Variante nicht | Gezielte Überwachung kann in der Regel beendet werden |
| Keine Variante oder nur Variante unklarer Signifikanz | Fortgesetztes klinisches Screening auf Basis des familiären Phänotyps |
Klinische Phänotypen
Das klinische Spektrum reicht von einem asymptomatischen Zufallsbefund mit guter Prognose bis zur fortgeschrittenen Kardiomyopathie mit Herzinsuffizienz, ventrikulären Tachyarrhythmien oder thromboembolischen Ereignissen. Patienten fallen häufig nach Manifestation einer Herzinsuffizienz oder Arrhythmie, durch einen bildgebenden Zufallsbefund oder im Rahmen eines Familienscreenings auf.
| Phänotyp | Typische Begleitbefunde | Klinische Bedeutung |
|---|---|---|
| Isolierte Hypertrabekularisierung | Erhaltene systolische Funktion, keine Dilatation und keine sonstige strukturelle Herzerkrankung | Normalbefund oder Niedrigrisiko-Phänotyp |
| Dilatativer Phänotyp | Linksventrikuläre Dilatation und systolische Dysfunktion | Progrediente Herzinsuffizienz und ventrikuläre Tachyarrhythmien; der dilatative Phänotyp bestimmt das Management |
| Hypertropher Phänotyp | Linksventrikuläre Hypertrophie und ausgeprägte Trabekularisierung | Wird als hypertrophe Kardiomyopathie behandelt |
| Nicht dilatative linksventrikuläre Kardiomyopathie | Regionale oder globale Dysfunktion oder nicht ischämische Narbenbildung ohne Dilatation | Kann trotz normaler Ventrikelgröße arrhythmogen oder genetisch bedingt sein |
| Restriktiver oder arrhythmogener Phänotyp | Restriktive Physiologie oder Merkmale einer arrhythmogenen Kardiomyopathie | Der dominierende Phänotyp leitet die Risikostratifizierung |
| Hypertrabekularisierung bei anderer Herzerkrankung | Angeborener Herzfehler, Syndrom oder neuromuskuläre Erkrankung | Als assoziierter Befund zu werten, nicht als eigene Diagnose |
Die Einteilung folgt der phänotypbasierten Klassifikation der ESC [1].
Diagnostik mit Echokardiographie und Kardio-MRT
Diagnostisches Prinzip
Es gibt kein einzelnes allgemein akzeptiertes Kriterium, das für sich allein eine Erkrankung festlegt. Verschiedene Kriteriensysteme identifizieren teilweise unterschiedliche Personen, und alle werden von einem Teil der Gesunden erfüllt [2,5,7]. Die Bildbefunde sind daher gemeinsam mit linksventrikulärer Funktion, Gewebecharakterisierung, Symptomen, Arrhythmien, Familienanamnese und etwaigen genetischen Informationen zu gewichten [1].
| Kriteriensystem | Modalität | Grundprinzip |
|---|---|---|
| Chin | Echokardiographie | Verhältnis zwischen dem Abstand vom Epikard zum Grund eines Recessus und dem Abstand vom Epikard zur Spitze des Trabekels |
| Jenni | Echokardiographie | Zweischichtige Wand mit einem Verhältnis von nicht kompakter zu kompakter Schicht > 2 in der Endsystole [6] |
| Stöllberger | Echokardiographie | Anzahl prominenter Trabekel und ihre Kommunikation mit dem Ventrikelcavum |
| Petersen | Kardio-MRT | Verhältnis von nicht kompaktem zu kompaktem Myokard > 2,3 in der Enddiastole [7] |
| Jacquier | Kardio-MRT | Trabekularisierte Masse > 20 % der gesamten linksventrikulären Masse [8] |
Die Kriterien sind nicht austauschbar, und das verwendete Kriteriensystem soll im Befund angegeben werden. Unterschiede in Herzzyklusphase, Schnittebene und Segmentauswahl können zu erheblicher Variabilität führen.
Echokardiographie
Die Echokardiographie ist die Untersuchung der ersten Wahl. Neben Vorhandensein und Ausdehnung der Trabekularisierung soll die Untersuchung Folgendes beschreiben:
- linksventrikuläre Volumina und Ejektionsfraktion
- regionale Wandbewegungsstörungen und globalen longitudinalen Strain (GLS)
- diastolische Funktion
- Klappenfunktion und rechtsventrikuläre Funktion
- Vorhandensein eines intrakardialen Thrombus
Kardio-MRT
Eine Kardio-MRT sollte durchgeführt werden, wenn die Echokardiographie schwer beurteilbar ist, wenn die Morphologie ausgeprägt, ihre klinische Bedeutung aber unklar ist, oder wenn eine begleitende Kardiomyopathie vermutet wird. Die MRT stellt die Herzspitze besser dar, liefert besser reproduzierbare Volumen- und Funktionsmessungen und ist der Echokardiographie beim Nachweis apikaler Aneurysmen und Thromben überlegen [1,7].
Die wichtigste Zusatzinformation ist die Gewebecharakterisierung. LGE kann eine fokale Fibrose nachweisen, zur Differenzialdiagnostik beitragen und hat einen hohen prognostischen Wert (siehe Risikostratifizierung) [12]. Der Befund sollte Morphologie, Ventrikelfunktion, Thrombus und LGE jeweils gesondert darstellen.
Beurteilung bei Sportlern
Da bis zu 8 % der Sportler echokardiographische LVNC-Kriterien erfüllen, soll die Diagnose nicht allein auf der Morphologie beruhen [3]. Gemäß der ESC-Leitlinie zur Sportkardiologie sollte eine krankheitsassoziierte Hypertrabekularisierung bei einem Sportler erwogen werden, der die bildgebenden Kriterien in Kombination mit mindestens einem der folgenden Befunde erfüllt [9,10]:
- Symptome, die auf eine Herzerkrankung hinweisen
- Familienanamnese für LVNC oder Kardiomyopathie
- systolische Dysfunktion mit EF < 50 %
- diastolische Dysfunktion mit einem mittleren E′ < 9 cm/s
- dünne kompakte Schicht, < 8 mm in der Systole in der Echokardiographie oder < 5 mm in der Enddiastole in der Kardio-MRT
- auffälliges 12-Kanal-EKG
Differenzialdiagnostik
Der zentrale Fallstrick besteht darin, dass prominente Trabekel und tiefe Recessus nicht krankheitsspezifisch sind. Umgekehrt schließt eine normale Ventrikelgröße eine Myokarderkrankung nicht aus; bei EF < 50 % oder nicht ischämischer Narbenbildung ohne Dilatation kann der Phänotyp einer nicht dilatativen linksventrikulären Kardiomyopathie entsprechen [1].
| Differenzialdiagnose oder alternative Erklärung | Befunde, die für die Alternative sprechen | Weiterführende Diagnostik |
|---|---|---|
| Physiologische Hypertrabekularisierung | Normale systolische Funktion, keine Narbenbildung, Sport oder Schwangerschaft | Klinische Gesamtbeurteilung und bei Bedarf bildgebende Verlaufskontrolle |
| Dilatative Kardiomyopathie | Dilatation und reduzierte EF, die nicht durch Lastbedingungen, Klappenvitien, angeborene Herzerkrankung oder Ischämie erklärt sind | Ätiologische Abklärung |
| Ischämische Kardiomyopathie | Koronare Risikofaktoren, Angina pectoris oder ischämisches LGE-Muster | Koronar-CT-Angiographie oder invasive Koronarangiographie je nach klinischer Wahrscheinlichkeit |
| Hypertrophe Kardiomyopathie | Hypertrophie als dominierender Phänotyp, gegebenenfalls apikal | Kardio-MRT, insbesondere bei Verdacht auf apikale Hypertrophie |
| Myokarditis oder Sarkoidose | Entzündlicher Kontext, Troponinanstieg, Arrhythmien oder nicht ischämische Gewebeschädigung | Kardio-MRT; bei besonderem Verdacht FDG-PET-CT oder Myokardbiopsie |
| Speichererkrankung, einschließlich Amyloidose | Hypertrophie oder restriktives Bild mit Gewebecharakteristika, die für eine Ablagerung sprechen | Kardio-MRT; bei Verdacht auf ATTR-Amyloidose DPD-, PYP- oder HMDP-Szintigraphie |
| Klappenvitium oder angeborener Herzfehler | Hämodynamische Belastung, die die ventrikuläre Beteiligung erklären kann | Vollständige echokardiographische Darstellung |
| Tachykardieinduzierte Kardiomyopathie | Anhaltende oder häufige Tachykardie in Verbindung mit eingeschränkter Ventrikelfunktion | Langzeit-EKG und Beurteilung des zeitlichen Zusammenhangs |
Risikostratifizierung, Prognose und Therapie
Die Prognose wird vom Phänotyp bestimmt, nicht von der Trabekelmenge
In einer Metaanalyse von 28 Studien mit 2.501 Patienten mit LVNC betrug die kardiovaskuläre Mortalität 1,92 pro 100 Personenjahre und war damit mit derjenigen bei dilatativer Kardiomyopathie vergleichbar. Die Inzidenz von Schlaganfall und systemischer Embolie lag bei 1,54 und die von ventrikulären Arrhythmien bei 2,17 pro 100 Personenjahre. Die Variation wurde durch die Ejektionsfraktion erklärt, nicht durch das Ausmaß der Trabekularisierung [11].
LGE hat einen besonderen prognostischen Wert. In einer Metaanalyse von vier Studien mit 574 Patienten war LGE mit einem kombinierten Endpunkt (Odds Ratio 4,9) und mit kardialem Tod (Odds Ratio 9,8) assoziiert. Bei Patienten mit erhaltener Ejektionsfraktion war LGE mit schwerwiegenden kardialen Ereignissen assoziiert, definiert als kardialer Tod, plötzlicher Herztod, adäquate ICD-Therapie, überlebter Herzstillstand, Herztransplantation oder mechanische Kreislaufunterstützung (Odds Ratio 6,1; 95-%-KI 2,1 bis 17,5). Bei Patienten mit erhaltener Ejektionsfraktion ohne LGE traten keine schwerwiegenden Ereignisse auf [12].
Praktische Risikostratifizierung
Die Risikobewertung soll sich auf Funktion, elektrische Instabilität, Myokardschädigung und genetischen Hintergrund konzentrieren:
- Symptome einer Herzinsuffizienz, Synkopen oder Palpitationen
- linksventrikuläre Größe und systolische Funktion, insbesondere LVEF < 50 %
- dokumentierte ventrikuläre Arrhythmien im Langzeit-EKG oder Belastungs-EKG
- LGE in der Kardio-MRT
- Familienanamnese für Kardiomyopathie oder plötzlichen Herztod
- nachgewiesene krankheitsverursachende Variante
- Vorhofflimmern, intrakardialer Thrombus oder früheres thromboembolisches Ereignis
Ein validiertes, für die Hypertrabekularisierung spezifisches Risikomodell existiert nicht.
Therapie nach Phänotyp und Komplikation
Es gibt keine Therapie, die auf die Trabekularisierung an sich abzielt. Das Management richtet sich nach dem assoziierten Kardiomyopathie-Phänotyp und den Komplikationen des Patienten [1].
Herzinsuffizienz. Bei reduzierter Ejektionsfraktion wird die übliche prognoseverbessernde Herzinsuffizienztherapie gemäß den Leitlinien eingesetzt, mit ACE-Hemmer oder Angiotensinrezeptor-Neprilysin-Inhibitor (ARNI), Betablocker, Mineralokortikoidrezeptor-Antagonist und SGLT2-Inhibitor. Eine kardiale Resynchronisationstherapie (CRT) wird nach den üblichen Kriterien beurteilt [14].
Thromboembolie. Eine langfristige orale Antikoagulation wird bei Vorhofflimmern, nach einem früheren thromboembolischen Ereignis sowie bei nachgewiesenem linksventrikulärem Thrombus empfohlen und erscheint bei ausgeprägter systolischer linksventrikulärer Dysfunktion sinnvoll [13]. Ob eine Hypertrabekularisierung bei normaler Ventrikelfunktion an sich eine Antikoagulation rechtfertigt, ist nicht belegt [13].
ICD. Ein ICD soll nicht allein aufgrund einer Hypertrabekularisierung implantiert werden. Ein sekundärprophylaktischer ICD wird nach denselben Prinzipien wie bei anderen Kardiomyopathien beurteilt. In der Primärprävention beruht die Entscheidung auf dem zugrunde liegenden Phänotyp, wobei Ejektionsfraktion, LGE, ventrikuläre Arrhythmien und Genotyp einbezogen werden [1].
Fortgeschrittene Herzinsuffizienz. Bei fortgeschrittener Herzinsuffizienz trotz optimaler Therapie sollte der Patient hinsichtlich einer Herztransplantation oder mechanischen Kreislaufunterstützung beurteilt werden [14].
Körperliche Aktivität
Trainingsempfehlungen sind zu individualisieren. Gemäß der ESC-Leitlinie zur Sportkardiologie können hochintensives Training und Wettkampfsport bei asymptomatischen Personen mit Hypertrabekularisierung, LVEF ≥ 50 % und ohne häufige oder komplexe ventrikuläre Arrhythmien erwogen werden. Bei LVEF 40 bis 49 % kann Training mit niedriger bis mittlerer Intensität erwogen werden, sofern keine Synkopen und keine komplexen Arrhythmien vorliegen. Von hochintensivem Training und Wettkampfsport wird bei Symptomen, LVEF < 40 % oder häufigen oder komplexen ventrikulären Arrhythmien abgeraten [9,10]. Eine isolierte Hypertrabekularisierung ohne Symptome, Familienanamnese oder systolische Dysfunktion soll somit nicht automatisch zu einem Sportverbot führen.
Quellen
- Arbelo E et al. 2023 ESC Guidelines for the management of cardiomyopathies. Eur Heart J 2023. PMID: 37622657
- Ross SB et al. A systematic review and meta-analysis of the prevalence of left ventricular non-compaction in adults. Eur Heart J 2020. PMID: 31143950
- Gati S et al. Increased left ventricular trabeculation in highly trained athletes: do we need more stringent criteria for the diagnosis of left ventricular non-compaction in athletes? Heart 2013. PMID: 23393084
- Gati S et al. Reversible de novo left ventricular trabeculations in pregnant women: implications for the diagnosis of left ventricular noncompaction in low-risk populations. Circulation 2014. PMID: 25006201
- Kohli SK et al. Diagnosis of left-ventricular non-compaction in patients with left-ventricular systolic dysfunction: time for a reappraisal of diagnostic criteria? Eur Heart J 2008. PMID: 17993472
- Jenni R et al. Echocardiographic and pathoanatomical characteristics of isolated left ventricular non-compaction: a step towards classification as a distinct cardiomyopathy. Heart 2001. PMID: 11711464
- Petersen SE et al. Left ventricular non-compaction: insights from cardiovascular magnetic resonance imaging. J Am Coll Cardiol 2005. PMID: 15992642
- Jacquier A et al. Measurement of trabeculated left ventricular mass using cardiac magnetic resonance imaging in the diagnosis of left ventricular non-compaction. Eur Heart J 2010. PMID: 20089517
- Pelliccia A et al. 2020 ESC Guidelines on sports cardiology and exercise in patients with cardiovascular disease. Eur Heart J 2021. PMID: 32860412
- Jagminas R et al. Left Ventricular Hypertrabeculation (LVHT) in Athletes: A Negligible Finding? Medicina (Kaunas) 2024. PMID: 39859014
- Aung N et al. Prognostic Significance of Left Ventricular Noncompaction: Systematic Review and Meta-Analysis of Observational Studies. Circ Cardiovasc Imaging 2020. PMID: 31959004
- Grigoratos C et al. Meta-Analysis of the Prognostic Role of Late Gadolinium Enhancement and Global Systolic Impairment in Left Ventricular Noncompaction. JACC Cardiovasc Imaging 2019. PMID: 30878415
- Chimenti C et al. A proposed strategy for anticoagulation therapy in noncompaction cardiomyopathy. ESC Heart Fail 2022. PMID: 34918480
- McDonagh TA et al. 2021 ESC Guidelines for the diagnosis and treatment of acute and chronic heart failure. Eur Heart J 2021. PMID: 34447992