Zusammenfassung
Die multiple endokrine Neoplasie Typ 2, MEN 2, ist ein autosomal-dominantes Tumorsyndrom, das durch aktivierende Keimbahnvarianten in RET verursacht wird. Ein medulläres Schilddrüsenkarzinom tritt bei nahezu allen unbehandelten Anlageträgern auf. Die MEN 2A geht zusätzlich mit einem variablen Risiko für Phäochromozytom und primären Hyperparathyreoidismus einher, während die MEN 2B durch ein sehr früh auftretendes, aggressives medulläres Schilddrüsenkarzinom, Phäochromozytome und charakteristische nicht-endokrine Befunde wie Schleimhautneurome, intestinale Ganglioneuromatose und marfanoiden Habitus gekennzeichnet ist [1].
Allen Patienten mit medullärem Schilddrüsenkarzinom ist eine Keimbahnanalyse von RET anzubieten, auch ohne positive Familienanamnese. Wird eine pathogene Variante nachgewiesen, sind Verwandten ersten Grades eine genetische Beratung und eine gezielte Anlageträgertestung anzubieten. Kinder sind so früh zu testen, dass das Ergebnis den Zeitpunkt der Thyreoidektomie bestimmen kann. Eine Variante unklarer klinischer Signifikanz darf allein keine Grundlage für eine prophylaktische Operation sein.
Die totale Thyreoidektomie ist die einzige etablierte Möglichkeit, ein hereditäres medulläres Schilddrüsenkarzinom zu verhindern oder zu heilen. Bei RET M918T, der häufigsten Ursache der MEN 2B, sollte die Operation im ersten Lebensjahr erfolgen, möglichst sobald die Diagnose gesichert ist. Bei Hochrisikovarianten in Kodon 634 wird in der Regel eine Operation spätestens im Alter von 5 Jahren empfohlen. Bei Varianten mit moderatem Risiko wird der Zeitpunkt individuell anhand von Alter, seriellem Calcitonin, familiärem Phänotyp und der Möglichkeit einer sicheren Nachsorge festgelegt [2].
Vor jedem geplanten chirurgischen Eingriff bei einer Person mit MEN 2 muss ein Phäochromozytom ausgeschlossen werden. Bei gleichzeitigem Phäochromozytom und Schilddrüsenerkrankung wird zuerst das Phäochromozytom behandelt, nach adäquater präoperativer alpha-adrenerger Blockade und Volumenexpansion. Eine rindensparende Adrenalektomie sollte erwogen werden, da eine bilaterale Erkrankung häufig ist und die bilaterale totale Adrenalektomie eine lebenslange Nebennierenrindeninsuffizienz zur Folge hat. Der primäre Hyperparathyreoidismus bei MEN 2A verläuft häufig mild und wird primär durch gezielte Resektion vergrößerter Drüsen behandelt.
Das Management sollte in einem multidisziplinären Team mit Endokrinologen, klinischem Genetiker, pädiatrischem Endokrinologen, endokrinem Chirurgen, Onkologen, Pathologen, Radiologen und Nuklearmediziner zentralisiert werden.
Hintergrund und Epidemiologie
Die MEN 2 wird klinisch in MEN 2A und MEN 2B unterteilt. Das familiäre medulläre Schilddrüsenkarzinom, bei dem das medulläre Schilddrüsenkarzinom im Vordergrund steht und Phäochromozytom oder Hyperparathyreoidismus in der Familie fehlen, wird heute in der Regel als phänotypische Variante der MEN 2A und nicht als eigenständiges Syndrom betrachtet [1].
Die MEN 2 ist selten. Eine dänische landesweite Studie ermittelte für die MEN 2A eine Punktprävalenz von 24 pro Million Einwohner und eine Inzidenz von 28 pro Million Lebendgeborene, wobei die Zahlen wahrscheinlich durch einen dänischen Gründereffekt für RET C611Y beeinflusst waren [3]. Die Häufigkeit variiert daher zwischen Populationen und zwischen verschiedenen genetischen Registern.
Das medulläre Schilddrüsenkarzinom geht von den parafollikulären C-Zellen der Schilddrüse aus und macht etwa 1 bis 3 Prozent aller Schilddrüsenkarzinome aus. Etwa 25 Prozent der Fälle sind hereditär. Bei Patienten, deren medulläres Schilddrüsenkarzinom initial als sporadisch eingestuft wird, findet sich bei etwa 5 bis 7 Prozent eine unerwartete Keimbahnvariante in RET [4,5].
Klinische Subgruppen
| Phänotyp | Medulläres Schilddrüsenkarzinom | Phäochromozytom | Primärer Hyperparathyreoidismus | Typische weitere Befunde |
|---|---|---|---|---|
| MEN 2A | Nahezu vollständige Penetranz, variables Manifestationsalter und variable Aggressivität | Etwa 10 bis 80 Prozent je nach RET-Variante | Meist 5 bis 30 Prozent je nach Variante und Population | Kutane Lichen-Amyloidose und Morbus Hirschsprung in einigen Familien |
| MEN 2B | Sehr früh und häufig aggressiv | Etwa 50 Prozent, häufig bilateral | Normalerweise nicht Teil des Phänotyps | Schleimhautneurome, verdickte Lippen, intestinale Ganglioneuromatose, marfanoider Habitus, verdickte Hornhautnerven |
| MEN 2A mit überwiegend familiärem medullärem Schilddrüsenkarzinom | Dominierende Manifestation, mitunter spätere Erstmanifestation | Geringes, aber nicht notwendigerweise fehlendes Risiko | Geringes, aber nicht notwendigerweise fehlendes Risiko | In der Regel keine |
Die MEN 2A wird meist von einem betroffenen Elternteil vererbt. Die MEN 2B wird häufig durch eine De-novo-Variante verursacht, vor allem RET M918T, sodass eine negative Familienanamnese den Verdacht bei typischem Phänotyp nicht abschwächt. Jedes Kind eines Trägers einer pathogenen Keimbahnvariante hat eine Wahrscheinlichkeit von 50 Prozent, die Variante zu erben [1].
Pathophysiologie und genotypisches Risiko
RET kodiert für eine transmembranäre Rezeptor-Tyrosinkinase, die an Entwicklung und Signalübertragung unter anderem in von der Neuralleiste abstammenden Geweben beteiligt ist. Aktivierende Keimbahnvarianten führen zu konstitutiver Signalaktivität und Tumorentstehung in C-Zellen, Nebennierenmark und, bei MEN 2A, Nebenschilddrüsen. Die Lokalisation der Varianten beeinflusst die Rezeptoraktivierung und ergibt eine klinisch nutzbare Genotyp-Phänotyp-Korrelation [6].
Bei MEN 2A liegen die meisten pathogenen Varianten in den cysteinkodierenden Regionen von Exon 10 und 11, insbesondere in den Kodons 609, 611, 618, 620 und 634. Kodon 634 ist mit einem früheren und aggressiveren medullären Schilddrüsenkarzinom sowie einem höheren Risiko für Phäochromozytom und Hyperparathyreoidismus assoziiert. RET M918T in Exon 16 verursacht etwa 95 Prozent der MEN 2B und birgt das höchste Risiko für ein früh metastasierendes medulläres Schilddrüsenkarzinom [2,6].
Der Genotyp ist richtungsweisend, aber nicht deterministisch. Manifestationsalter und Penetranz variieren auch innerhalb derselben Familie. Entscheidungen über Operation und Überwachung müssen daher Variante, Alter, Calcitoninverlauf, den Krankheitsverlauf in der Familie und die Qualität der verfügbaren Nachsorge zusammen berücksichtigen.
Risikoklassifikation nach etablierter internationaler Praxis
| Risikostufe | Typische RET-Varianten | Management der Schilddrüse |
|---|---|---|
| Höchstes Risiko | M918T | Totale Thyreoidektomie im ersten Lebensjahr, möglichst sobald die Diagnose gesichert ist |
| Hohes Risiko | Kodon 634, A883F | Totale Thyreoidektomie in der Regel spätestens im Alter von 5 Jahren, früher bei erhöhtem Calcitonin oder struktureller Erkrankung |
| Moderates Risiko | Übrige etablierte MEN 2-Varianten, unter anderem Kodon 609, 611, 618, 620, 768, 790, 791, 804 und 891 | Individualisierte Operation anhand von seriellem Calcitonin, Ultraschall, familiärem Phänotyp und Möglichkeit engmaschiger Nachsorge |
Die Klassifikation ist nur auf pathogene oder wahrscheinlich pathogene Varianten anzuwenden. Die Klassifikation des Labors sollte gemeinsam mit einem klinischen Genetiker beurteilt werden. Eine Variante unklarer klinischer Signifikanz darf nicht wie ein positiver prädiktiver Test behandelt werden [7].
Klinisches Bild
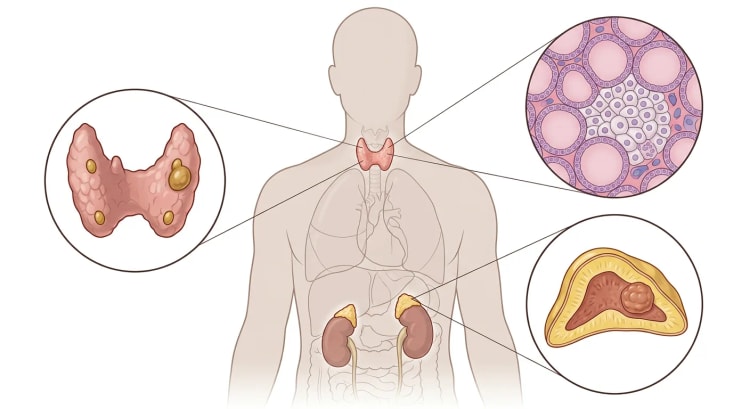
Medulläres Schilddrüsenkarzinom
Anlageträger, die im Rahmen einer Familienuntersuchung identifiziert werden, sind häufig asymptomatisch. Eine frühe Erkrankung kann sich lediglich durch ansteigendes Serumcalcitonin oder einen kleinen sonographischen Befund zeigen. Eine klinisch manifeste Erkrankung kann folgende Befunde verursachen:
- Schilddrüsenknoten oder Struma
- zervikale Lymphknotenvergrößerung
- Heiserkeit, Dysphagie oder andere lokale Kompressionssymptome
- Diarrhö und Flush bei hoher Tumorlast und ausgeprägter Peptidsekretion
- Knochenschmerzen, Husten oder leberbezogene Symptome bei metastasierter Erkrankung.
Das hereditäre medulläre Schilddrüsenkarzinom ist häufig multifokal und bilateral. Die regionale Ausbreitung erfolgt vor allem in zentrale und laterale zervikale Lymphknoten. Fernmetastasen treten überwiegend in Leber, Lunge und Skelett auf [5].
MEN 2B
An eine MEN 2B ist bei Säuglingen und Kindern mit mehreren der folgenden Befunde zu denken:
- multiple Schleimhautneurome an Lippen, Zunge oder Konjunktiven
- prominente oder verdickte Lippen
- marfanoider Habitus
- ektropionierte Oberlider oder verdickte Hornhautnerven
- Obstipation, Diarrhö, aufgetriebenes Abdomen oder Megakolon infolge intestinaler Ganglioneuromatose
- früher Schilddrüsenknoten oder zervikale Lymphknotenvergrößerung.
In einer internationalen Kohorte mit 345 Trägern von RET M918T wiesen alle Personen mit verfügbaren Daten mindestens einen nicht-endokrinen Befund auf. Eine Thyreoidektomie vor dem 1. Lebensjahr führte bei 15 von 18 auswertbaren Patienten zu einer langfristigen biochemischen Remission, verglichen mit nur 15 Prozent bei später Operierten [8]. Ein phänotypisch verdächtiges Kind ist daher auch ohne Familienanamnese zügig abzuklären.
Phäochromozytom
Das MEN 2-assoziierte Phäochromozytom entsteht im Nebennierenmark und ist häufig bilateral oder multifokal. Symptome können fehlen. Wenn Symptome auftreten, sind häufige Manifestationen:
- anfallsartige oder anhaltende Hypertonie
- Palpitationen und Tachykardie
- Kopfschmerzen
- Schwitzen
- Tremor, Blässe oder Angstgefühl
- orthostatische Beschwerden
- Hyperglykämie.
Die Penetranz variiert je nach RET-Variante zwischen etwa 10 und 80 Prozent. Eine bilaterale Erkrankung ist häufig und kann sich metachron nach mehreren Jahren entwickeln [9]. Phäochromozytome bei MEN 2 metastasieren seltener als mehrere andere hereditäre Formen, eine unbehandelte Katecholaminsekretion kann jedoch hypertensive Krisen, Arrhythmien, Kardiomyopathie, Schlaganfall oder perioperativen Tod verursachen.
Primärer Hyperparathyreoidismus
Der primäre Hyperparathyreoidismus tritt vor allem bei MEN 2A auf und verläuft häufig mild. Er wird meist anhand einer Hyperkalzämie und nicht anhand von Symptomen entdeckt. Mögliche Manifestationen sind Nephrolithiasis, Osteoporose, Frakturen, Muskelschwäche, abdominelle Beschwerden und neuropsychiatrische Symptome.
In einer dänischen populationsbasierten MEN 2A-Kohorte betrug die Häufigkeit 8 Prozent und das mediane Alter bei Diagnose 45 Jahre. Drei Viertel waren asymptomatisch [10]. Höhere Häufigkeiten in älteren Serien können teilweise auf eine Selektion von Familien mit ausgeprägterem Phänotyp zurückzuführen sein.
Abklärung und Diagnostik
Wann an eine MEN 2 zu denken ist
Eine Abklärung ist indiziert bei:
- medullärem Schilddrüsenkarzinom unabhängig von Alter und Familienanamnese
- C-Zell-Hyperplasie mit Verdacht auf hereditäre Erkrankung
- Phäochromozytom zusammen mit medullärem Schilddrüsenkarzinom, Hyperparathyreoidismus oder typischer Familienanamnese
- bilateralem oder multifokalem Phäochromozytom
- typischen MEN 2B-Befunden
- kutaner Lichen-Amyloidose oder Morbus Hirschsprung in einer Familie mit möglicher MEN 2A
- Verwandtschaft ersten Grades mit einem Träger einer pathogenen RET-Variante.
Genetische Diagnostik
Allen Patienten mit medullärem Schilddrüsenkarzinom ist nach genetischer Beratung eine Keimbahnanalyse von RET anzubieten. Die Analyse sollte die etablierten krankheitsassoziierten Regionen abdecken und, wenn eine gezielte Analyse trotz starken Verdachts negativ ausfällt, die gesamte kodierende Region und relevante Spleißregionen. Eine breitere Panel-Diagnostik kann bei atypischem Phänotyp gerechtfertigt sein, erhöht jedoch die Wahrscheinlichkeit schwer interpretierbarer Zufallsbefunde [7].
Ist eine pathogene familiäre Variante bekannt, genügt für Verwandte eine gezielte Analyse dieser Variante. Die Testung von Kindern ist medizinisch gerechtfertigt, da das Ergebnis eine lebensrettende Operation im Kindesalter nach sich ziehen kann. Bei RET M918T sind Eltern und Geschwister auch dann abzuklären, wenn die Variante wahrscheinlich de novo entstanden ist, da ein Gonadenmosaik und unerwartete elterliche Anlageträgerschaft vorkommen können.
Vor der Testung ist der Patient zu informieren über:
- autosomal-dominante Vererbung
- Konsequenzen für eigene Kontrollen und Operationen
- Konsequenzen für biologische Verwandte
- die Möglichkeit der Pränataldiagnostik und der Präimplantationsdiagnostik
- mögliche Ergebnisse, einschließlich einer Variante unklarer klinischer Signifikanz.
Eine Variante unklarer klinischer Signifikanz darf nicht für eine prädiktive Familientestung oder eine prophylaktische Thyreoidektomie herangezogen werden. Das Management richtet sich dann nach Phänotyp und Familienanamnese, während die Variante neu bewertet wird [7].
Basisdiagnostik nach Nachweis einer pathogenen RET-Variante
Die initiale Beurteilung soll umfassen:
- Familienanamnese über drei Generationen mit Alter bei Schilddrüsenkarzinom, Phäochromozytom und Hyperparathyreoidismus.
- Klinische Untersuchung der Schilddrüse und der zervikalen Lymphknoten.
- Beurteilung eines MEN 2B-Phänotyps und anderer variantenassoziierter Befunde.
- Serumcalcitonin und CEA.
- TSH, freies T4 und Kalziumstatus.
- Freie Plasmametanephrine oder fraktionierte Metanephrine im 24-Stunden-Urin.
- Albuminkorrigiertes oder ionisiertes Kalzium und PTH bei MEN 2A.
- Hochauflösender Halsultraschall, wenn Alter, Calcitonin oder geplante Operation dies rechtfertigen.
Calcitonin ist anhand methodenspezifischer, altersangepasster und geschlechtsspezifischer Referenzbereiche zu interpretieren. Eine mäßige Erhöhung ist nicht spezifisch für ein medulläres Schilddrüsenkarzinom und kann unter anderem bei eingeschränkter Nierenfunktion, Hypergastrinämie, anderen neuroendokrinen Erkrankungen und Laborinterferenzen auftreten. Werte, die nicht zum klinischen Bild passen, sollten wiederholt werden, möglichst mit derselben Analysemethode.
Abklärung bei Verdacht auf medulläres Schilddrüsenkarzinom
Die basale Calcitoninkonzentration korreliert insgesamt mit der Tumorlast, kann jedoch allein nicht das anatomische Stadium festlegen. Bei einem Schilddrüsenknoten erfolgt ein hochauflösender Ultraschall des gesamten Halses. Die Feinnadelaspiration sollte durch Immunzytochemie für Calcitonin, Chromogranin und CEA sowie bei Bedarf durch Calcitoninbestimmung in der Spülflüssigkeit der Punktionsnadel ergänzt werden. Die Zytologie kann heterogen sein und als follikulärer, papillärer oder undifferenzierter Tumor fehlgedeutet werden [5].
Bei gesichertem medullärem Schilddrüsenkarzinom erfolgen:
- Serumcalcitonin und CEA als präoperative Ausgangswerte
- sonographisches Mapping der zentralen und lateralen Halskompartimente
- Stimmlippenbeurteilung bei Stimmveränderung, früherer Halsoperation oder fortgeschrittenem Tumor
- CT von Hals und Thorax sowie Leberbildgebung bei ausgedehnter Halserkrankung, hohem Calcitonin oder Verdacht auf Metastasen
- skelettbezogene Bildgebung bei Symptomen oder fortgeschrittener Erkrankung.
Internationale Leitlinien empfehlen eine umfassende Metastasensuche, wenn das Calcitonin etwa 500 ng/L übersteigt, und bei postoperativem Calcitonin über 150 ng/L, wenn lokalisierende Untersuchungen erforderlich sind [2]. Die Schwellenwerte sind Orientierungswerte und dürfen die klinische Beurteilung nicht ersetzen.
Histopathologie
Das Operationspräparat ist von einem in endokrinen Tumoren erfahrenen Pathologen zu beurteilen. Der Befund sollte angeben:
- Tumorgröße, Multifokalität und Bilateralität
- extrathyreoidales Wachstum
- Gefäßinvasion
- Resektionsränder
- Anzahl der untersuchten und metastatischen Lymphknoten sowie größte Metastase
- Vorliegen einer C-Zell-Hyperplasie
- Mitosezahl, Ki67-Index und Tumornekrose.
Nach dem International Medullary Thyroid Carcinoma Grading System wird ein Tumor als hochgradig eingestuft, wenn mindestens eines der folgenden Kriterien vorliegt: mindestens 5 Mitosen pro 2 mm², Ki67 mindestens 5 Prozent oder Tumornekrose. In der Validierungskohorte betrug das krankheitsspezifische 10-Jahres-Überleben 97 Prozent bei niedriggradigen und 53 Prozent bei hochgradigen Tumoren [11].
Abklärung des Phäochromozytoms
Die Analyse der ersten Wahl ist die Bestimmung der freien Plasmametanephrine oder der fraktionierten Metanephrine im 24-Stunden-Urin. Die Blutentnahme für die Plasmaanalyse sollte nach Möglichkeit nach Ruhe im Liegen und unter Berücksichtigung von Medikamenten, Stress und akuter Erkrankung erfolgen, die falsch positive Ergebnisse verursachen können. Ein positives Ergebnis ist zu bestätigen und anhand des Ausmaßes der Erhöhung zu bewerten [12].
Eine biochemisch gesicherte Erkrankung wird primär mittels CT oder MRT der Nebennieren lokalisiert. Die MRT wird bevorzugt, wenn die Strahlenexposition begrenzt werden soll, beispielsweise bei Kindern und Schwangeren. Funktionelle Bildgebung wird bei unklarer Lokalisation, multifokaler oder metastasenverdächtiger Erkrankung und vor bestimmten Radionuklidtherapien eingesetzt.
Ein Phäochromozytom ist auszuschließen:
- vor Thyreoidektomie, Nebenschilddrüsenoperation und anderen größeren Operationen
- vor einer Schwangerschaft
- umgehend bei typischen Symptomen oder neu aufgetretener Hypertonie
- fortlaufend auch nach früherer unilateraler Adrenalektomie.
Abklärung des primären Hyperparathyreoidismus
Die Diagnose beruht auf wiederholter Hyperkalzämie mit inadäquat hohem oder nicht supprimiertem PTH. Gleichzeitig sind Kreatinin oder eGFR, Phosphat, 25-Hydroxyvitamin D und kalziumbeeinflussende Medikamente zu beurteilen. Eine familiäre hypokalziurische Hyperkalzämie ist bei niedriger Kalziumausscheidung im Urin zu erwägen, insbesondere wenn die Biochemie nicht mit dem RET-Phänotyp der Familie übereinstimmt.
Ultraschall und Sestamibi-Szintigraphie dienen der Operationsplanung, nicht der Diagnosestellung.
Praktischer Managementalgorithmus
flowchart TD
A["Medulläres Schilddrüsenkarzinom,<br>typischer MEN 2-Phänotyp oder<br>bekannte familiäre Variante"] --> B["Genetische Beratung<br>und Keimbahnanalyse von RET"]
B -->|"Pathogene Variante"| C["Biologische Verwandte<br>auf die familiäre Variante testen"]
B -->|"Negativ, aber starker Verdacht"| D["Erweiterte genetische Analyse<br>und phänotypbasierte Nachsorge"]
C --> E["Calcitonin, CEA,<br>Metanephrine, Kalzium und PTH"]
E --> F["Phäochromozytom vor jeder<br>Operation ausschließen"]
F -->|"Phäochromozytom nachgewiesen"| G["Alpha-Blockade und<br>zuerst Nebennierenoperation"]
F -->|"Phäochromozytom ausgeschlossen"| H["Thyreoidektomie planen<br>nach RET-Risiko und Calcitonin"]
G --> H
H --> I["Postoperatives Calcitonin<br>und CEA nach etwa 3 Monaten"]
I -->|"Marker nicht nachweisbar"| J["Jährliche MEN 2-Nachsorge"]
I -->|"Persistierende Erhöhung"| K["Verdopplungszeit berechnen<br>und strukturelle Erkrankung lokalisieren"]
Differenzialdiagnosen
| Präsentation | Wichtige Differenzialdiagnosen | Unterscheidende Abklärung |
|---|---|---|
| Medulläres Schilddrüsenkarzinom ohne bekannte Familienanamnese | Sporadisches medulläres Schilddrüsenkarzinom | Keimbahnanalyse von RET, Familienanamnese, Abklärung von Phäochromozytom und Hyperparathyreoidismus |
| Schilddrüsenknoten mit erhöhtem Calcitonin | C-Zell-Hyperplasie, Niereninsuffizienz, Hypergastrinämie, anderer neuroendokriner Tumor, Analyseinterferenz | Wiederholtes Calcitonin, Nierenfunktion, Medikamentenüberprüfung, Zytologie und Immunmarker |
| Phäochromozytom | VHL-Syndrom, NF1, SDHx-assoziiertes Paragangliomsyndrom, MAX- oder TMEM127-assoziierte Erkrankung | Genetisches Panel, wenn RET-Befund oder MEN 2-Phänotyp fehlen |
| MEN-ähnliche Tumorkombination | MEN 1, MEN 4, sporadisches Zusammentreffen endokriner Tumoren | Tumorspektrum und gezielte genetische Diagnostik |
| Hyperkalzämie | Sporadischer primärer Hyperparathyreoidismus, familiäre hypokalziurische Hyperkalzämie, Malignom, Arzneimitteleffekt | PTH, Kalziumausscheidung im Urin, Nierenfunktion und genetische Beurteilung |
| Morbus Hirschsprung | Isolierter oder anderweitig genetisch bedingter Morbus Hirschsprung | RET-Analyse und Beurteilung des MEN 2A-Phänotyps, wenn Familienanamnese oder spezifische RET-Variante dies rechtfertigen |
| Marfanoider Habitus | Marfan-Syndrom, Homocystinurie und andere Bindegewebssyndrome | Schleimhautneurome, gastrointestinale Befunde, RET-Analyse und bei Bedarf separate Bindegewebsabklärung |
Behandlung
Organisation und Operationsreihenfolge
Patienten mit MEN 2 sollten an oder in enger Abstimmung mit einem Zentrum mit Erfahrung in hereditären endokrinen Tumorerkrankungen behandelt werden. Die Operationsreihenfolge ist entscheidend:
- Vor jedem Eingriff ein Phäochromozytom ausschließen.
- Ein nachgewiesenes Phäochromozytom zuerst behandeln.
- Anschließend Thyreoidektomie und gegebenenfalls Nebenschilddrüsenoperation durchführen.
- Die Eingriffe individuell koordinieren. Eine simultane Operation kann an Expertenzentren erwogen werden, darf jedoch die hämodynamische Sicherheit nicht gefährden.
Prophylaktische oder frühe Thyreoidektomie
Der Begriff prophylaktische Thyreoidektomie bezeichnet eine Operation, bevor ein klinisch manifestes Karzinom vorliegt. Eine mikroskopische C-Zell-Hyperplasie oder ein medulläres Mikrokarzinom können dennoch bereits vorhanden sein.
Höchstes Risiko, RET M918T
Die totale Thyreoidektomie ist im ersten Lebensjahr durchzuführen, möglichst in den ersten Lebensmonaten, wenn die Diagnose bekannt ist. Die Operation darf nicht aufgeschoben werden, um ein deutlich erhöhtes Calcitonin abzuwarten. Bei MEN 2B kann sich sehr früh eine regionale Metastasierung entwickeln [8].
Eine zentrale Lymphknotendissektion wird erwogen, wenn das Calcitonin erhöht ist, der Ultraschall suspekte Lymphknoten zeigt oder die Operation nach dem empfohlenen Zeitpunkt erfolgt. Bei einem kleinen Säugling muss der mögliche onkologische Nutzen gegen das Risiko eines permanenten Hypoparathyreoidismus und einer Nervenschädigung abgewogen werden.
Hohes Risiko, vor allem Kodon 634
Die totale Thyreoidektomie wird in der Regel spätestens im Alter von 5 Jahren empfohlen. Die Operation wird vorgezogen bei ansteigendem oder erhöhtem Calcitonin, sonographischen Befunden oder aggressiver Erkrankung in der Familie. Die Nachsorge mit klinischer Untersuchung, Calcitonin und bei Bedarf Ultraschall sollte spätestens im Alter von 3 Jahren beginnen [2].
Moderates Risiko
Der Zeitpunkt wird individuell festgelegt. Jährliche klinische Beurteilung und Calcitoninmessung beginnen meist im Alter von etwa 5 Jahren. Eine Operation wird empfohlen, wenn das Calcitonin reproduzierbar erhöht ist, oder früher, wenn der familiäre Phänotyp aggressiv ist, die Nachsorge unsicher ist oder die Familie eine definitive Risikoreduktion bevorzugt.
Ein Aufschieben der Operation setzt eine zuverlässige jährliche Nachsorge mit derselben Calcitoninmethode und den Zugang zu einem erfahrenen pädiatrischen Endokrinologen und Chirurgen voraus. Ein normales Calcitonin verringert die Wahrscheinlichkeit einer invasiven Erkrankung, bietet jedoch keine absolute Garantie.
Ausmaß der Schilddrüsenoperation
Die totale Thyreoidektomie ist Standard, da die hereditäre Erkrankung bilateral und multifokal ist. Eine alleinige Lobektomie ist bei MEN 2 unzureichend.
Auf eine zentrale Lymphknotendissektion kann bei sorgfältig ausgewählten Anlageträgern mit normalem oder niedrigem Calcitonin, unauffälligem Ultraschall und Operation im empfohlenen Alter verzichtet werden. Bei klinisch manifestem medullärem Schilddrüsenkarzinom erfolgt in der Regel eine totale Thyreoidektomie mit zentraler Lymphknotendissektion. Eine therapeutische laterale Neck Dissection wird in den Kompartimenten durchgeführt, in denen Metastasen nachgewiesen wurden oder dringend vermutet werden [2,13].
Eine prophylaktische laterale Neck Dissection bei unauffälligem Ultraschall ist umstritten. Präoperatives Calcitonin, Größe des Primärtumors, zentraler Lymphknotenstatus und das Risiko von Fernmetastasen sind gegen das Risiko von Nervenschädigung, Lymphfistel und Schulterdysfunktion abzuwägen.
Die Nebenschilddrüsen sind zu identifizieren und nach Möglichkeit mit intakter Gefäßversorgung zu erhalten. Eine Autotransplantation kann erforderlich sein, wenn eine Drüse devaskularisiert wird. Kinder, insbesondere sehr kleine Kinder, sind von einem Chirurgen mit hohem Volumen an pädiatrischer Schilddrüsen- und Nebenschilddrüsenchirurgie zu operieren.
Nach totaler Thyreoidektomie erfolgt eine lebenslange Levothyroxintherapie mit dem Ziel der Euthyreose. Eine TSH-Suppression ist nicht indiziert, da C-Zellen nicht TSH-abhängig sind. Radiojod hat beim medullären Schilddrüsenkarzinom keine Wirkung [13].
Phäochromozytom
Alle funktionellen Phäochromozytome sind mit einer alpha-adrenergen Blockade vorzubehandeln. Flüssigkeits- und Kochsalzzufuhr werden, soweit medizinisch vertretbar, erhöht, um der katecholamininduzierten Volumenkontraktion und der postoperativen Hypotonie entgegenzuwirken. Eine Betablockade darf erst nach etablierter Alpha-Blockade bei persistierender Tachykardie ergänzt werden. Eine isolierte Betablockade kann durch ungehemmte alpha-adrenerge Vasokonstriktion eine schwere Hypertonie verursachen [12].
Die minimalinvasive Adrenalektomie ist beim lokalisierten Phäochromozytom Standard. Eine rindensparende Adrenalektomie sollte insbesondere erwogen werden bei:
- bilateraler Erkrankung
- früherer Adrenalektomie auf der Gegenseite
- eindeutig hereditärer Erkrankung mit hohem Risiko für einen kontralateralen Tumor
- kleinem, gut abgegrenztem Tumor, bei dem ausreichend normale Rinde erhalten werden kann.
Die rindensparende Operation birgt das Risiko eines neuen Tumors im verbleibenden Nebennierengewebe, kann aber eine permanente Nebennierenrindeninsuffizienz verhindern. Eine Übersicht über hereditäre Phäochromozytome berichtete über ein klinisch relevantes Lokalrezidiv bei weniger als 5 Prozent nach 10 Jahren und eine erhaltene Glukokortikoidfunktion bei mehr als der Hälfte [14]. Bei MEN 2B lag die Langzeitrezidivrate nach rindensparender Operation bei 10 Prozent, und eine normale Nebennierenfunktion blieb bei 62 Prozent erhalten [8].
Nach bilateraler totaler Adrenalektomie sind eine lebenslange Glukokortikoid- und Mineralokortikoidsubstitution, Patientenschulung zur Stressdosierung, ein Notfallausweis und der Zugang zu parenteralem Hydrocortison erforderlich. Auch nach rindensparender Operation ist die Nebennierenfunktion zu überprüfen.
Primärer Hyperparathyreoidismus
Eine asymptomatische milde Hyperkalzämie kann initial nach denselben übergeordneten Prinzipien wie der sporadische primäre Hyperparathyreoidismus beobachtet werden. Eine Operation ist indiziert bei Symptomen, Nieren- oder Skelettbeteiligung, ausgeprägter Hyperkalzämie oder anderen etablierten Operationskriterien.
Die Operation sollte gewebeschonend sein. Bei begrenzter Erkrankung werden nur makroskopisch vergrößerte Drüsen reseziert. Bei Vierdrüsenerkrankung kann eine subtotale Parathyreoidektomie oder eine totale Parathyreoidektomie mit Autotransplantation erwogen werden. Die intraoperative PTH-Messung kann richtungsweisend sein [15].
Eine routinemäßige ausgedehnte Vierdrüsenoperation sollte vermieden werden, da der MEN 2A-assoziierte Hyperparathyreoidismus häufig mild ist und das Risiko eines permanenten Hypoparathyreoidismus gegen das Rezidivrisiko abgewogen werden muss. In der dänischen Kohorte wurden 69 Prozent nach der Operation geheilt, während 23 Prozent ein Rezidiv entwickelten, mitunter nach langer Zeit [10].
Lokal fortgeschrittenes oder metastasiertes medulläres Schilddrüsenkarzinom
Eine rein biochemisch persistierende Erkrankung ist keine Indikation für eine systemische Therapie. Therapieentscheidungen sind auf strukturelle Tumorlast, dokumentierte Progression, Symptome, Bedrohung vitaler Strukturen und den erwarteten Therapienutzen zu stützen.
Mögliche Maßnahmen sind:
- Reoperation bei resektabler lokoregionärer Erkrankung
- externe Strahlentherapie bei nicht radikaler Operation, drohender lokaler Progression oder symptomatischer Knochenmetastase
- lokale Behandlung einzelner Leber-, Lungen- oder Knochenmetastasen
- aktive Beobachtung bei Erkrankung mit geringem Volumen ohne klinisch relevante Progression
- systemische RET-gerichtete Therapie bei progredienter, symptomatischer oder organbedrohender Erkrankung.
Bei Patienten mit RET-mutiertem fortgeschrittenem medullärem Schilddrüsenkarzinom ist die selektive RET-Hemmung die Erstlinienoption, wenn die Therapie verfügbar und zugelassen ist. In LIBRETTO-531 erzielte Selpercatinib ein besseres progressionsfreies Überleben als Cabozantinib oder Vandetanib nach Wahl des Arztes. Das Risiko für Progression oder Tod sank um 72 Prozent, und ein objektives Ansprechen wurde bei 69,4 Prozent gegenüber 38,8 Prozent beobachtet [16]. Frühere Phase-1- und Phase-2-Daten zeigten ein Ansprechen bei 69 Prozent der vorbehandelten und 73 Prozent der nicht vorbehandelten Patienten [17].
Cabozantinib und Vandetanib sind Multikinaseinhibitoren mit dokumentierter Wirkung auf das progressionsfreie Überleben. In der EXAM-Studie erbrachte Cabozantinib in der gesamten Studienpopulation keinen statistisch gesicherten Überlebensvorteil, auch wenn eine explorative Analyse einen größeren Effekt bei Tumoren mit RET M918T nahelegte [18].
Wahl des Präparats, Dosierung, Verfügbarkeit und Erstattungsstatus müssen der aktuellen schwedischen Fachinformation und der nationalen onkologischen Praxis in Schweden folgen. Die Verfügbarkeit in Schweden kann von internationalen Studien und Leitlinien abweichen. Die Therapie erfordert eine strukturierte Überwachung unter anderem von Blutdruck, Leberwerten, QT-Zeit, Elektrolyten und Arzneimittelinteraktionen.
Nachsorge und Prognose
Nach Thyreoidektomie
Serumcalcitonin und CEA werden etwa 3 Monate nach der Operation bestimmt. Frühere Messungen können schwer interpretierbar sein, bevor sich die Marker stabilisiert haben.
- Sind Calcitonin und CEA nicht nachweisbar oder normal, werden sie nach 6 bis 12 Monaten und danach in der Regel jährlich wiederholt.
- Bei persistierender Erhöhung werden die Marker mindestens alle 6 Monate zur Berechnung der Verdopplungszeit bestimmt.
- Ein Halsultraschall erfolgt bei messbarem Calcitonin, ansteigenden Markern oder klinischem Verdacht.
- Bei Calcitonin über etwa 150 ng/L oder eindeutiger Markerprogression erfolgt eine erweiterte Bildgebung.
Die Verdopplungszeit sollte aus mindestens drei Messungen mit derselben Analysemethode berechnet werden. Eine Calcitonin-Verdopplungszeit unter 2 Jahren ist mit einer schlechteren Prognose verbunden. In einer Studie hatten hochgradige Tumoren eine mittlere Verdopplungszeit von etwa 8,5 Monaten gegenüber 38 Monaten bei niedriggradigen Tumoren [19]. Die strukturelle Tumorverdopplungszeit liefert ergänzende Informationen. Bei metastasierter Erkrankung war eine Verdopplungszeit von höchstens 1 Jahr mit einem deutlich schlechteren Überleben assoziiert als ein langsameres Wachstum [20].
Ein ansteigendes Calcitonin ohne nachweisbare strukturelle Erkrankung rechtfertigt eine Verlaufskontrolle, keine empirische Operation oder systemische Therapie. Die Prognose wird vor allem durch anatomisches Stadium, Radikalität der Resektion, histologischen Grad und die Verdopplungszeit der Marker bestimmt.
Lebenslange Syndromnachsorge
| Manifestation | Empfohlene Kontrolle |
|---|---|
| Medulläres Schilddrüsenkarzinom nach Thyreoidektomie | Calcitonin und CEA, initial nach etwa 3 Monaten, danach Intervalle je nach Ergebnis |
| Noch nicht operierte RET-Träger | Mindestens jährliche klinische Beurteilung und Calcitonin, ergänzt durch Ultraschall je nach Risiko und Befund |
| Phäochromozytom, höchstes und hohes RET-Risiko | Jährlich freie Plasmametanephrine oder fraktionierte Urinmetanephrine ab etwa 11 Jahren, früher bei Symptomen oder familiär früher Erstmanifestation |
| Phäochromozytom, moderates RET-Risiko | Jährlich Metanephrine ab etwa 16 Jahren, früher bei Symptomen oder familiär früher Erstmanifestation |
| Primärer Hyperparathyreoidismus bei MEN 2A mit hohem Risiko | Jährlich albuminkorrigiertes oder ionisiertes Kalzium, meist ab etwa 11 Jahren |
| Primärer Hyperparathyreoidismus bei MEN 2A mit moderatem Risiko | Jährlich Kalzium, meist ab etwa 16 Jahren |
| Nach Nebennierenoperation | Jährlich Metanephrine lebenslang sowie Beurteilung der Nebennierenfunktion |
| Nach Nebenschilddrüsenoperation | Kalzium und PTH wegen des Risikos sowohl eines Hypoparathyreoidismus als auch eines späten Rezidivs |
Die Anfangsalter sind Orientierungswerte und sollten bei Symptomen, früher Erkrankung in der Familie oder einer Variante mit dokumentiert früherem Manifestationsmuster vorverlegt werden [1,2]. Die MEN 2B mit RET M918T geht nicht regelhaft mit einem klinisch relevanten Hyperparathyreoidismus einher.
Schwangerschaft
Eine Frau mit MEN 2 ist vor einer geplanten Schwangerschaft auf ein Phäochromozytom zu screenen. Bei ungeplanter Schwangerschaft erfolgt die Diagnostik so früh wie möglich. Ein nicht diagnostiziertes Phäochromozytom bedeutet ein erhebliches Risiko für Mutter und Fetus, insbesondere bei Entbindung, Anästhesie und Operation [1].
Eine Schwangerschaft bei einer Frau mit aktuellem oder früherem Phäochromozytom sollte multidisziplinär betreut werden. Die MRT ohne Gadolinium ist während der Schwangerschaft in der Regel die Methode der ersten Wahl zur anatomischen Lokalisation.
Familiäre Nachsorge und reproduktive Beratung
Wurde eine pathogene RET-Variante identifiziert, ist allen biologischen Verwandten ersten Grades eine gezielte Testung anzubieten. Ein negativer Test auf die bekannte familiäre Variante bedeutet, dass die Person keine MEN 2-spezifische Tumorüberwachung benötigt.
Anlageträgern im fertilen Alter sind Informationen anzubieten über:
- 50 Prozent Vererbungsrisiko bei jeder Schwangerschaft
- Pränataldiagnostik
- Präimplantationsdiagnostik
- die Möglichkeit, auf eine genetische Reproduktionsdiagnostik zu verzichten.
Das Gespräch soll nicht direktiv sein. Die Autonomie des Patienten, die künftige Selbstbestimmung Minderjähriger und die konkreten Möglichkeiten einer präventiven Behandlung sind zu berücksichtigen.
Prognose
Die Prognose hat sich durch präsymptomatische RET-Testung und frühe Thyreoidektomie deutlich verbessert. Anlageträger, die vor Entwicklung einer regionalen Ausbreitung operiert werden, haben eine sehr hohe Wahrscheinlichkeit einer langfristigen Heilung. Lymphknotenmetastasen, Fernmetastasen, unvollständige Resektion, hoher histologischer Grad und kurze Marker-Verdopplungszeit verschlechtern die Prognose.
Die phäochromozytombedingte Mortalität lässt sich durch regelmäßiges biochemisches Screening und die korrekte Operationsreihenfolge grundsätzlich verhindern. Der Hyperparathyreoidismus ist selten die prognosebestimmende Manifestation, erfordert jedoch wegen des Rezidivrisikos eine lebenslange Kontrolle.
Quellen
- Eng C, Plitt G. Multiple Endocrine Neoplasia Type 2. GeneReviews 2023. PMID: 20301434
- Wells SA Jr et al. Revised American Thyroid Association Guidelines for the Management of Medullary Thyroid Carcinoma. Thyroid 2015. PMID: 25810047
- Mathiesen JS et al. Incidence and prevalence of multiple endocrine neoplasia 2A in Denmark 1901-2014: a nationwide study. Clinical Epidemiology 2018. PMID: 30349395
- Larouche V et al. A primer on the genetics of medullary thyroid cancer. Current Oncology 2019. PMID: 31896937
- Jayasinghe R et al. Management of medullary carcinoma of the thyroid: a review. Journal of International Medical Research 2022. PMID: 35822284
- Li SY et al. 5P Strategies for Management of Multiple Endocrine Neoplasia Type 2: A Paradigm of Precision Medicine. Frontiers in Endocrinology 2020. PMID: 33071967
- Butz H et al. Molecular genetic testing strategies used in diagnostic flow for hereditary endocrine tumour syndromes. Endocrine 2021. PMID: 33570725
- Castinetti F et al. Natural history, treatment, and long-term follow up of patients with multiple endocrine neoplasia type 2B: an international, multicentre, retrospective study. Lancet Diabetes & Endocrinology 2019. PMID: 30660595
- Amodru V et al. MEN2-related pheochromocytoma: current state of knowledge, specific characteristics in MEN2B, and perspectives. Endocrine 2020. PMID: 32388798
- Holm M et al. Primary Hyperparathyroidism in Multiple Endocrine Neoplasia Type 2A in Denmark 1930-2021: A Nationwide Population-Based Retrospective Study. Cancers 2023. PMID: 37046785
- Xu B et al. International Medullary Thyroid Carcinoma Grading System: A Validated Grading System for Medullary Thyroid Carcinoma. Journal of Clinical Oncology 2022. PMID: 34731032
- Lenders JW et al. Pheochromocytoma and paraganglioma: an endocrine society clinical practice guideline. Journal of Clinical Endocrinology & Metabolism 2014. PMID: 24893135
- Machens A, Dralle H. Advances in risk-oriented surgery for multiple endocrine neoplasia type 2. Endocrine-Related Cancer 2018. PMID: 28883084
- Castinetti F et al. Outcome of adrenal sparing surgery in heritable pheochromocytoma. European Journal of Endocrinology 2016. PMID: 26297495
- Guerin C et al. Looking beyond the thyroid: advances in the understanding of pheochromocytoma and hyperparathyroidism phenotypes in MEN2 and of non-MEN2 familial forms. Endocrine-Related Cancer 2018. PMID: 28874394
- Hadoux J et al. Phase 3 Trial of Selpercatinib in Advanced RET-Mutant Medullary Thyroid Cancer. New England Journal of Medicine 2023. PMID: 37870969
- Wirth LJ et al. Efficacy of Selpercatinib in RET-Altered Thyroid Cancers. New England Journal of Medicine 2020. PMID: 32846061
- Schlumberger M et al. Overall survival analysis of EXAM, a phase III trial of cabozantinib in patients with radiographically progressive medullary thyroid carcinoma. Annals of Oncology 2017. PMID: 29045520
- Nigam A et al. Tumor Grade Predicts for Calcitonin Doubling Times and Disease-Specific Outcomes After Resection of Medullary Thyroid Carcinoma. Thyroid 2022. PMID: 35950622
- Yeh T et al. Structural Doubling Time Predicts Overall Survival in Patients with Medullary Thyroid Cancer in Patients with Rapidly Progressive Metastatic Medullary Thyroid Cancer Treated with Molecular Targeted Therapies. Thyroid 2020. PMID: 32131709