Zusammenfassung
Das Nebennierenrindenkarzinom ist eine seltene, aber aggressive Malignität mit einer Inzidenz von etwa 1 Fall pro Million Einwohner und Jahr. Ein Verdacht sollte bei einem großen, heterogenen oder lokal invasiven Nebennierentumor geweckt werden, insbesondere bei rascher Entwicklung eines Cushing-Syndroms, bei Virilisierung oder bei gleichzeitiger Cortisol- und Androgenproduktion. Der Patient sollte ohne Verzögerung von einem multidisziplinären Team mit Erfahrung in der Behandlung von Nebennierentumoren beurteilt werden.
Die Abklärung umfasst eine Hormondiagnostik, eine CT von Thorax, Abdomen und Becken sowie bei Bedarf MRT und FDG-PET/CT. Ein Phäochromozytom muss vor einer Biopsie oder Operation ausgeschlossen werden. Eine perkutane Biopsie soll nicht routinemäßig erfolgen, da sie nur selten zwischen Adenom und Nebennierenrindenkarzinom unterscheiden kann und mit dem Risiko einer Tumorzellverschleppung verbunden ist. Die histopathologische Diagnose stützt sich in der Regel auf die Weiss-Kriterien, ergänzt durch Immunhistochemie, Ki67-Index, Resektionsrand und ENSAT-Stadium.
Die vollständige chirurgische En-bloc-Resektion mit intakter Tumorkapsel und mikroskopisch tumorfreien Rändern ist die einzige potenziell kurative Therapie. Die offene Operation ist Standard bei gesichertem oder dringend vermutetem Karzinom, insbesondere bei großen oder invasiven Tumoren. Adjuvantes Mitotan wird in erster Linie bei hohem Rezidivrisiko empfohlen, beispielsweise bei ENSAT-Stadium III, R1- oder Rx-Resektion oder einem Ki67 über 10 Prozent. Patienten mit R0-Resektion und einem Ki67 von höchstens 10 Prozent haben eine relativ gute Prognose, und ein gesicherter Nutzen von adjuvantem Mitotan wurde bei ihnen nicht gezeigt. Eine adjuvante Strahlentherapie kann vor allem bei R1/Rx, Kapselruptur oder lokal fortgeschrittener Erkrankung erwogen werden. Bei rasch progredientem, nicht resektablem oder metastasiertem Karzinom sind Etoposid, Doxorubicin und Cisplatin in Kombination mit Mitotan die Standardtherapie. Lokale Therapieverfahren und erneute Operationen können bei sorgfältig ausgewählten Patienten mit oligometastatischer Erkrankung oder Spätrezidiv eine langanhaltende Krankheitskontrolle ermöglichen.
Hintergrund und Epidemiologie
Das Nebennierenrindenkarzinom, international als adrenocortical carcinoma bezeichnet, geht von den steroidproduzierenden Zellen der Nebennierenrinde aus. Die altersadjustierte Inzidenz liegt bei etwa 0,7 bis 2 Fällen pro Million Einwohner und Jahr. In einer amerikanischen populationsbasierten Studie mit 2 014 Fällen betrug die Inzidenz 1,02 pro Million und das mediane Alter bei Diagnose 55 Jahre. Etwa 57 Prozent waren Frauen [1].
Die Erkrankung kann in jedem Lebensalter auftreten. Manche Kollektive zeigen zwei Inzidenzgipfel, einen im Kindesalter und einen im Erwachsenenalter, während größere populationsbasierte Studien vor allem einen Gipfel im fünften und sechsten Lebensjahrzehnt zeigen. Kinder unterscheiden sich von Erwachsenen durch einen höheren Anteil erblicher Prädisposition, insbesondere pathogener Varianten in TP53. Die vorliegende Darstellung bezieht sich in erster Linie auf Erwachsene. Kinder mit Verdacht auf ein Nebennierenrindenkarzinom sollen in einer kinderonkologischen Spezialeinrichtung betreut werden.
Etwa 40 bis 60 Prozent stellen sich wegen eines Hormonexzesses vor, etwa 30 Prozent wegen lokaler oder allgemeiner Tumorsymptome, und 20 bis 30 Prozent werden über einen zufällig entdeckten Nebennierenbefund diagnostiziert [2,3]. Zwischen einem Viertel und einem Drittel haben bei Diagnose bereits Metastasen. Häufige Metastasenlokalisationen sind Leber, Lunge, regionale Lymphknoten und Skelett.
Das Fünfjahresüberleben der gesamten Patientengruppe liegt bei etwa 35 Prozent, variiert jedoch stark mit Stadium, Resektionsrand, Tumorproliferation und Cortisolsekretion. Die berichteten Fünfjahresüberlebensraten liegen ungefähr zwischen 60 und 80 Prozent für Stadium I, 50 und 70 Prozent für Stadium II, 25 und 50 Prozent für Stadium III und unter 15 Prozent für Stadium IV [2,3].
Erbliche Prädisposition
Die meisten Fälle sind sporadisch, das Nebennierenrindenkarzinom ist jedoch Teil mehrerer erblicher Tumorsyndrome. Bei Erwachsenen am wichtigsten sind:
- Li-Fraumeni-Syndrom, verursacht durch eine pathogene TP53-Variante
- Lynch-Syndrom, verursacht durch eine defekte DNA-Mismatch-Reparatur
- multiple endokrine Neoplasie Typ 1
- familiäre adenomatöse Polyposis
- Carney-Komplex
- Beckwith-Wiedemann-Syndrom, vor allem bei Kindern
Die Tumorentstehung ist häufig mit Störungen der p53-Signalgebung, der Wnt/Beta-Catenin-Signalgebung und einer Überexpression von IGF2 verbunden. Wiederkehrende somatische Veränderungen betreffen TP53, ZNRF3, CTNNB1 und die Chromosomenregion 11p15 [4].
Bei allen Patienten sollten eine gezielte Eigen- und Familienanamnese im Hinblick auf früh auftretenden Brustkrebs, Sarkome, Hirntumoren, kolorektales Karzinom, Endometriumkarzinom und multiple Primärtumoren erhoben werden. Eine genetische Beratung und eine konstitutionelle genetische Analyse sollten bei jungem Alter, familiärer Häufung, multiplen Tumoren oder Befunden, die auf ein definiertes Syndrom hinweisen, angeboten werden. Da das Nebennierenrindenkarzinom ein Kerntumor des Li-Fraumeni-Syndroms ist, ist eine niedrige Schwelle für eine TP53-Analyse auch ohne eindeutige Familienanamnese gerechtfertigt [5].
Klinisches Bild
Hormonexzess
Cortisol ist das am häufigsten im Übermaß produzierte Hormon. Der Hyperkortisolismus kann sich rasch entwickeln und zu ausgeprägter proximaler Muskelschwäche, Diabetes, Hypertonie, Hypokaliämie, Hämatomen, Infektionen und erhöhtem thromboembolischem Risiko führen, ohne die langsame Gewichtsentwicklung, die bei einem eher indolenten Cushing-Syndrom zu beobachten ist.
Ein Androgenexzess verursacht bei Frauen Hirsutismus, Akne, Menstruationsstörungen, Klitorishypertrophie, tiefere Stimme und andere Virilisierungszeichen. Bei Männern kann ein Androgenexzess klinisch schwer zu erkennen sein. Eine gleichzeitige Cortisol- und Androgenproduktion ist besonders malignitätsverdächtig.
Eine Östrogenproduktion ist selten, aber Gynäkomastie, verminderte Libido und Hodenatrophie bei einem Mann mit Nebennierentumor sind als malignitätsverdächtig zu betrachten. Eine primäre Aldosteronproduktion kommt selten vor. Hypertonie und Hypokaliämie beruhen häufiger auf sehr hohen Cortisolspiegeln oder auf der Produktion mineralokortikoid wirksamer Steroidvorstufen [5].
Ein biochemischer Steroidexzess lässt sich bei einem größeren Anteil nachweisen als bei denjenigen mit eindeutigen klinischen Symptomen. Die massenspektrometrische Analyse kann eine Akkumulation von Vorstufen von Cortisol, Androgenen und Mineralokortikoiden nachweisen, was die ungeordnete Steroidogenese des Tumors widerspiegelt [6].
Tumorbedingte Symptome
Große Tumoren können verursachen:
- Bauch- oder Flankenschmerzen
- frühes Sättigungsgefühl und Zunahme des Bauchumfangs
- Rückenschmerzen
- tastbare Resistenz
- Übelkeit oder Obstipation
- Gewichtsverlust, Fieber oder Müdigkeit
- Symptome durch Metastasen, beispielsweise Husten, Dyspnoe oder Knochenschmerzen
Akute Schmerzen können durch Blutung oder Tumornekrose verursacht werden. Eine bilaterale Nebennierenerkrankung ist ungewöhnlich und sollte eher an Metastasen, Lymphom, Infektion oder ein erbliches Syndrom denken lassen als an ein sporadisches Nebennierenrindenkarzinom.
Abklärung und Diagnostik
Der Patient sollte frühzeitig an ein Zentrum überwiesen werden, an dem Endokrinologe, endokriner Chirurg oder Urologe, Onkologe, Radiologe, Nuklearmediziner und Endokrinpathologe die Abklärung koordinieren können [2]. Die Abklärung soll vier Fragen beantworten:
- Ist der Tumor hormonaktiv?
- Ist die Bildgebung mit Malignität vereinbar?
- Ist die Erkrankung resektabel?
- Liegt eine regionale oder fernmetastasierte Erkrankung vor?
flowchart TD
A["Nebennierentumor mit<br>Malignitätsverdacht"] --> B["Hormondiagnostik und<br>Phäochromozytom ausschließen"]
B --> C["CT Thorax, Abdomen und Becken<br>mit Nebennierenprotokoll"]
C --> D["Multidisziplinäre Beurteilung:<br>resektable Erkrankung?"]
D -->|Ja| E["Vollständige En-bloc-Resektion<br>am Expertenzentrum"]
D -->|Nein| F["Gewebediagnose, wenn sie<br>die Therapiewahl bestimmt"]
E --> G["Expertenpathologie: Weiss,<br>Ki67, R-Status, ENSAT"]
G --> H["Hohes Rezidivrisiko?<br>Stadium III, R1 oder Rx,<br>Ruptur oder Ki67 über 10 %"]
H -->|Ja| I["Adjuvantes Mitotan, Strahlen-<br>therapie erwägen"]
H -->|Nein| J["Strukturierte Nachsorge<br>ohne adjuvantes Mitotan"]
F --> K["Mitotan oder EDP-M,<br>lokale Therapie bei Bedarf"]
Vorgehen bei einem Nebennierentumor mit Malignitätsverdacht. Die Hormondiagnostik mit Ausschluss eines Phäochromozytoms geht jeder invasiven Maßnahme voraus, und die Resektabilität entscheidet, ob der Weg über die Operation mit Expertenpathologie oder über Gewebediagnose und systemische Therapie führt. Nach der Operation bestimmt das Rezidivrisiko, ob adjuvantes Mitotan gegeben werden soll [2,5,13].
Hormondiagnostik
Die Hormondiagnostik soll auch dann erfolgen, wenn klinische Zeichen eines Hormonexzesses fehlen. Ziel ist es, den Verdacht auf einen kortikalen Ursprung zu stützen, perioperativen Komplikationen vorzubeugen, eine Substitutionstherapie zu planen und Marker zu identifizieren, die nach der Behandlung verfolgt werden können [5].
| Fragestellung | Empfohlene Analysen | Kommentar |
|---|---|---|
| Phäochromozytom | Freie Metanephrine im Plasma oder fraktionierte Metanephrine im 24-Stunden-Urin | Vor Biopsie oder Operation auszuschließen |
| Cortisolexzess | 1-mg-Dexamethason-Hemmtest, ACTH, bei Bedarf Cortisol im 24-Stunden-Urin und spätabendliches Speichelcortisol | Niedriges ACTH spricht für autonome Sekretion |
| Androgen- oder Vorstufenproduktion | DHEAS, Androstendion, Testosteron, 17-Hydroxyprogesteron, 11-Desoxycortisol | Kosekretion und erhöhte Vorstufen verstärken den Malignitätsverdacht |
| Östrogenproduktion | Estradiol bei Männern und postmenopausalen Frauen | Ein feminisierender Nebennierentumor ist hochgradig malignitätsverdächtig |
| Primärer Hyperaldosteronismus | Aldosteron, Renin und Aldosteron-Renin-Quotient bei Hypertonie oder ungeklärter Hypokaliämie | Kalium korrigieren und Arzneimittelinterferenzen beachten |
| Individueller Tumormarker | Das oder die vor der Behandlung erhöhten Steroide | Kann in der Nachsorge verwendet werden |
Das Cortisol nach 1 mg Dexamethason ist anhand lokaler, methodenspezifischer Grenzwerte zu interpretieren. Ein Wert über 50 nmol/l ist mit einer unzureichenden Suppression vereinbar, bei Karzinomverdacht ist das Ausmaß des Hyperkortisolismus jedoch mit ergänzenden Tests und dem klinischen Bild zu bewerten. Sehr hohes Cortisol kann den Mineralokortikoidrezeptor aktivieren und eine Hypokaliämie ohne erhöhtes Aldosteron verursachen.
Die urinbasierte Steroidprofilierung mittels Massenspektrometrie ist eine wertvolle Ergänzung, wo die Methode verfügbar ist. In der prospektiven EURINE-ACT-Studie hatte die Kombination aus einem Tumordurchmesser von mindestens 4 cm, einer nativen Dichte über 20 HU und einem Hochrisikoprofil im Urin einen positiven prädiktiven Wert von 76,4 Prozent und einen negativen prädiktiven Wert von 99,7 Prozent für ein Nebennierenrindenkarzinom [7]. Die Methode ist noch nicht an allen Laboratorien als Routineanalyse verfügbar.
Bildgebung
Computertomographie
Die native CT ist die Methode der ersten Wahl zur Charakterisierung des Nebennierentumors. Das Nebennierenrindenkarzinom misst bei Diagnose häufig 10 bis 13 cm und weist einen oder mehrere der folgenden Befunde auf:
- Dichte über 10 HU in der nativen CT
- heterogene Struktur
- Nekrose oder Einblutung
- unregelmäßige oder lobulierte Kontur
- Verkalkungen
- Infiltration des umgebenden Fettgewebes oder benachbarter Organe
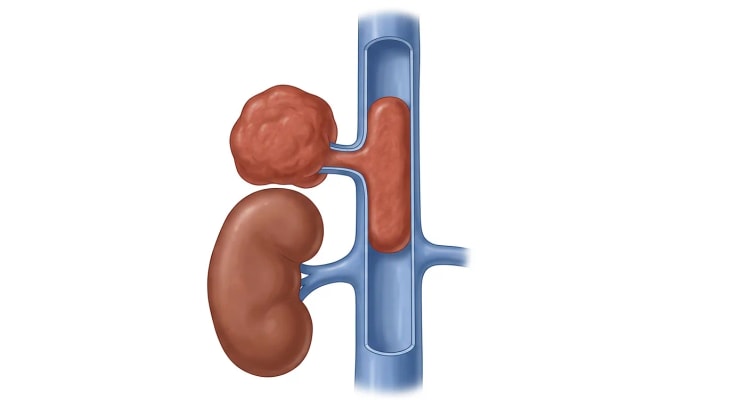
- Tumorthrombus in der Nierenvene oder Vena cava inferior
- regionale Lymphknotenvergrößerung
Eine homogene Läsion mit höchstens 10 HU spricht stark für ein lipidreiches Adenom, Größe und gesamtes klinisches Bild müssen jedoch berücksichtigt werden. Prospektive Daten sprechen dafür, dass 20 HU eine bessere Spezifität als 10 HU bei der Identifikation malignitätsverdächtiger Läsionen bietet, ohne wesentlichen Verlust an Sensitivität [7].
Das Kontrastmittel-Washout kann die Diagnose eines Adenoms stützen, die absoluten und relativen Grenzwerte von 60 beziehungsweise 40 Prozent dürfen jedoch nicht allein zum Ausschluss eines Karzinoms herangezogen werden. Große, heterogene Läsionen eignen sich schlecht für eine solche Berechnung.
Alle Patienten mit Verdacht auf ein Nebennierenrindenkarzinom sollen mittels kontrastverstärkter CT von Thorax, Abdomen und Becken ein Staging erhalten. Leber, Lunge und regionale Lymphknoten sind besonders zu beurteilen.
Magnetresonanztomographie
Die MRT eignet sich, wenn jodhaltiges Kontrastmittel kontraindiziert ist, sowie ergänzend bei Verdacht auf Invasion in Leber, Niere, Pankreas, Zwerchfell oder große Venen. Die Chemical-Shift-Bildgebung kann intrazelluläres Fett in Adenomen nachweisen. Ein fehlender Signalabfall ist unspezifisch und kommt beim Nebennierenrindenkarzinom, beim Phäochromozytom und bei Metastasen vor.
FDG-PET/CT
Die FDG-PET/CT kann eingesetzt werden, um:
- eine unklare Läsion zu charakterisieren
- Metastasen vor einer Operation zu erfassen
- ein vermutetes Rezidiv zu beurteilen
- eine geeignete Biopsiestelle auszuwählen
- aktiven Tumor von therapiebedingten Veränderungen zu unterscheiden
Die meisten Nebennierenrindenkarzinome sind FDG-positiv, falsch-negative Fälle kommen jedoch vor. Hormonaktive Adenome und Phäochromozytome können FDG-positiv sein, was die Spezifität einschränkt [8].
Biopsie
Eine perkutane Biopsie soll nicht zur Unterscheidung zwischen Nebennierenrindenadenom und Nebennierenrindenkarzinom eingesetzt werden. Eine kleine Biopsie erlaubt keine zuverlässige Beurteilung einer Kapsel- oder Gefäßinvasion und kann Blutungen, Tumorzellverschleppung und eine Verzögerung der kurativen Operation verursachen [3].
Eine Biopsie kann gerechtfertigt sein, wenn:
- der Tumor nicht resektabel ist und vor einer systemischen Therapie eine histologische Diagnose erforderlich ist
- eine Metastase eines anderen bekannten Primärtumors wahrscheinlich ist
- ein Lymphom, eine Infektion oder eine andere behandelbare Differenzialdiagnose vermutet wird
Ein Phäochromozytom muss vor einer Biopsie stets biochemisch ausgeschlossen sein.
Histopathologie
Das Präparat soll von einem Pathologen mit Erfahrung in Nebennierenrindentumoren beurteilt werden. Steroidogener Faktor 1 (SF-1) ist der zuverlässigste immunhistochemische Marker für einen Nebennierenrindenursprung. Melan-A, Inhibin alpha, Calretinin und Synaptophysin können ergänzend unterstützen.
Das Weiss-System ist der Standard für konventionelle Nebennierenrindentumoren bei Erwachsenen. Jedes erfüllte Kriterium ergibt einen Punkt:
- hoher Kerngrad
- mehr als 5 Mitosen pro 50 Hauptgesichtsfelder
- atypische Mitosen
- eosinophiles Zytoplasma in mehr als 75 Prozent der Tumorzellen
- diffuse Architektur in mehr als einem Drittel des Tumors
- Nekrose
- Veneninvasion
- sinusoidale Invasion
- Kapselinvasion
Ein Weiss-Score von mindestens 3 spricht für Malignität. Grenzfälle erfordern eine Referenzbegutachtung. Onkozytäre Tumoren sollen nicht mit dem konventionellen Weiss-Score, sondern mit dem Lin-Weiss-Bisceglia-System klassifiziert werden. Pädiatrische Tumoren werden mit dem Wieneke-System beurteilt. Die WHO betont zudem Mitoserate, Angioinvasion und Ki67-Index als zentrale prognostische Variablen [9].
Der Pathologiebefund sollte mindestens angeben:
- histologische Variante
- Weiss-Score oder variantenangepasstes System
- Ki67-Index im proliferativsten Areal
- Mitosezahl
- Gefäß-, sinusoidale und Kapselinvasion
- Tumorgröße und Tumorgewicht
- Nekrose
- Lymphknotenstatus
- Resektionsrand als R0, R1, R2 oder Rx
- pTNM- und ENSAT-Stadium
- gegebenenfalls Tumorruptur
Stadieneinteilung
| ENSAT-Stadium | Definition |
|---|---|
| I | Tumor höchstens 5 cm, auf die Nebenniere begrenzt, N0 M0 |
| II | Tumor über 5 cm, auf die Nebenniere begrenzt, N0 M0 |
| III | Infiltration des umgebenden Fettgewebes oder angrenzender Organe, Tumorthrombus in Nierenvene oder Vena cava oder regionale Lymphknotenmetastase, M0 |
| IV | Fernmetastasierung, M1 |
ENSAT-Stadium, Ki67-Index, Resektionsrand, Cortisolsekretion und tumorbedingte Symptome sind die klinisch nützlichsten Prognosemarker. Der S-GRAS-Score fasst Stadium, Ki67, R-Status, Alter und Symptome zusammen, ersetzt jedoch nicht die individuelle multidisziplinäre Beurteilung [10].
Das Fünfjahresüberleben fällt mit steigendem ENSAT-Stadium steil ab: etwa 60 bis 80 Prozent im Stadium I, 50 bis 70 Prozent im Stadium II, 25 bis 50 Prozent im Stadium III und unter 15 Prozent im Stadium IV. Die Streuung innerhalb jedes Stadiums erklärt sich zu einem großen Teil durch Resektionsrand, Ki67-Index und Cortisolsekretion, die daher in die individuelle Prognosebeurteilung einbezogen werden müssen [2,3].
Differenzialdiagnosen
| Differenzialdiagnose | Befunde, die für die Diagnose sprechen | Wichtige Maßnahme zur Abgrenzung |
|---|---|---|
| Nebennierenrindenadenom | Homogene Läsion, niedrige native Dichte, stabile Größe | Nebennierenprotokoll und Hormondiagnostik |
| Phäochromozytom | Katecholaminsymptome, hohes T2-Signal, variable FDG-Aufnahme | Plasma- oder Urinmetanephrine vor invasiver Maßnahme |
| Nebennierenmetastase | Bekanntes extraadrenales Malignom, häufig bilaterale Erkrankung | Vergleich mit dem Ausbreitungsmuster des Primärtumors, selektive Biopsie |
| Primäres Nebennierenlymphom | Häufig bilateraler großer Tumor, Allgemeinsymptome, Nebenniereninsuffizienz | Biopsie nach Ausschluss eines Phäochromozytoms |
| Retroperitoneales Sarkom | Der Tumor verdrängt oder umschließt die Nebenniere, statt von ihr auszugehen | Referenzbeurteilung der Bildgebung |
| Nierentumor mit Nebennierenbeteiligung | Ursprung im Nierenparenchym, Nierenveneninvasion | Multiplanare radiologische Beurteilung |
| Ganglioneurom oder anderer neurogener Tumor | Paraspinale Lokalisation, langsames Wachstum | MRT und selektive Histologie |
| Myelolipom | Makroskopisches Fett | Typisches CT-Bild |
| Nebennierenblutung oder Pseudozyste | Akute Schmerzen, Blutprodukte, verändertes Erscheinungsbild im Verlauf | Radiologische Kontrolle nach kurzem Intervall, wenn eine Malignität nicht ausgeschlossen werden kann |
| Infektion | Bilateralität, Fieber, Immunsuppression | Mikrobiologische Abklärung und Biopsie in ausgewählten Fällen |
Therapie
Allgemeine Grundsätze
Die Therapie soll an einem Expertenzentrum geplant werden. Das Ziel unterscheidet sich zwischen drei klinischen Situationen:
- lokalisierte resektable Erkrankung: kurative R0-Resektion
- oligometastatische oder lokal rezidivierende Erkrankung: vollständige chirurgische oder lokale Eradikation, wenn möglich
- ausgedehnte, nicht resektable Erkrankung: Tumorkontrolle, Kontrolle des Hormonexzesses und Symptomlinderung
Chirurgie bei lokalisierter Erkrankung
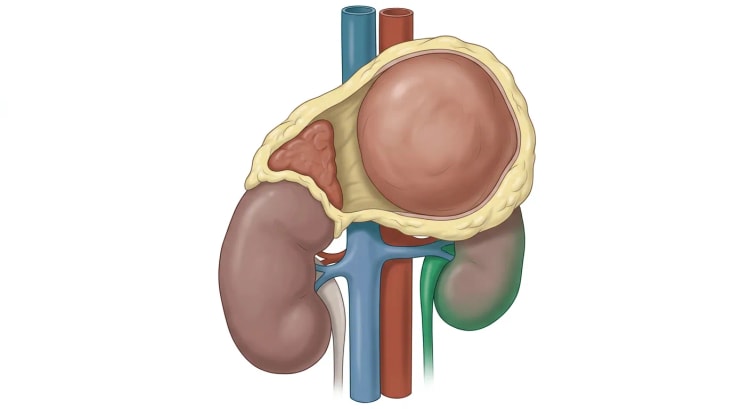
Die vollständige En-bloc-Resektion mit intakter Kapsel ist die einzige potenziell kurative Therapie. Tumor, Nebenniere und umgebendes retroperitoneales Fettgewebe werden ohne Kapselruptur entfernt. Infiltrierte Organe sind en bloc zu resezieren, wenn dies für einen R0-Rand erforderlich ist, eine Niere oder ein anderes Organ soll jedoch nicht routinemäßig entfernt werden, wenn ein tumorfreier Rand ohne multiviszerale Resektion erreicht werden kann.
Die offene Adrenalektomie ist Standard bei:
- radiologisch gesichertem oder dringend vermutetem Nebennierenrindenkarzinom
- lokaler Invasion
- Tumorthrombus
- Notwendigkeit einer multiviszeralen Resektion
- großem Tumor, bei dem die Kapselintegrität nicht sicher erhalten werden kann
In einer Metaanalyse mit 2 207 Patienten war die minimalinvasive Chirurgie mit geringerem Blutverlust und kürzerer Krankenhausverweildauer verbunden, aber auch mit mehr positiven Resektionsrändern, früheren Rezidiven und einem höheren Risiko für Peritonealrezidive. Ein gesicherter Unterschied im Gesamtüberleben konnte nicht gezeigt werden [11]. Die minimalinvasive Chirurgie kann daher nur bei sorgfältig ausgewählten Tumoren unter etwa 6 cm ohne Invasionszeichen und durch einen Chirurgen mit großer Erfahrung sowohl in der Nebennierenchirurgie als auch in der onkologischen Chirurgie erwogen werden.
Die regionale Lymphadenektomie verbessert das Staging und kann einen therapeutischen Wert haben. Eine Metaanalyse von Patienten mit Stadium I bis III fand eine niedrigere krankheitsspezifische Mortalität nach Lymphadenektomie, die Datenbasis war jedoch ausschließlich retrospektiv [12]. Vergrößerte oder suspekte Lymphknoten sollen stets entfernt werden. Eine systematische regionale Lymphadenektomie sollte bei kurativ intendierter Operation erwogen werden.
Adjuvantes Mitotan
Die adjuvante Therapie richtet sich nach dem Rezidivrisiko.
Niedriges bis intermediäres Risiko bedeutet in der Regel R0-Resektion, ENSAT-Stadium I oder II und Ki67 höchstens 10 Prozent. In der ADIUVO-Studie (91 randomisierte Patienten mit R0-Resektion, ENSAT-Stadium I–III und Ki67 höchstens 10 Prozent) betrug das rezidivfreie Fünfjahresüberleben 79 Prozent unter Mitotan und 75 Prozent unter alleiniger Nachbeobachtung (HR 0,74; 95 % KI 0,30–1,85). Der Unterschied war statistisch nicht signifikant, und alle mit Mitotan behandelten Patienten hatten Nebenwirkungen [13]. Eine strukturierte Nachsorge ohne Mitotan ist daher in dieser Gruppe eine vernünftige Erstlinienoption.
Hohes Risiko liegt bei einem oder mehreren der folgenden Merkmale vor:
- ENSAT-Stadium III
- R1- oder Rx-Resektion
- Tumorruptur
- Ki67 über 10 Prozent
- ausgeprägte Gefäßinvasion oder andere aggressive pathologische Befunde
Diesen Patienten sollte nach Aufklärung über die Unsicherheit der Evidenz und die Toxizität der Behandlung adjuvantes Mitotan angeboten werden. Eine große Metaanalyse fand eine Assoziation mit verbessertem Gesamt- und rezidivfreiem Überleben, die Vertrauenswürdigkeit der Evidenz wurde jedoch als niedrig oder sehr niedrig eingestuft, da der überwiegende Teil der Studien retrospektiv war [14]. Eine weitere Metaanalyse fand ein verbessertes rezidivfreies Überleben, insbesondere nach R0-Resektion [15].
Die Behandlung wird begonnen, wenn sich der Patient von der Operation erholt hat, häufig innerhalb von 6 bis 8 Wochen. Die Behandlungsdauer beträgt mindestens 2 Jahre, in der Regel jedoch höchstens 5 Jahre bei Patienten, die rezidivfrei sind und die Behandlung vertragen [2].
Mitotan: Dosierung und Monitoring
Mitotan hat eine lange und variable Halbwertszeit, reichert sich im Fettgewebe an und ist ein starker Induktor von CYP3A4. Die Plasmakonzentration ist zu überwachen, der Zielbereich liegt in der Regel bei 14 bis 20 mg/l. Spiegel über 20 mg/l gehen mit einem erhöhten Risiko neurologischer Toxizität einher [5].
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Mitotan | Beginn mit 2 bis 3 g pro Tag mit Steigerung etwa alle zwei Wochen, bis der Plasmaspiegel im Bereich von 14 bis 20 mg/l liegt. Ist eine rasche Kontrolle eines schweren Hyperkortisolismus erforderlich, kann die Anfangsdosis 4 bis 6 g pro Tag mit wöchentlicher Steigerung betragen. Eine Anfangsdosis über 6 g pro Tag wird in der Regel nicht empfohlen. Die Tagesdosis wird auf 2 bis 3 Einzelgaben verteilt | An Verträglichkeit und Plasmaspiegel anpassen. Zielkonzentration 14 bis 20 mg/l |
| Hydrocortison bei langfristiger Mitotantherapie | Häufig insgesamt 50 bis 100 mg pro Tag in geteilten Dosen | Höher als die übliche Substitutionsdosis erforderlich wegen gesteigerter Metabolisierung und erhöhten cortisolbindenden Globulins |
| Etoposid im EDP-M-Schema | 100 mg/m² intravenös an Tag 2 bis 4 | Gabe alle vier Wochen |
| Doxorubicin im EDP-M-Schema | 40 mg/m² intravenös an Tag 1 | Kumulative Kardiotoxizität beachten |
| Cisplatin im EDP-M-Schema | 40 mg/m² intravenös an Tag 3 und 4 | Nierenfunktion, Gehör, Neuropathie und Elektrolyte beachten |
Der Plasmaspiegel wird nach jeder Dosisänderung und engmaschig während der Auftitrierung kontrolliert, beispielsweise alle zwei Wochen und bei hoher Anfangsdosis wöchentlich, und danach regelmäßig, beispielsweise monatlich, sobald die Erhaltungsdosis erreicht ist. Bei Ataxie, kognitiven Beeinträchtigungen, ausgeprägten gastrointestinalen Symptomen oder Leberbeteiligung muss die Dosis gegebenenfalls reduziert oder die Behandlung pausiert werden.
Mitotan verursacht bei wirksamer Behandlung fast immer eine Nebennierenrindeninsuffizienz. Hydrocortison soll vor oder früh während der Behandlung begonnen werden. Der Patient benötigt eine Schulung zur Stressdosierung, einen Notfallausweis und eine Injektionsbereitschaft. Das Gesamtserumcortisol ist schwer zu interpretieren, da Mitotan das cortisolbindende Globulin erhöht.
Das Monitoring sollte umfassen:
- Elektrolyte, Kreatinin und Leberwerte
- Blutbild
- Plasmakonzentration von Mitotan
- ACTH und klinische Zeichen einer unzureichenden Substitution
- Renin und Bedarf an Fludrocortison
- TSH und freies T4, mit besonderem Gewicht auf dem freien T4
- Blutfette
- neurologischer Status
- Gonadenfunktion und Fragen der Fertilität
- vollständige Überprüfung der Arzneimittelinteraktionen
Adjuvante Strahlentherapie
Eine adjuvante Strahlentherapie ist bei vollständig resezierten Niedrigrisikotumoren keine Routine. Sie sollte diskutiert werden bei:
- mikroskopisch positivem oder unsicherem Resektionsrand
- Kapselruptur oder Tumorzellaussaat
- Stadium III mit Invasion in umgebendes Gewebe
- hohem Tumorgrad oder sehr hohem Ki67
- Lokalrezidiv mit hohem Risiko einer weiteren lokalen Progression
Die übliche Dosis für das Tumorbett beträgt 50 bis 60 Gy in Fraktionen zu 2 Gy [16]. Eine ältere Metaanalyse fand, dass die Strahlentherapie das Lokalrezidivrisiko etwa halbierte, jedoch ohne gesicherten Effekt auf das Gesamtüberleben [17]. Neuere Metaanalysen deuten auf ein verbessertes rezidivfreies und Gesamtüberleben in den Stadien I bis III hin, die Ergebnisse beruhen jedoch überwiegend auf selektierten retrospektiven Kollektiven [14,15].
Die Tabelle fasst zusammen, wie das Rezidivrisiko nach vollständiger Resektion die Wahl der adjuvanten Therapie bestimmt und welche Dosierungen dann in Betracht kommen.
| Risikogruppe | Kriterien nach Resektion | Adjuvante systemische Therapie | Adjuvante Strahlentherapie |
|---|---|---|---|
| Niedrig bis intermediär | R0-Resektion, ENSAT-Stadium I oder II und Ki67 höchstens 10 Prozent | Strukturierte Nachsorge ohne Mitotan ist eine vernünftige Erstlinienoption [13] | Keine Routine |
| Hoch | ENSAT-Stadium III, R1- oder Rx-Resektion, Tumorruptur, Ki67 über 10 Prozent oder ausgeprägte Gefäßinvasion | Adjuvantes Mitotan, Beginn innerhalb von 6 bis 8 Wochen nach der Operation, mindestens 2 und in der Regel höchstens 5 Jahre, Zielkonzentration 14 bis 20 mg/l [5,14,15] | Erwägen bei R1 oder Rx, Kapselruptur oder Stadium III mit Invasion. Übliche Dosis 50 bis 60 Gy auf das Tumorbett in Fraktionen zu 2 Gy [16] |
| Sehr hoch | Beispielsweise Ki67 über 30 Prozent, großer Tumorthrombus in der Vena cava, Stadium IV oder R1-Resektion | Adjuvantes Mitotan. Cisplatin und Etoposid zusammen mit Mitotan können nach individueller Beurteilung erwogen werden, vorzugsweise im Rahmen einer klinischen Studie [2] | Wie bei hohem Risiko |
Lokal fortgeschrittene und metastasierte Erkrankung
Resektion und lokale Therapieverfahren
Eine Operation wird bei ausgedehnter Metastasierung nicht routinemäßig empfohlen. Sie kann erwogen werden, wenn sämtliche makroskopischen Tumormanifestationen reseziert werden können, insbesondere bei geringer Tumorlast, langsamem Verlauf und gutem Allgemeinzustand.
Beim Rezidiv ist eine Operation oder eine andere lokale Therapie am ehesten gerechtfertigt, wenn:
- das krankheitsfreie Intervall mindestens 12 Monate beträgt
- sämtliche Läsionen behandelt werden können
- das Rezidiv auf eine oder wenige anatomische Lokalisationen begrenzt ist
- die Wachstumsgeschwindigkeit des Tumors gering ist
- der Hormonexzess durch lokale Tumorreduktion gebessert werden kann
Radiofrequenzablation, Mikrowellenablation, Kryoablation, stereotaktische Strahlentherapie und lebergerichtete Embolisation können bei Oligometastasen eine lokale Kontrolle ermöglichen. Die thermische Ablation eignet sich am besten für kleine Leber- oder Lungenmetastasen, häufig unter 3 bis 5 cm. Die palliative Strahlentherapie ist bei schmerzhaften Skelettmetastasen oder lokaler Kompression wirksam [18].
Systemische Therapie
Eine Mitotan-Monotherapie kann bei geringer Tumorlast, langsamer Progression oder bei Unverträglichkeit einer Kombinationschemotherapie erwogen werden. Bei hoher Tumorlast, rascher Progression, ausgeprägten Symptomen oder umfangreicher Hormonproduktion wird EDP-M empfohlen.
In der FIRM-ACT-Studie wurden 304 Patienten auf EDP-M oder Streptozocin plus Mitotan randomisiert. EDP-M ergab eine höhere Ansprechrate, 23,2 gegenüber 9,2 Prozent, und ein längeres medianes progressionsfreies Überleben, 5,0 gegenüber 2,1 Monaten. Das Gesamtüberleben betrug 14,8 beziehungsweise 12,0 Monate, und der Unterschied war statistisch nicht signifikant, wahrscheinlich teilweise aufgrund eines Crossovers zwischen den Behandlungen [19].
EDP-M erfordert eine engmaschige Kontrolle von:
- Blutbild und Infektionsrisiko
- Nierenfunktion und Magnesium
- Gehör und peripherer Neuropathie
- linksventrikulärer Funktion und kumulativer Doxorubicindosis
- Übelkeit, Ernährung und Allgemeinzustand
- Mitotanspiegel und Interaktionen
- Nebennierenrindeninsuffizienz
Eine adjuvante Zytostatikatherapie nach vollständiger Resektion ist kein etablierter Standard. Die Kombination von Cisplatin und Etoposid mit Mitotan kann nach individueller Beurteilung, vorzugsweise im Rahmen einer klinischen Studie, bei sehr hohem Rezidivrisiko erwogen werden, beispielsweise bei Ki67 über 30 Prozent, großem Tumorthrombus in der Vena cava, Stadium IV oder R1-Resektion [2].
Spätere Therapielinien
Nach Progression unter EDP-M gibt es keinen etablierten Standard. Zu den Optionen gehören Streptozocin plus Mitotan, Gemcitabin plus Capecitabin, Temozolomid, Immuntherapie, Multikinaseinhibitoren oder eine klinische Studie. Die Wahl wird von der Vorbehandlung, dem Mitotanspiegel, dem molekularen Profil des Tumors und der Organfunktion des Patienten beeinflusst.
Immuncheckpoint-Inhibitoren zeigen eine moderate Aktivität. Eine Metaanalyse mit 250 Patienten ergab eine objektive Ansprechrate von 14 Prozent, eine Krankheitskontrolle bei 43 Prozent und ein medianes progressionsfreies Überleben von 2,8 Monaten [20]. Die Behandlung ist besonders bei Mismatch-Reparatur-Defizienz oder mikrosatelliteninstabilem Tumor zu diskutieren, diese Marker haben das Ansprechen beim Nebennierenrindenkarzinom jedoch nicht konsistent vorhergesagt.
Eine routinemäßige zielgerichtete Therapie hat bislang keinen etablierten Stellenwert. Eine molekulare Tumorprofilierung kann bei fortgeschrittener Erkrankung gerechtfertigt sein, um eine Mismatch-Reparatur-Defizienz, eine hohe Mutationslast oder eine seltene behandelbare Veränderung zu identifizieren und den Einschluss in eine klinische Studie zu erleichtern [21].
Kontrolle des Hormonexzesses
Ein schwerer Hyperkortisolismus erfordert eine parallele Behandlung, da Infektion, Thromboembolie, Hypokaliämie, Hyperglykämie und Muskelschwäche akut bedrohlicher sein können als die Tumorlast.
Mitotan wirkt langsam. Bei ausgeprägtem Hyperkortisolismus sind daher häufig rasch wirksame Steroidogenesehemmer wie Metyrapon, Osilodrostat oder Ketoconazol erforderlich. Bei lebensbedrohlichem Hyperkortisolismus kann intravenöses Etomidat unter intensivmedizinischer Überwachung eingesetzt werden. Eine Blockade mit gleichzeitiger Hydrocortisonsubstitution kann sicherer sein als der Versuch einer partiellen Hemmung. Die genauen Dosierungen sollen vom Endokrinologen individuell festgelegt werden, abhängig von Präparatewahl, Leberfunktion, Interaktionen und Verfügbarkeit.
Eine Hypokaliämie wird mit Kalium und häufig mit Spironolacton oder Eplerenon behandelt. Diabetes und Hypertonie erfordern eine aktive Behandlung. Eine Thromboseprophylaxe und eine Prophylaxe gegen opportunistische Infektionen sind bei ausgeprägtem Hyperkortisolismus zu erwägen.
Die Verfügbarkeit von Mitotan, bestimmten Steroidogenesehemmern und spezialisiertem Arzneimittelmonitoring kann lokal von internationalen Publikationen abweichen. Die Behandlung sollte daher mit einem nationalen oder regionalen Expertenzentrum und den aktuellen lokalen Arzneimittelroutinen abgestimmt werden.
Nachsorge und Prognose
Nach vollständiger Resektion
Die Nachsorge soll CT oder MRT von Thorax, Abdomen und Becken sowie die Bestimmung der Hormone oder Steroidvorstufen umfassen, die vor der Operation erhöht waren. Ein sinnvolles Schema ist:
- alle drei Monate in den ersten 2 Jahren
- alle drei bis sechs Monate in den Jahren 3 bis 5
- danach individualisiert, häufig jährlich bei fortbestehendem Rezidivrisiko
Die meisten Rezidive treten innerhalb von 5 Jahren auf, Spätrezidive kommen jedoch vor. Eine langfristige Nachsorge ist daher gerechtfertigt, insbesondere bei Stadium II oder III, hohem Ki67, früherer Hormonproduktion oder initial unsicherem Resektionsrand [5].
Die FDG-PET/CT wird nicht zwingend bei jeder Kontrolle eingesetzt, ist jedoch wertvoll bei unklaren strukturellen Befunden, steigenden Hormonmarkern oder bei der Planung einer lokalen Therapie. Die Urinsteroidprofilierung kann das Wiederauftreten des tumoreigenen Steroidmusters erkennen, hat die Bildgebung jedoch bislang nicht ersetzt [6].
Unter Mitotantherapie
Die Kontrollen müssen onkologische Wirksamkeit und endokrine Toxizität gemeinsam berücksichtigen. Jeder Besuch sollte Symptome einer Nebennierenrindeninsuffizienz, neurologische Nebenwirkungen, gastrointestinale Verträglichkeit, Arzneimittelinteraktionen und Adhärenz umfassen. Die Patienten sind darüber zu informieren, dass Mitotan noch Monate nach dem Absetzen im Körper verbleiben kann.
Eine Schwangerschaft ist während der Behandlung und solange Plasmaspiegel nachweisbar sind zu vermeiden. Mitotan kann die Wirkung hormoneller Kontrazeptiva durch Enzyminduktion herabsetzen. Fertilitätserhaltende Maßnahmen sollten vor einer Zytostatikatherapie oder einer langfristigen Mitotantherapie besprochen werden.
Prognostische Faktoren
Mit einer schlechteren Prognose verbunden sind:
- höheres ENSAT-Stadium
- R1-, R2- oder Rx-Resektion
- Tumorruptur oder Tumorzellaussaat
- Ki67 über 10 Prozent, insbesondere mindestens 20 Prozent
- hohe Mitoserate und ausgeprägte Gefäßinvasion
- Cortisolsekretion
- hohe Tumorlast und mehrere metastatisch befallene Organe
- kurzes Intervall bis zum Rezidiv
- Unmöglichkeit einer vollständigen lokalen Therapie
Ki67 ist ein kontinuierlicher Prognosemarker und soll nicht auf einen einzigen absoluten Grenzwert reduziert werden. Ein Index unter 10 Prozent ist mit einem niedrigeren Rezidivrisiko verbunden, 10 bis 19 Prozent mit einem intermediären Risiko und mindestens 20 Prozent mit einem hohen Risiko, Stadium und R-Status müssen jedoch stets mitberücksichtigt werden [9,10].
Ein Rezidiv mehr als 12 Monate nach der Primärbehandlung, eine begrenzte Anzahl von Tumormanifestationen und die Möglichkeit einer vollständigen Resektion oder Ablation sind günstige Faktoren. Auch nach einem ersten Rezidiv kann bei ausgewählten Patienten durch wiederholte multimodale Behandlung eine langanhaltende Remission erreicht werden.
Quellen
- Sharma E et al. The Characteristics and Trends in Adrenocortical Carcinoma: A United States Population Based Study. Journal of Clinical Medicine Research 2018. PMID: 29977421
- Fassnacht M et al. European Society of Endocrinology Clinical Practice Guidelines on the management of adrenocortical carcinoma in adults, in collaboration with the European Network for the Study of Adrenal Tumors. European Journal of Endocrinology 2018. PMID: 30299884
- Shariq OA, McKenzie TJ. Adrenocortical carcinoma: current state of the art, ongoing controversies, and future directions in diagnosis and treatment. Therapeutic Advances in Chronic Disease 2021. PMID: 34349894
- Kamilaris CDC et al. Adrenocortical tumorigenesis: Lessons from genetics. Best Practice & Research Clinical Endocrinology & Metabolism 2020. PMID: 32507359
- Kiseljak-Vassiliades K et al. American Association of Clinical Endocrinology Disease State Clinical Review on the Evaluation and Management of Adrenocortical Carcinoma in an Adult: a Practical Approach. Endocrine Practice 2020. PMID: 33875173
- Rossi C et al. The Potential of Steroid Profiling by Mass Spectrometry in the Management of Adrenocortical Carcinoma. Biomedicines 2020. PMID: 32872281
- Bancos I et al. Urine steroid metabolomics for the differential diagnosis of adrenal incidentalomas in the EURINE-ACT study: a prospective test validation study. Lancet Diabetes & Endocrinology 2020. PMID: 32711725
- Sundin A et al. A Clinical Challenge: Endocrine and Imaging Investigations of Adrenal Masses. Journal of Nuclear Medicine 2021. PMID: 34230070
- Mete O et al. Overview of the 2022 WHO Classification of Adrenal Cortical Tumors. Endocrine Pathology 2022. PMID: 35288842
- Lin W et al. S-GRAS score performs better than a model from SEER for patients with adrenocortical carcinoma. Endocrine Connections 2022. PMID: 35583177
- Hu X et al. Minimally Invasive Versus Open Adrenalectomy in Patients with Adrenocortical Carcinoma: A Meta-analysis. Annals of Surgical Oncology 2020. PMID: 32277316
- Hendricks A et al. Impact of Lymphadenectomy on the Oncologic Outcome of Patients with Adrenocortical Carcinoma: A Systematic Review and Meta-Analysis. Cancers 2022. PMID: 35053453
- Terzolo M et al. Adjuvant mitotane versus surveillance in low-grade, localised adrenocortical carcinoma: an international, multicentre, open-label, randomised, phase 3 trial and observational study. Lancet Diabetes & Endocrinology 2023. PMID: 37619579
- Pfeffer A et al. Efficacy and Safety of Radiotherapy and Systemic Treatments in Adrenocortical Carcinoma: Systematic Review and Meta-Analysis. Journal of Clinical Endocrinology and Metabolism 2025. PMID: 40796146
- Tsuboi I et al. The efficacy of adjuvant mitotane therapy and radiotherapy following adrenalectomy in patients with adrenocortical carcinoma: A systematic review and meta-analysis. Urologic Oncology 2025. PMID: 39379210
- Araujo-Castro M et al. Spanish consensus on the diagnosis and management of adrenocortical carcinoma. Endocrine-Related Cancer 2025. PMID: 40215284
- Viani GA, Viana BS. Adjuvant radiotherapy after surgical resection for adrenocortical carcinoma: A systematic review of observational studies and meta-analysis. Journal of Cancer Research and Therapeutics 2019. PMID: 30900615
- Rowell NP. Oncological Management of Adrenocortical Carcinoma: An Update and Critical Review. Oncology and Therapy 2025. PMID: 39964565
- Fassnacht M et al. Combination chemotherapy in advanced adrenocortical carcinoma. New England Journal of Medicine 2012. PMID: 22551107
- Ababneh O et al. The Efficacy and Safety of Immune Checkpoint Inhibitors in Adrenocortical Carcinoma: A Systematic Review and Meta-Analysis. Cancers 2024. PMID: 38473262
- Chukkalore D et al. Adrenocortical Carcinomas: Molecular Pathogenesis, Treatment Options, and Emerging Immunotherapy and Targeted Therapy Approaches. The Oncologist 2024. PMID: 38381694