
Zusammenfassung
Die Polyarteriitis nodosa (PAN) ist eine seltene, nekrotisierende Vaskulitis, die vorwiegend mittelgroße und kleine muskuläre Arterien befällt. Definitionsgemäß verursacht die Erkrankung keine Glomerulonephritis und keine typische Vaskulitis der Arteriolen, Kapillaren oder Venolen, und ANCA sind in der Regel negativ. An eine PAN ist zu denken bei Kombinationen aus Allgemeinsymptomen, Livedo racemosa, subkutanen Knoten, Mononeuritis multiplex, Myalgien, renovaskulärer Hypertonie und postprandialen Bauchschmerzen. Die Diagnose stützt sich auf den klinischen Phänotyp zusammen mit dem histopathologischen Nachweis einer nekrotisierenden Arteriitis oder charakteristischen angiographischen Veränderungen, vor allem Aneurysmen, Stenosen und Verschlüssen der Nieren-, Leber- oder Mesenterialarterien. Die Biopsie soll aus klinisch betroffenem Gewebe entnommen werden. Bei Hautmanifestationen wird eine tiefe Biopsie empfohlen, die die mittelgroßen Gefäße an der Grenze zwischen Dermis und Subkutis erfasst, bei Neuropathie eine gezielte kombinierte Nerven-Muskel-Biopsie [1].
Die Abklärung muss eine Hepatitis-B-Serologie und HBV-DNA (Hepatitis-B-Virus) umfassen, da die HBV-assoziierte PAN anders behandelt wird als die idiopathische PAN. Ein Adenosindesaminase-2-Mangel (DADA2) ist insbesondere bei Erkrankungsbeginn im Kindes- oder jungen Erwachsenenalter, familiärem Auftreten, Livedo, rezidivierenden lakunären Schlaganfällen, Zytopenien oder Immundefekt zu erwägen. Die schwere idiopathische PAN wird mit hochdosierten Glukokortikoiden und Cyclophosphamid behandelt, die nicht schwere Erkrankung in der Regel mit Glukokortikoiden und einem weniger toxischen Immunsuppressivum, etwa Azathioprin oder Methotrexat. Cyclophosphamid sollte auf die Induktionsphase beschränkt und nach Erreichen der Remission durch eine Erhaltungstherapie ersetzt werden. Die HBV-assoziierte PAN wird mit kurzzeitigen Glukokortikoiden, potenter antiviraler Therapie und in der Regel Plasmaaustausch in Absprache mit Hepatologie und Infektiologie behandelt. DADA2 mit vaskulärem Phänotyp wird in erster Linie mit TNF-Inhibitoren behandelt [1].
Hintergrund und Epidemiologie
Die PAN ist eine systemische nekrotisierende Arteriitis, die überwiegend mittelgroße Arterien betrifft. Nach der etablierten Nomenklatur darf die Erkrankung nicht mit einer Glomerulonephritis oder einer Vaskulitis der Kapillaren und Venolen einhergehen. Kleine muskuläre Arterien können dagegen beteiligt sein. Die Erkrankung ist nicht ANCA-assoziiert, auch wenn in Ausnahmefällen eine unspezifische oder niedrigtitrige ANCA-Positivität vorkommen kann. Ein eindeutig positives MPO-ANCA oder PR3-ANCA sollte daher Anlass sein, die Diagnose zu überprüfen [1].
Die PAN ist selten. In einer polnischen Populationsstudie betrug die jährliche Inzidenz 2,4 Fälle pro Million Einwohner, mit einem Rückgang von 3,3 auf 1,9 pro Million zwischen 2008 und 2013 [2]. Europäische Schätzungen lagen meist bei etwa 2 bis 9 Fällen pro Million und Jahr, Vergleiche werden jedoch durch die geänderte Nomenklatur und ältere Kohorten erschwert, in die wahrscheinlich Fälle von mikroskopischer Polyangiitis eingeschlossen wurden. Die rückläufige Hepatitis-B-Prävalenz, sicherere Blutprodukte und Impfungen haben dazu beigetragen, dass die PAN seltener geworden ist [2,3].
Die Erkrankung kann in jedem Alter beginnen, ist aber bei Erwachsenen mittleren und höheren Alters am häufigsten. Die PAN tritt auch bei Kindern auf. Bei frühem Beginn sollte gezielt nach monogenen Ursachen gesucht werden, vor allem nach DADA2.
Klinisch relevante Subgruppen
Die PAN ist keine einheitliche ätiologische Entität. Die folgenden Subgruppen müssen unterschieden werden, da sich Therapie und Prognose unterscheiden:
| Subgruppe | Typische Hinweise | Therapieprinzip |
|---|---|---|
| Idiopathische systemische PAN | Multiorganerkrankung, ANCA-Negativität, keine aktive HBV-Infektion | Glukokortikoide, bei schwerer Erkrankung zusätzlich Cyclophosphamid |
| HBV-assoziierte PAN | Aktive HBV-Replikation, oft relativ akuter Beginn, gastrointestinale und renale Gefäßerkrankung | Kurze Glukokortikoidtherapie, antivirale Therapie und Plasmaaustausch |
| DADA2 | Früher Beginn, Livedo, lakunäre Schlaganfälle, familiäre Häufung, Zytopenien oder Immundefekt | TNF-Inhibitoren |
| Kutane Arteriitis, früher kutane PAN | Livedo, Knoten und Ulzera ohne systemische Organvaskulitis | Lokale oder weniger intensive systemische Therapie, je nach Schweregrad |
| Sekundäre PAN-ähnliche Arteriitis | Infektion, Malignom, entzündliche oder genetische Erkrankung | Behandlung der Grunderkrankung und Prüfung der Indikation zur Immunsuppression |
Die kutane Arteriitis ist eine auf die Haut beschränkte Vaskulitis und wird heute als Form der Single-Organ-Vaskulitis betrachtet. Die Histologie kann mit der systemischen PAN identisch sein, der Verlauf ist jedoch meist gutartiger. Neuropathie oder Myalgien im selben anatomischen Bereich wie die Hautläsionen können vorkommen, ohne dass die Erkrankung zwingend systemisch ist. Organmanifestationen außerhalb des Bereichs der Hautläsionen sprechen dagegen für eine systemische PAN [3].
Pathophysiologie
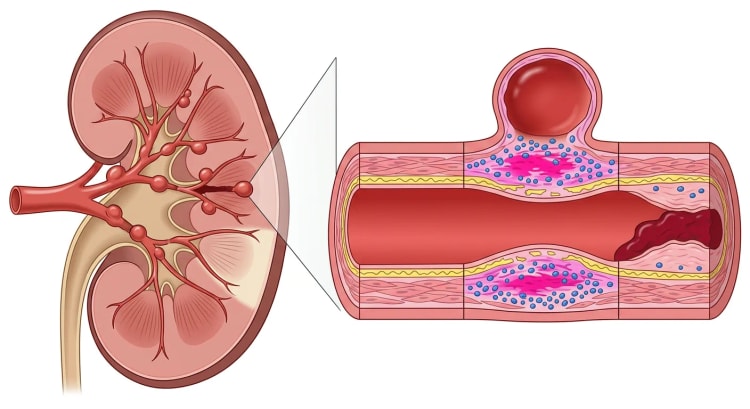
Die Pathogenese der idiopathischen Erkrankung ist nur unvollständig geklärt. Eine segmentale Entzündung der Arterienwand führt zu fibrinoider Nekrose, Zerstörung elastischer und muskulärer Strukturen sowie Schwächung der Gefäßwand. Folge können Aneurysmen und Rupturen sein. Intimaproliferation, Thrombose und fibrotische Abheilung können gleichzeitig Stenosen, Verschlüsse und Gewebeischämie verursachen. Bei demselben Patienten können in verschiedenen Gefäßsegmenten unterschiedliche Stadien vorliegen.
Die HBV-assoziierte PAN gilt überwiegend als immunkomplexvermittelte Erkrankung bei Antigenüberschuss während aktiver Virusreplikation. Dies erklärt, warum eine langdauernde konventionelle Immunsuppression ungeeignet ist und warum die Therapie darauf abzielen soll, die Vaskulitis rasch zu kontrollieren und anschließend die Virusreplikation zu eliminieren [4,5].
DADA2 wird durch biallelische pathogene Varianten in ADA2 verursacht. Eine gestörte ADA2-Funktion ist mit einer beeinträchtigten Gefäßintegrität und einem proinflammatorischen Makrophagenphänotyp assoziiert. Das vaskuläre Bild reicht von Livedo über eine PAN-ähnliche nekrotisierende Arteriitis bis zu rezidivierenden ischämischen oder hämorrhagischen Schlaganfällen. Der Mechanismus begründet eine Therapie mit TNF-Inhibitoren statt der konventionellen PAN-Therapie [6].
Klinisches Bild
Die PAN entwickelt sich häufig über Wochen bis Monate, ein akuter Beginn kommt jedoch vor. Die Manifestationen werden durch systemische Entzündung, Ischämie oder Blutung aus befallenen Arterien verursacht.
Allgemeinsymptome
Fieber, Krankheitsgefühl, Müdigkeit, Nachtschweiß, Appetitlosigkeit und ungewollter Gewichtsverlust sind häufig, aber unspezifisch. Myalgien und Muskeldruckschmerz, insbesondere der Waden, können im Vordergrund stehen. Arthralgien sind häufiger als eine objektivierbare Arthritis.
Peripheres Nervensystem
Die periphere Neuropathie ist eine der häufigsten und mitunter die erste Organmanifestation. Sie tritt in einigen klinischen Serien bei etwa 50 bis 75 Prozent auf [7]. Das klassische Muster ist die Mononeuritis multiplex mit akuten oder subakuten Schmerzen, gefolgt von sensiblen Ausfällen und motorischer Schwäche in einzelnen Nervenversorgungsgebieten. Häufig betroffen sind der N. peroneus, N. tibialis, N. ulnaris und N. medianus.
Bei Beteiligung weiterer Nerven kann das Bild in eine asymmetrische oder scheinbar symmetrische axonale Polyneuropathie übergehen. Eine neu aufgetretene Fußheberparese, Fallhand oder schmerzhafte multifokale Neuropathie zusammen mit entzündlichen Symptomen soll einen starken Verdacht auf eine Vaskulitis wecken.
Das zentrale Nervensystem ist deutlich seltener beteiligt, bei etwa 2 bis 10 Prozent, und meist erst später im Krankheitsverlauf [7]. Schlaganfall, Enzephalopathie, Krampfanfälle sowie intrazerebrale oder subarachnoidale Blutungen können auftreten. Frühe oder rezidivierende lakunäre Infarkte sollen insbesondere an DADA2 denken lassen.
Haut
Typische Befunde sind:
- Livedo racemosa mit unregelmäßigem, unterbrochenem und verzweigtem Netzmuster
- druckschmerzhafte subkutane Knoten entlang mittelgroßer Arterien
- palpable Purpura, wobei eine ausgeprägte Kleingefäßpurpura für eine andere Vaskulitis spricht
- ischämische Ulzerationen
- digitale Ischämie, Nekrose oder Gangrän
- Atrophie blanche
Die Livedo racemosa spricht eher für eine organische Gefäßerkrankung als die regelmäßige, symmetrische Livedo reticularis. Hautveränderungen sind jedoch nicht spezifisch für die PAN und kommen auch bei DADA2, Antiphospholipid-Syndrom, Sneddon-Syndrom, Cholesterinembolien und livedoider Vaskulopathie vor.
Nieren und Blutdruck
Die Nierenerkrankung ist vaskulär bedingt. Stenosen, Verschlüsse oder Mikroaneurysmen der Nierenarterien und ihrer Äste können führen zu:
- renovaskulärer Hypertonie
- Niereninfarkten
- Verschlechterung der Nierenfunktion
- Mikrohämaturie und mäßiger Proteinurie
- perirenalem Hämatom bei Aneurysmaruptur
Ein nephritisches Urinsediment mit Erythrozytenzylindern, eine relevante glomeruläre Proteinurie oder eine bioptisch gesicherte Glomerulonephritis sprechen stark gegen eine PAN und sollten zur Abklärung vor allem einer mikroskopischen Polyangiitis, einer anderen Kleingefäßvaskulitis oder einer Immunkomplex-Glomerulonephritis führen [8].
Der Blutdruck soll wiederholt und initial an beiden Armen gemessen werden. Eine schwere oder rasch progrediente Hypertonie kann das erste Zeichen einer renalen Gefäßerkrankung sein.
Gastrointestinaltrakt
Eine gastrointestinale Beteiligung wurde je nach Definition und Selektion bei 14 bis 65 Prozent beschrieben [9]. Postprandiale Bauchschmerzen sind typisch und können Ausdruck einer mesenterialen Ischämie sein. Übelkeit, Erbrechen, Diarrhö, gastrointestinale Blutung und Gewichtsverlust kommen vor.
Zunehmende Dauerschmerzen im Abdomen, Peritonitis, Laktatanstieg, paralytischer Ileus oder gastrointestinale Blutung können auf eine transmurale Ischämie, Nekrose oder Perforation hinweisen. Dies erfordert eine notfallmäßige chirurgische und radiologische Beurteilung. Eine Aneurysmaruptur kann eine intraperitoneale oder retroperitoneale Blutung verursachen. Die gastrointestinale Beteiligung ist ein wichtiger Mortalitätsmarker [9].
Herz und Gefäße
Eine Koronararteriitis kann myokardiale Ischämie, Infarkt, Arrhythmien oder Herzinsuffizienz verursachen. Eine Herzinsuffizienz kann auch Folge einer schweren Hypertonie sein. Perikarditis und myokarditisähnliche Bilder kommen vor, sind aber weniger typisch. Eine klinische Herzbeteiligung ist eine prognostisch ungünstige Manifestation [3].
Weitere Manifestationen
Hodenschmerzen oder Hodendruckschmerz sind relativ spezifische, aber seltene Befunde. Eine ischämische Orchitis kann auftreten. Eine Beteiligung von Leber, Gallenblase und Pankreas kann durch Arteriitis, Infarkt oder Blutung bedingt sein. Das Lungenparenchym bleibt in der Regel ausgespart. Eine alveoläre Hämorrhagie oder Kapillaritis spricht daher stark für eine alternative Diagnose.
Abklärung und Diagnostik
Die PAN ist eine klinisch-pathologische oder klinisch-radiologische Diagnose. Es gibt keinen einzelnen diagnostischen Bluttest. Klassifikationskriterien dürfen nicht als Ersatz für eine individuelle diagnostische Beurteilung verwendet werden. Ältere Klassifikationskriterien des American College of Rheumatology (ACR) zeigten bei diagnostischer Anwendung einen niedrigen positiven prädiktiven Wert [10]. In einer modernen Kohorte betrug die Sensitivität der ACR-Kriterien für die PAN nur 40,6 Prozent, auch wenn die Spezifität relativ hoch war [11].
Vorläufige diagnostische Kriterien mit sieben Items zeigten in einer retrospektiven Validierung gegenüber der ANCA-assoziierten Vaskulitis eine Sensitivität von 83,7 Prozent und eine Spezifität von 96,8 Prozent, stellen aber keinen international etablierten diagnostischen Standard dar [12].
Initiale klinische Beurteilung
Systematisch zu erfassen sind:
- zeitlicher Verlauf, Fieber und Gewichtsverlust
- Hautläsionen, einschließlich Livedo, Knoten, Ulzera und digitaler Ischämie
- fokal-neurologische Ausfälle und neuropathische Schmerzen
- Bauchschmerzen, Bezug zur Nahrungsaufnahme und gastrointestinale Blutung
- Blutdruck und Nierenfunktion
- kardiale und zerebrovaskuläre Symptome
- Hodenschmerzen
- Exposition gegenüber Hepatitis B, Arzneimitteln, Infektionen und Malignomen
- Erkrankungsalter, Familienanamnese, Schlaganfälle, Zytopenien und Infektanfälligkeit als Hinweise auf DADA2
Nach ACR/VF 2021 liegt eine schwere Erkrankung bei lebens- oder organbedrohenden Manifestationen vor, beispielsweise Nierenbeteiligung, Mononeuritis multiplex, Muskelerkrankung, mesenteriale Ischämie, Koronarbeteiligung sowie Ischämie einer Extremität oder eines Fingers [1]. Auch drohender Infarkt, Aneurysmaruptur und Schlaganfall bedeuten eine schwere Erkrankung.
Laboruntersuchungen
Die Basisdiagnostik sollte umfassen:
- Blutbild mit Differenzialblutbild und Thrombozyten
- CRP und BSG
- Kreatinin, eGFR und Elektrolyte
- Leberwerte, Albumin und Laktatdehydrogenase
- Urinstix, Urinsediment und Quantifizierung der Albuminurie oder Proteinurie
- Kreatinkinase bei Myalgien oder Muskelschwäche
- Blutkulturen bei Fieber oder Verdacht auf Infektion
- HBV: HBsAg, Anti-HBc und Anti-HBs sowie HBV-DNA bei positivem HBsAg oder Anti-HBc
- HCV- und HIV-Test
- MPO-ANCA und PR3-ANCA
- ANA, Komplement, Kryoglobuline und Serumelektrophorese je nach klinischem Bild
- Antiphospholipid-Antikörper bei Livedo, Thrombose oder Schlaganfall
Anämie, neutrophile Leukozytose, Thrombozytose und erhöhte Entzündungsparameter sind häufig, aber unspezifisch. Ein normales CRP schließt eine lokalisierte oder genetisch bedingte Gefäßerkrankung nicht aus.
Eine ANCA-Positivität ist im klinischen Kontext zu interpretieren. Ein eindeutig positives MPO-ANCA zusammen mit Glomerulonephritis oder pulmonaler Kapillaritis spricht für eine mikroskopische Polyangiitis. PR3-ANCA und granulomatöse HNO- oder Lungenmanifestationen sprechen für eine Granulomatose mit Polyangiitis.
Gewebediagnostik
Die Biopsie soll nach Möglichkeit aus einem symptomatischen und zugänglichen Organ entnommen werden. Die Histologie zeigt eine segmentale transmurale Entzündung kleiner oder mittelgroßer muskulärer Arterien, fibrinoide Nekrose und ein gemischtes entzündliches Infiltrat. Granulome und Riesenzellen sind nicht typisch.
- Bei Hautveränderungen sollte die Biopsie ausreichend tief sein, um Gefäße an der Grenze zwischen Dermis und Subkutis oder in der Subkutis zu erfassen. Eine oberflächliche Stanzbiopsie kann die Veränderungen verfehlen.
- Bei Neuropathie sollte zunächst eine neurophysiologische Untersuchung den geeigneten Biopsieort lokalisieren. Eine kombinierte Biopsie eines klinisch betroffenen sensiblen Nervs und des benachbarten Muskels hat eine höhere diagnostische Ausbeute als die alleinige Nervenbiopsie [1].
- Eine Muskelbiopsie kann bei fokalen Myalgien oder Druckschmerz diagnostisch sein.
- Die Biopsie asymptomatischen Gewebes hat eine niedrige Sensitivität.
- Die Nierenbiopsie ist selten Methode der ersten Wahl. Sie kann die segmentale Arterienerkrankung verfehlen und birgt bei vorhandenen Aneurysmen ein erhöhtes Blutungsrisiko.
Eine negative Biopsie schließt eine PAN nicht aus, da die Gefäßläsionen segmental verteilt sind.
Gefäßbildgebung
Eine abdominelle Gefäßbildgebung wird bei Verdacht auf systemische PAN empfohlen, insbesondere bei Bauchschmerzen, Nierenbeteiligung, Hypertonie oder anderem Verdacht auf eine viszerale Gefäßerkrankung [1].
Die computertomographische Angiographie (CTA) bietet eine hohe räumliche Auflösung und kann gleichzeitig Infarkte, Blutungen, Darmischämie und Organbeteiligung darstellen. Die Magnetresonanzangiographie (MRA) vermeidet ionisierende Strahlung und jodhaltiges Kontrastmittel, hat jedoch eine geringere Auflösung in distalen Gefäßen. Die Katheterangiographie hat die höchste Auflösung und kann erwogen werden, wenn die nichtinvasive Untersuchung trotz starken klinischen Verdachts negativ oder unklar ist. Sie ermöglicht zudem die endovaskuläre Behandlung blutender Aneurysmen.
Typische Befunde sind:
- multiple sakkuläre oder fusiforme Mikroaneurysmen
- segmentale Stenosen
- abrupte Verschlüsse
- unregelmäßiges Gefäßkaliber
- verminderte Anzahl distaler Gefäßäste
- Organinfarkte oder Blutungen
Mikroaneurysmen sprechen für eine PAN, sind aber nicht pathognomonisch. Ähnliche Veränderungen können bei anderen Vaskulitiden, fibromuskulärer Dysplasie, infektiösen Aneurysmen und Vaskulopathien vorkommen.
flowchart TD
A["Verdacht auf PAN<br>klinische Organbeurteilung"] --> B["Blutbild, CRP, Nierenwerte,<br>Urinprobe, ANCA und Virusdiagnostik"]
B --> C["Aktive HBV-Infektion"]
C -->|"Ja"| D["Als mögliche HBV-assoziierte PAN werten<br>HBV-DNA und Facharztkontakt"]
C -->|"Nein"| E["Das am besten zugängliche<br>symptomatische Organ wählen"]
E --> F["Haut oder Nerv und Muskel<br>biopsierbar"]
F -->|"Ja"| G["Tiefe gezielte Biopsie"]
F -->|"Nein"| H["CTA oder MRA der<br>abdominellen Gefäße"]
H --> I["Negative Untersuchung, aber<br>weiterhin starker Verdacht"]
I -->|"Ja"| J["Katheterangiographie und<br>alternative Biopsie erwägen"]
I -->|"Nein"| K["Differenzialdiagnosen überprüfen"]
G --> L["Nekrotisierende Arteriitis<br>ohne Glomerulonephritis"]
J --> L
L --> M["Schweregrad einstufen<br>und bei Hinweisen DADA2 abklären"]
Abklärung auf DADA2
ADA2-Aktivität bestimmen und eine genetische Analyse von ADA2 durchführen bei:
- Beginn im Kindes- oder jungen Erwachsenenalter
- rezidivierendem lakunärem ischämischem Schlaganfall oder hämorrhagischem Schlaganfall
- Livedo racemosa mit PAN-ähnlicher Vaskulitis
- familiärer Erkrankung oder Konsanguinität
- Zytopenien, Knochenmarkversagen oder Erythroblastopenie
- Hypogammaglobulinämie oder rezidivierenden Infektionen
- unklarer Hepatosplenomegalie oder portaler Hypertension
Bei autosomal-rezessiver Erkrankung kann die Familienanamnese leer sein. In einer Übersicht erkrankten 77 Prozent der berichteten Patienten vor dem zehnten Lebensjahr, ein Beginn im Erwachsenenalter kommt jedoch vor [6].
Differenzialdiagnosen
| Differenzialdiagnose | Befunde, die für die Alternative sprechen |
|---|---|
| Mikroskopische Polyangiitis | MPO-ANCA, Glomerulonephritis, pulmonale Kapillaritis oder alveoläre Hämorrhagie |
| Granulomatose mit Polyangiitis | PR3-ANCA, destruierende HNO-Erkrankung, Lungenrundherde, granulomatöse Entzündung |
| Eosinophile Granulomatose mit Polyangiitis | Asthma, Eosinophilie, Polyposis nasi und eosinophile Gewebeentzündung |
| IgA-Vaskulitis | Palpable Purpura, IgA-dominante Kleingefäßvaskulitis und Glomerulonephritis |
| Kryoglobulinämische Vaskulitis | Niedriges C4, Kryoglobuline, HCV und Glomerulonephritis |
| DADA2 | Früher Beginn, Livedo, Schlaganfall, Zytopenie oder Immundefekt |
| Antiphospholipid-Syndrom | Arterielle oder venöse Thrombosen, Schwangerschaftskomplikationen und persistierende Antiphospholipid-Antikörper |
| Cholesterinembolie | Kürzlich erfolgte Gefäßintervention, Eosinophilie, Blue-Toe-Syndrom und Nierenversagen |
| Fibromuskuläre Dysplasie | Nichtentzündliche Stenosen und Aneurysmen, typisches Perlschnurmuster |
| Infektiöse Endokarditis | Bakteriämie, Klappenvegetationen, Embolien und Immunkomplexphänomene |
| Mykotische Aneurysmen | Infektzeichen und fokale Aneurysmen im passenden mikrobiologischen Kontext |
| Segmentale arterielle Mediolyse | Akute abdominelle Blutung oder Dissektion ohne systemische Entzündung |
| Morbus Behçet | Rezidivierende orale und genitale Ulzerationen sowie venöse Thrombosen |
| Kawasaki-Syndrom | Kleinkinder mit anhaltendem Fieber, mukokutanen Befunden und Koronararterienaneurysmen |
| Malignom oder intravaskuläres Lymphom | B-Symptomatik, Zytopenien, hohe Laktatdehydrogenase und atypisches Organbild |
| Livedoide Vaskulopathie | Schmerzhafte Unterschenkelulzera und Atrophie blanche mit thrombotischer, nicht nekrotisierender Vaskulopathie |
Die isolierte kutane Arteriitis muss von der systemischen PAN abgegrenzt werden. Eine Progression von der hautbegrenzten Erkrankung zur systemischen PAN ist selten. In einer Kohorte entwickelte nur einer von 41 Patienten mit kutaner Arteriitis eine systemische PAN, während das Fünfjahresrisiko für ein Hautrezidiv 45,2 Prozent betrug [13].
Therapie
Die Therapie ist nach Ätiologie und Schweregrad zu individualisieren. Die Evidenz ist begrenzt, da die PAN selten ist und viele Studien klein oder älter sind oder Patienten einschließen, die nach moderner Nomenklatur als mikroskopische Polyangiitis klassifiziert würden. Die meisten aktuellen Empfehlungen sind daher bedingt [1].
Praktische Maßnahmen vor Therapiebeginn
Sofern klinisch möglich, sollte vor einer Immunsuppression Folgendes erfolgen:
- Organausbreitung und neurologischen Status dokumentieren
- HBV, HCV, HIV und latente Tuberkulose entsprechend der geplanten Therapie testen
- Impfstatus prüfen
- eine laufende schwere Infektion ausschließen
- Blutdruck, Nieren- und Leberfunktion dokumentieren
- fertilitätserhaltende Maßnahmen vor Cyclophosphamid besprechen
- Osteoporose-, Diabetes-, Ulkus- und Infektionsrisiko beurteilen
- eine Prophylaxe gegen Pneumocystis jirovecii bei Cyclophosphamid in Kombination mit hochdosierten Glukokortikoiden erwägen
- Magenschutz, Calcium und Vitamin D bei individueller Indikation geben
Schwere idiopathische PAN
Bei lebens- oder organbedrohender Erkrankung werden hochdosierte Glukokortikoide zusammen mit Cyclophosphamid empfohlen [1].
Bei unmittelbar drohender Ischämie, progredienter Neuropathie, gastrointestinaler Gefäßbeteiligung, Schlaganfall oder anderer kritischer Organmanifestation kann Methylprednisolon intravenös gegeben werden, üblicherweise 500 bis 1 000 mg täglich über drei Tage, gefolgt von oralem Prednisolon etwa 1 mg/kg pro Tag. Bei schwerer, aber nicht unmittelbar kritischer Erkrankung können von Beginn an orale Glukokortikoide eingesetzt werden.
Cyclophosphamid kann als intravenöse Pulstherapie oder als tägliche orale Therapie gegeben werden. Intravenöse Pulse werden häufig bevorzugt, um die kumulative Exposition zu verringern. Die Behandlung soll nicht als langfristige Erhaltungstherapie fortgeführt werden. Nach Erreichen der Remission, in der Regel nach drei bis sechs Monaten, wird Cyclophosphamid auf Azathioprin oder Methotrexat umgestellt [1].
In einer randomisierten Studie mit 65 Patienten mit schwerer PAN oder mikroskopischer Polyangiitis führten zwölf Cyclophosphamid-Pulse zu einem niedrigeren Rezidivrisiko als sechs Pulse, jedoch ohne sicheren Mortalitätsunterschied. Nur 18 Teilnehmer hatten eine PAN, was die direkte Übertragbarkeit einschränkt [14]. Eine weitere Studie an einem gemischten Vaskulitiskollektiv fand eine vergleichbare Wirksamkeit von Pulstherapie und kontinuierlicher oraler Cyclophosphamidgabe, mit einer Tendenz zu mehr Toxizität unter kontinuierlicher Therapie [15].
Rituximab wurde bei der PAN nicht ausreichend mit Cyclophosphamid verglichen und ist keine etablierte Erstlinientherapie. Ein Plasmaaustausch wird bei idiopathischer PAN nicht routinemäßig empfohlen, kann aber bei katastrophaler, therapierefraktärer Erkrankung erwogen werden.
Nicht schwere idiopathische PAN
Die nicht schwere Erkrankung umfasst nach ACR/VF 2021 eine Vaskulitis ohne lebens- oder organbedrohende Manifestationen, beispielsweise leichte Systemsymptome, unkomplizierte Hauterkrankung und leichte entzündliche Arthritis [1]. Die Mononeuritis multiplex gilt in der Leitlinie als schwere Erkrankung.
Glukokortikoide werden in der Regel mit Azathioprin oder Methotrexat kombiniert, um die Steroidexposition zu verringern [1]. Eine Glukokortikoid-Monotherapie kann bei einigen Patienten eine Remission bewirken, ein erheblicher Anteil benötigt jedoch später eine Zusatztherapie. Die Wahl zwischen Azathioprin und Methotrexat richtet sich nach Leberfunktion, Nierenfunktion, Schwangerschaftsplanung, Komorbidität und Interaktionen.
Das optimale Ausschleichen der Glukokortikoide ist nicht etabliert. Die Dosis wird individuell anhand des Organansprechens, der Entzündungsaktivität und der Toxizität reduziert. Eine neu aufgetretene Ischämie oder eine objektiv fortschreitende Neuropathie soll nicht allein durch eine geringe Dosiserhöhung behandelt werden, sondern erfordert eine erneute Organdiagnostik und häufig eine eskalierte Induktionstherapie.
Dosierungen
Die folgenden Dosierungen sind übliche fachärztliche Schemata für Erwachsene und müssen an Alter, Nierenfunktion, Leberfunktion, Blutbild und lokale Protokolle angepasst werden. Kinder werden mit gewichts- oder körperoberflächenbezogenen Dosen in der kinderrheumatologischen Spezialversorgung behandelt.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Methylprednisolon intravenös | 500 bis 1 000 mg einmal täglich über 3 Tage | Bei schwerer oder unmittelbar organbedrohender Erkrankung |
| Prednisolon oral | Etwa 1 mg/kg einmal täglich, meist höchstens 60 bis 80 mg pro Tag | Individuelles Ausschleichen nach klinischem Ansprechen |
| Cyclophosphamid intravenös | 500 bis 750 mg/m² pro Puls, initial im Abstand von 2 bis 4 Wochen | Dosisreduktion bei hohem Alter, Niereninsuffizienz oder Leukopenie. Meist auf 3 bis 6 Monate begrenzt |
| Cyclophosphamid oral | Bis 2 mg/kg pro Tag | Alternative zu Pulsen, jedoch mit höherer kumulativer Exposition. Engmaschige Blutbildkontrollen erforderlich |
| Azathioprin | Beginn meist mit 50 mg pro Tag, Titration auf etwa 1,5 bis 2 mg/kg pro Tag | Blutbild und Leberwerte kontrollieren. TPMT- oder NUDT15-Bestimmung nach lokaler Praxis erwägen |
| Methotrexat | 15 mg einmal wöchentlich, Titration auf 20 bis 25 mg einmal wöchentlich | Gabe mit Folsäure. Kontraindiziert in Schwangerschaft und Stillzeit, bei stark eingeschränkter Nierenfunktion (Kreatinin-Clearance < 30 ml/min) und stark eingeschränkter Leberfunktion. Halbierte Dosis bei Kreatinin-Clearance 30–59 ml/min |
| Lamivudin | 100 mg einmal täglich | Historisch bei HBV-assoziierter PAN untersucht. Die moderne HBV-Therapie wird wegen des Resistenzrisikos in der Regel nach hepatologischer Beurteilung gewählt |
| TNF-Inhibitoren | Präparat und Dosis gemäß zugelassener entzündlicher Indikation | Therapieprinzip der ersten Wahl bei DADA2 mit Vaskulitis-Phänotyp. Das genaue Präparat wählt der Facharzt |
Cyclophosphamid ist mit Infektionen, Zytopenien, Gonadotoxizität, hämorrhagischer Zystitis und einem dosisabhängigen Malignomrisiko verbunden. Eine kurze Induktion, gefolgt von einem weniger toxischen Erhaltungsmedikament, verringert das kumulative Risiko [16].
HBV-assoziierte PAN
Bei aktiver HBV-Replikation ist die Therapie gemeinsam mit Hepatologie oder Infektiologie zu planen. Langdauernde Glukokortikoid- und Cyclophosphamidgabe kann die Virusreplikation steigern und die Chance auf eine Serokonversion verschlechtern.
Die klassische Strategie besteht aus:
- kurzer Glukokortikoidtherapie zur Kontrolle der akuten Gefäßentzündung
- raschem Ausschleichen und Absetzen, in der Regel innerhalb von etwa zwei Wochen
- einem potenten Nukleos(t)idanalogon gegen HBV
- Plasmaaustausch zur Entfernung zirkulierender Immunkomplexe bis zum Erreichen klinischer Kontrolle und virologischen Ansprechens
In einer prospektiven Studie erhielten zehn Patienten Prednison 1 mg/kg pro Tag über eine Woche, anschließend Ausschleichen über eine Woche, Lamivudin 100 mg pro Tag und engmaschige Plasmaaustausche. Neun überlebende Patienten hatten sich nach sechs Monaten klinisch erholt, und sechs von neun hatten nach neun Monaten eine HBeAg-Serokonversion [17].
In einer Kohorte mit 115 Patienten war eine Serokonversion unter antiviraler Strategie mit Plasmaaustausch häufiger als unter konventioneller Immunsuppression. Patienten mit Serokonversion erreichten eine komplette Remission und hatten keine Rezidive [18]. In den historischen Studien wurde Lamivudin eingesetzt, die heutige HBV-Therapie verwendet jedoch häufig Präparate mit höherer Resistenzbarriere. Auswahl und Dosierung sollen der aktuellen hepatologischen Praxis folgen und an die Nierenfunktion angepasst werden. Die schwedische fachärztliche Praxis kann daher vom Lamivudin-Schema der älteren PAN-Studien abweichen.
DADA2
Bei gesichertem DADA2 mit Vaskulitis oder zerebrovaskulärem Phänotyp werden TNF-Inhibitoren gegenüber einer Glukokortikoid-Monotherapie empfohlen [1]. Etanercept, Adalimumab und Infliximab wurden eingesetzt. Die Behandlung reduziert die systemische Entzündung und scheint neue Schlaganfälle wirksam zu verhindern, während Glukokortikoide und konventionelle Immunsuppressiva eine unsichere Wirkung haben [6].
Antikoagulation und Thrombozytenaggregationshemmung sollen bei DADA2 nicht routinemäßig allein aufgrund eines früheren ischämischen Schlaganfalls verordnet werden, da auch hämorrhagische zerebrovaskuläre Ereignisse auftreten. Die Entscheidung erfordert eine multidisziplinäre Beurteilung. Eine hämatopoetische Stammzelltransplantation kann bei schwerem Knochenmarkversagen, Zytopenie oder Immundefekt erwogen werden, die durch TNF-Inhibitoren nicht kontrolliert sind [6].
Kutane Arteriitis
Bei hautbegrenzter Erkrankung können lokale Wundversorgung, Analgetika und in leichten Fällen eine antiinflammatorische Therapie ausreichen. Colchicin, Dapson oder eine begrenzte Glukokortikoidkur werden häufig eingesetzt, die Evidenz beruht jedoch überwiegend auf retrospektiven Serien. Ulzeration, Nekrose oder sensible Neuropathie sind mit einem häufiger rezidivierenden Verlauf assoziiert und können Azathioprin, Methotrexat oder eine andere steroidsparende Therapie begründen [3].
Bei nachgewiesener Streptokokkeninfektion, insbesondere bei Kindern, wird die Infektion behandelt. Eine langfristige Antibiotikaprophylaxe ist bei Erwachsenen nicht routinemäßig etabliert.
Refraktäre Erkrankung
Zunächst ist zu prüfen:
- ob die Diagnose korrekt ist
- ob eine HBV- oder andere Infektion übersehen wurde
- ob ein DADA2 vorliegt
- ob die Symptome einer aktiven Vaskulitis oder einem bleibenden Schaden entsprechen
- Therapieadhärenz und adäquate Dosierung
- ob eine Komplikation eine chirurgische oder endovaskuläre Behandlung erfordert
Bei schwerer PAN, die trotz Glukokortikoiden und Azathioprin oder Methotrexat fortschreitet, wird eher eine Umstellung auf Cyclophosphamid als eine alleinige weitere Glukokortikoidgabe empfohlen [1]. Rituximab, Mycophenolatmofetil, TNF-Inhibitoren und andere Biologika wurden in Einzelfällen oder kleinen Serien beschrieben, ihr Stellenwert bei der idiopathischen PAN ist jedoch unklar.
Nichtmedikamentöse und interventionelle Therapie
Eine notfallmäßige chirurgische Beurteilung ist bei Peritonitis, Perforation, Darmnekrose, unkontrollierter Blutung oder irreversibler Ischämie erforderlich. Eine endovaskuläre Embolisation kann bei blutenden Viszeralarterienaneurysmen lebensrettend sein.
Physiotherapie und Ergotherapie werden bei motorischer Neuropathie oder Muskelschwäche empfohlen. Orthesen, Gehhilfen und Kontrakturprophylaxe sollten frühzeitig eingeleitet werden. Die Schmerztherapie muss mit der Behandlung der aktiven Ischämie und Neuropathie kombiniert werden.
Verlaufskontrolle und Prognose
Kontrolle der Krankheitsaktivität
Frühe Kontrollen sind bei schwerer Erkrankung und bei Dosisanpassungen oft wöchentlich oder alle zwei Wochen erforderlich. Zu verfolgen sind:
- Symptome und Gewicht
- Blutdruck
- vollständiger neurologischer Status, einschließlich Kraft und Gehfähigkeit
- Hautstatus und Dokumentation von Ulzera
- abdominelle und kardiale Symptome
- Blutbild, CRP, Kreatinin, Leberwerte und Urinprobe
- Arzneimitteltoxizität und Infektionen
CRP und BSG können die Beurteilung unterstützen, sollen aber nicht allein die Therapie steuern. Eine Ischämie kann trotz sinkender Entzündungsparameter fortschreiten, und eine persistierende CRP-Erhöhung kann durch Infektion oder Gewebenekrose bedingt sein.
Wiederholte neurophysiologische Untersuchungen sind bei stabiler Neuropathie nicht routinemäßig erforderlich. Klinische Kraft, Sensibilität und Funktionsfähigkeit sind wichtiger. Eine erneute Elektroneurographie oder Elektromyographie ist bei diagnostischer Unsicherheit oder neu aufgetretener Verschlechterung gerechtfertigt [1].
Bildgebende Verlaufskontrolle
Nach früherer schwerer abdomineller Gefäßbeteiligung, insbesondere mit Aneurysmen, sollte die CTA oder MRA nach der Therapie wiederholt werden, um Stabilisierung oder Regression zu dokumentieren. Der Zeitpunkt richtet sich nach Aneurysmagröße, Krankheitsverlauf und klinischem Ansprechen. Eine zeitlich unbegrenzte routinemäßige Bildgebung ist bei langfristig stabiler Erkrankung nicht gerechtfertigt [1].
Akute neue Bauchschmerzen, fallendes Hämoglobin, Hämaturie, Flankenschmerzen oder Kreislaufbeeinträchtigung erfordern unabhängig vom geplanten Kontrollintervall eine sofortige erneute Bildgebung.
Erhaltungstherapie und Absetzen
Nach durch Cyclophosphamid induzierter Remission wird die Therapie auf Azathioprin oder Methotrexat umgestellt. Bei stabiler Remission kann das steroidsparende Medikament oft nach etwa 18 Monaten beendet werden, die Evidenz ist jedoch schwach und die Entscheidung individuell zu treffen [1]. Die optimale Behandlungsdauer mit Glukokortikoiden ist nicht etabliert.
Ein Rezidiv ist durch neu aufgetretene objektive Krankheitsaktivität zu definieren, nicht allein durch unspezifische Müdigkeit, chronische neuropathische Schmerzen oder persistierende Bildbefunde. Bleibende Nervenschäden und Organinfarkte können trotz inaktiver Vaskulitis langanhaltende Symptome verursachen.
Prognose
Die Prognose hat sich durch Glukokortikoide, Cyclophosphamid, antivirale Therapie und frühere Diagnostik deutlich verbessert. Sie wird vor allem durch die viszerale Organbeteiligung bestimmt.
Der Five-Factor Score von 2009 vergibt jeweils einen Punkt für:
- Alter über 65 Jahre
- kardiale Manifestation
- gastrointestinale Manifestation
- Niereninsuffizienz mit Kreatinin mindestens 150 µmol/l
Der fünfte Faktor, das Fehlen von HNO-Manifestationen, betrifft die prognostische Beurteilung anderer Vaskulitiden und ist für die klassische PAN praktisch nicht relevant. In der gesamten Vaskulitiskohorte betrug die Fünfjahresmortalität 9 Prozent bei 0 Punkten, 21 Prozent bei 1 Punkt und 40 Prozent bei mindestens 2 Punkten [19]. Der Score soll zur prognostischen Risikoeinschätzung verwendet werden, nicht als diagnostisches Kriterium oder alleinige Grundlage für die Therapiewahl.
Eine gastrointestinale Beteiligung erfordert besondere Wachsamkeit. In einer Serie mit 24 Patienten entwickelten 13 ein akutes Abdomen, und drei davon verstarben. Das Ergebnis war dennoch besser als in einer älteren historischen Kohorte, wahrscheinlich aufgrund früherer Diagnose und Therapie [20].
Die systemische PAN verläuft nach Erreichen der Remission häufig monophasisch, Rezidive kommen jedoch vor. Die berichteten Rezidivraten variieren je nach Population und Klassifikation erheblich. Eine US-amerikanische Kohorte zeigte bei systemischer PAN ein Fünfjahresrezidivrisiko von 9,6 Prozent und eine Zehnjahresüberlebensrate von 66 Prozent [13]. Andere Kohorten beschrieben deutlich mehr Rezidive, was wahrscheinlich Unterschiede in Phänotyp, Erkrankungsalter und Einschluss kutaner oder genetischer Erkrankungen widerspiegelt [21].
Die Langzeitmorbidität umfasst chronische neuropathische Schmerzen, Paresen, Nierenfunktionseinschränkung, Hypertonie, ischämische Darmschäden und therapiebedingte Toxizität. Die Nachsorge sollte daher auch nach Beendigung der Immunsuppression fortgesetzt werden, mit Schwerpunkt auf Blutdruck, kardiovaskulärem Risiko, Nervenfunktion, Nierenfunktion und Spätfolgen von Cyclophosphamid.
Quellen
- Chung SA et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Polyarteritis Nodosa. Arthritis Care Res 2021. PMID: 34235889
- Kanecki K et al. Polyarteritis nodosa: decreasing incidence in Poland. Arch Med Sci 2019. PMID: 31572478
- Wolff L et al. Polyarteritis Nodosa: Old Disease, New Etiologies. Int J Mol Sci 2023. PMID: 38068989
- Hočevar A et al. Clinical Approach to Diagnosis and Therapy of Polyarteritis Nodosa. Curr Rheumatol Rep 2021. PMID: 33569653
- Hernández-Rodríguez J et al. Diagnosis and classification of polyarteritis nodosa. J Autoimmun 2014. PMID: 24485157
- Meyts I, Aksentijevich I. Deficiency of Adenosine Deaminase 2 (DADA2): Updates on the Phenotype, Genetics, Pathogenesis, and Treatment. J Clin Immunol 2018. PMID: 29951947
- de Boysson H, Guillevin L. Polyarteritis Nodosa Neurologic Manifestations. Neurol Clin 2019. PMID: 30952413
- Dillon MJ et al. Medium-size-vessel vasculitis. Pediatr Nephrol 2010. PMID: 19946711
- Ebert EC et al. Gastrointestinal involvement in polyarteritis nodosa. Clin Gastroenterol Hepatol 2008. PMID: 18585977
- Rao JK et al. Limitations of the 1990 American College of Rheumatology classification criteria in the diagnosis of vasculitis. Ann Intern Med 1998. PMID: 9735061
- Seeliger B et al. Are the 1990 American College of Rheumatology vasculitis classification criteria still valid? Rheumatology 2017. PMID: 28379475
- Naidu G et al. Validation of the provisional seven-item criteria for the diagnosis of polyarteritis nodosa. Rheumatol Int 2021. PMID: 33904958
- Alibaz-Oner F et al. Clinical Spectrum of Medium-Sized Vessel Vasculitis. Arthritis Care Res 2017. PMID: 27564269
- Guillevin L et al. Treatment of polyarteritis nodosa and microscopic polyangiitis with poor prognosis factors: a prospective trial comparing glucocorticoids and six or twelve cyclophosphamide pulses in sixty-five patients. Arthritis Rheum 2003. PMID: 12579599
- Adu D et al. Controlled trial of pulse versus continuous prednisolone and cyclophosphamide in the treatment of systemic vasculitis. QJM 1997. PMID: 9205678
- Chan M, Luqmani R. Pharmacotherapy of vasculitis. Expert Opin Pharmacother 2009. PMID: 19445559
- Guillevin L et al. Short-term corticosteroids then lamivudine and plasma exchanges to treat hepatitis B virus-related polyarteritis nodosa. Arthritis Rheum 2004. PMID: 15188337
- Guillevin L et al. Hepatitis B virus-associated polyarteritis nodosa: clinical characteristics, outcome, and impact of treatment in 115 patients. Medicine 2005. PMID: 16148731
- Guillevin L et al. The Five-Factor Score revisited: assessment of prognoses of systemic necrotizing vasculitides based on the French Vasculitis Study Group cohort. Medicine 2011. PMID: 21200183
- Levine SM et al. Gastrointestinal involvement in polyarteritis nodosa (1986-2000): presentation and outcomes in 24 patients. Am J Med 2002. PMID: 11904113
- Sánchez-Cubías SM et al. Clinical Characteristics and Outcomes of Mexican Patients With Polyarteritis Nodosa: A Single-Center Study Over 40 Years. J Clin Rheumatol 2021. PMID: 33877782