
Zusammenfassung
Die mikroskopische Polyangiitis (MPA) ist eine nekrotisierende Kleingefäßvaskulitis ohne granulomatöse Entzündung, die in der Regel mit antineutrophilen zytoplasmatischen Antikörpern gegen Myeloperoxidase (MPO-ANCA) assoziiert ist. Die Niere ist am häufigsten beteiligt, typischerweise in Form einer pauci-immunen nekrotisierenden Glomerulonephritis, und die pulmonalen Manifestationen umfassen die diffuse alveoläre Hämorrhagie und die interstitielle Lungenerkrankung. Die Diagnose stützt sich auf das klinische Organmuster, die antigenspezifische Bestimmung von MPO-ANCA und PR3-ANCA (Antikörper gegen Proteinase 3), die Bildgebung sowie, sofern möglich, eine Gewebebiopsie. ANCA sind weder ausreichend sensitiv noch ausreichend spezifisch, um die Diagnose allein zu sichern.
Eine aktive organ- oder lebensbedrohliche MPA ist umgehend mit Rituximab oder Cyclophosphamid in Kombination mit Glukokortikoiden zu behandeln. Ein reduziertes Glukokortikoidschema ist Mittel der ersten Wahl, da es bei gleichwertiger Wirksamkeit mit weniger schweren Infektionen einhergeht. Avacopan kann zusammen mit Rituximab oder Cyclophosphamid eingesetzt werden, um die Glukokortikoidexposition zu verringern, ersetzt jedoch nicht die übrige Immunsuppression. Der Plasmaaustausch wird bei alveolärer Hämorrhagie nicht routinemäßig eingesetzt und hat in einer breiten Population mit schwerer ANCA-assoziierter Vaskulitis das Risiko für Tod oder terminale Niereninsuffizienz nicht gesenkt. Er kann bei rasch progredienter, sehr schwerer Glomerulonephritis individuell erwogen werden, insbesondere bei gleichzeitiger Anti-GBM-Erkrankung.
Nach Erreichen der Remission wird in der Regel eine Erhaltungstherapie über 24 bis 48 Monate empfohlen. Rituximab ist die Option der ersten Wahl, Azathioprin oder Methotrexat sind etablierte Alternativen. Die Verlaufskontrolle richtet sich nach Symptomen, Organfunktion, Urinstatus und Therapietoxizität. Eine Veränderung des ANCA-Spiegels darf allein weder eine Behandlung auslösen noch verhindern.
Hintergrund und Epidemiologie
Die MPA zählt zusammen mit der Granulomatose mit Polyangiitis (GPA) und der eosinophilen Granulomatose mit Polyangiitis (EGPA) zu den ANCA-assoziierten Vaskulitiden. Die MPA ist definiert als nekrotisierende Vaskulitis mit wenigen oder keinen Immundepots, die überwiegend kleine Gefäße betrifft. Eine nekrotisierende Glomerulonephritis ist sehr häufig und eine pulmonale Kapillaritis kommt vor, während eine granulomatöse Entzündung gegen eine MPA spricht.
Die Gesamtinzidenz der ANCA-assoziierten Vaskulitis in Europa liegt bei etwa 10 bis 20 Neuerkrankungen pro Million Einwohner und Jahr, die Prävalenz bei etwa 46 bis 184 pro Million. Die MPA manifestiert sich in der Regel später im Leben als die GPA, häufig um das 60. bis 70. Lebensjahr. MPA und MPO-ANCA sind in Südeuropa und Asien relativ häufiger, GPA und PR3-ANCA dagegen in Nordeuropa [1].
Es besteht eine deutliche phänotypische Überlappung zwischen der MPA und der renal begrenzten ANCA-assoziierten Vaskulitis. Patienten mit isolierter pauci-immuner Glomerulonephritis und MPO-ANCA können im Verlauf extrarenale Manifestationen entwickeln. In der klinischen Praxis ist die ANCA-Spezifität (MPO oder PR3) für Rezidivrisiko und Organmuster häufig aussagekräftiger als die traditionelle Syndromdiagnose.
Die MPA ist heute eine behandelbare chronische Erkrankung, die Mortalität liegt jedoch weiterhin über der der Allgemeinbevölkerung. Früh dominieren aktive Vaskulitis, alveoläre Hämorrhagie und Infektionen als Todesursachen. Später tragen chronische Nierenerkrankung, Lungenfibrose, kardiovaskuläre Erkrankungen, Malignome und kumulative Therapietoxizität bei. Aktuelle Empfehlungen geben an, dass die Mortalität bei ANCA-assoziierter Vaskulitis nach wie vor mehr als doppelt so hoch ist wie in der Hintergrundbevölkerung [2].
Pathophysiologie
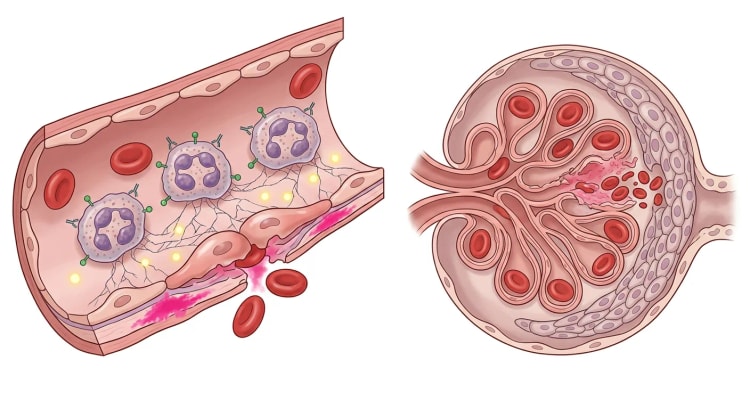
MPO-ANCA binden an Myeloperoxidase, die auf zytokingeprimten Neutrophilen und Monozyten exponiert wird. Dies aktiviert die Zellen über Fc-Rezeptoren und führt zur Freisetzung reaktiver Sauerstoffspezies, proteolytischer Enzyme und neutrophiler extrazellulärer Fallen. Die Folge sind Endothelschäden, fibrinoide Nekrosen und Entzündung in Kapillaren, Venolen und kleinen Arterien.
Der alternative Komplementweg verstärkt diesen Prozess. C5a rekrutiert und primt weitere Neutrophile, wodurch ein sich selbst verstärkender Entzündungskreislauf entsteht. Dieser Mechanismus erklärt, warum Avacopan, ein Antagonist des C5a-Rezeptors, die Vaskulitisaktivität verringern kann, obwohl die ANCA-Produktion nicht direkt beeinflusst wird [3].
In der Niere entstehen fokale Nekrosen der glomerulären Kapillarschlingen mit Ruptur der glomerulären Basalmembran und Halbmondbildung. Die Immunfluoreszenz zeigt wenige oder keine Immundepots, daher die Bezeichnung pauci-immune Glomerulonephritis. In der Lunge kann eine entsprechende Kapillaritis eine diffuse alveoläre Hämorrhagie verursachen.
Der interstitiellen Lungenerkrankung bei MPO-ANCA und MPA liegen wahrscheinlich sowohl entzündliche als auch fibrotische Mechanismen zugrunde. Diskutiert werden wiederholte subklinische alveoläre Blutungen, oxidative Schädigung durch Myeloperoxidase und neutrophilenvermittelte Gewebeschädigung. Bei vielen Patienten dominiert jedoch ein fibrotisches Muster einer gewöhnlichen interstitiellen Pneumonie (UIP), das sich unter Immunsuppression nicht zurückbildet.
Klinisches Bild
Allgemeinsymptome
Der Beginn kann über Wochen oder Monate schleichend verlaufen. Häufige Symptome sind:
- Müdigkeit und Krankheitsgefühl
- Fieber oder subfebrile Temperaturen
- Gewichtsverlust
- Myalgien und Arthralgien
- Appetitminderung
- Anämie und entzündliche Laborkonstellation
Allgemeinsymptome in Verbindung mit einer neu aufgetretenen Nierenfunktionseinschränkung, Hämaturie, Lungeninfiltraten, Purpura oder Mononeuritis sollten den Verdacht auf eine systemische Kleingefäßvaskulitis lenken.
Nierenbeteiligung
Die Niere ist das am häufigsten betroffene Organ. Die typische Manifestation ist eine pauci-immune nekrotisierende Glomerulonephritis mit Halbmondbildung. Der Verlauf kann rasch progredient sein, eine langsamere subakute Verschlechterung kommt jedoch ebenfalls vor.
Typische Befunde sind:
- Mikrohämaturie
- dysmorphe Erythrozyten und Erythrozytenzylinder
- Proteinurie, in der Regel im subnephrotischen Bereich
- steigendes Kreatinin
- Hypertonie und Ödeme bei ausgeprägterer Niereninsuffizienz
Das Fehlen einer Makrohämaturie oder von Ödemen schließt eine schwere Glomerulonephritis nicht aus. Patienten können bei Diagnosestellung bereits einen fortgeschrittenen Nierenschaden aufweisen, insbesondere wenn extrarenale Symptome fehlen.
Die Nierenbiopsie hat auch prognostische Bedeutung. Die fokale Klasse mit mehr als 50 Prozent normalen Glomeruli hat die beste renale Prognose. Die sklerotische Klasse mit mehr als 50 Prozent global sklerosierten Glomeruli hat die schlechteste Prognose. Der Anteil normaler Glomeruli, die tubuläre Atrophie, die interstitielle Fibrose und die eGFR bei Diagnosestellung liefern ergänzende prognostische Informationen [4,5].
Lungenbeteiligung
Die Lunge ist bei etwa 25 bis 55 Prozent der Patienten mit MPA beteiligt. Die beiden wichtigsten Manifestationen sind die diffuse alveoläre Hämorrhagie und die interstitielle Lungenerkrankung [6].
Diffuse alveoläre Hämorrhagie
Eine alveoläre Hämorrhagie kann sich rasch entwickeln mit:
- Dyspnoe und Hypoxämie
- Husten
- Hämoptysen, die jedoch fehlen können
- abfallendem Hämoglobin
- bilateralen Milchglastrübungen oder Konsolidierungen
- gleichzeitiger Glomerulonephritis, dem sogenannten pulmorenalen Syndrom
Das Fehlen von Hämoptysen darf den Verdacht nicht abschwächen. In PEXIVAS hatten etwa drei Viertel der Patienten mit alveolärer Hämorrhagie Hämoptysen. Eine schwere alveoläre Hämorrhagie war mit einer hohen Frühmortalität verbunden [7].
Interstitielle Lungenerkrankung
Die interstitielle Lungenerkrankung kann vor, gleichzeitig mit oder nach der übrigen Vaskulitis auftreten. Die Symptome sind meist eine progrediente Belastungsdyspnoe und trockener Husten. Die hochauflösende Computertomographie zeigt häufig ein UIP-Muster mit basaler und peripherer Retikulation, Traktionsbronchiektasen und Honigwabenbildung. Eine nichtspezifische interstitielle Pneumonie (NSIP) und eine organisierende Pneumonie kommen ebenfalls vor.
In verschiedenen Kohorten wurde eine interstitielle Lungenerkrankung bei etwa 7 bis 43 Prozent der Patienten mit MPA beschrieben. Bei Patienten mit MPO-ANCA-positiver idiopathischer interstitieller Pneumonie entwickeln etwa 7 bis 40 Prozent im Verlauf eine klinische MPA [6]. Dies rechtfertigt regelmäßige Kontrollen von Urinstatus, Kreatinin und Vaskulitissymptomen bei diesen Patienten.
Haut, Nervensystem und andere Organe
Hautmanifestationen werden in der Regel durch eine Kleingefäßvaskulitis verursacht und umfassen palpable Purpura, Petechien, Livedo, Ulzerationen und seltener digitale Ischämien. Die Hautbiopsie zeigt häufig eine leukozytoklastische Vaskulitis, die jedoch nicht spezifisch für eine MPA ist.
Eine periphere Nervenbeteiligung kann eine Mononeuritis multiplex mit Schmerzen, sensiblen Ausfällen und asymmetrischer motorischer Schwäche verursachen. Das Krankheitsbild erfordert eine rasche Behandlung, da axonale Schäden bleibend sein können.
Augenentzündungen, gastrointestinale Ischämie, Pankreatitis, Serositis, Myokarditis und eine Beteiligung des zentralen Nervensystems sind seltener, aber potenziell organbedrohend. Eine ausgeprägte chronisch-destruierende HNO-Erkrankung, eine subglottische Stenose und eine orbitale granulomatöse Raumforderung sprechen vor allem für eine GPA.
Abklärung und Diagnostik
Wann an eine MPA zu denken ist
Eine MPA sollte bei einer oder mehreren der folgenden Situationen erwogen werden:
- rasch steigendes Kreatinin mit glomerulärer Hämaturie
- pulmorenales Syndrom
- ungeklärte diffuse alveoläre Hämorrhagie
- palpable Purpura mit systemischer Entzündung
- Mononeuritis multiplex
- interstitielle Lungenerkrankung mit MPO-ANCA und neu aufgetretener renaler oder systemischer Beteiligung
- protrahierte entzündliche Erkrankung mit Multiorganbeteiligung
Abklärung und Behandlung müssen häufig parallel erfolgen. Bei rasch progredienter Glomerulonephritis oder hypoxämischer alveolärer Hämorrhagie ist eine Biopsie anzustreben, die Behandlung darf jedoch nicht verzögert werden, wenn die Gesamtwahrscheinlichkeit einer aktiven Vaskulitis hoch ist.
flowchart TD
A["Verdacht auf MPA<br>Niere, Lunge, Haut oder Nerv"] --> B["Blutbild, CRP, Kreatinin, eGFR<br>Urinstatus und Urinsediment"]
B --> C["MPO-ANCA und PR3-ANCA<br>Anti-GBM und immunologische Basisdiagnostik"]
C --> D["Organbeteiligung erfassen<br>CT Thorax und gezielte Diagnostik"]
D --> E["Infektion, Medikamente<br>Malignom und andere Vaskulitis ausschließen"]
E --> F["Biopsie der Niere oder eines anderen<br>klinisch betroffenen Gewebes"]
F --> G["Organbedrohende Aktivität beurteilen<br>und Induktionstherapie beginnen"]
G --> H["Klinische Verlaufskontrolle<br>Organfunktion und Toxizität"]
Labordiagnostische Basisabklärung
Die initiale Abklärung sollte umfassen:
- Blutbild mit Differenzialblutbild
- CRP und BSG
- Kreatinin, eGFR, Harnstoff und Elektrolyte
- Albumin und Leberwerte
- Urinteststreifen, Urinsediment und Quantifizierung der Albuminurie oder Proteinurie
- MPO-ANCA und PR3-ANCA mittels antigenspezifischem Immunassay
- Anti-GBM-Antikörper
- ANA, Anti-dsDNA sowie Komplement C3 und C4
- Immunglobuline
- Hepatitis-B-, Hepatitis-C-, HIV- und Tuberkulosescreening vor Immunsuppression
- Blutkulturen und gezielte mikrobiologische Diagnostik bei möglicher Infektion
Anämie, Leukozytose, Thrombozytose, hohes CRP und Hypalbuminämie sind häufige, aber unspezifische Befunde. Ein normales CRP schließt eine begrenzte oder teilbehandelte Vaskulitis nicht aus.
ANCA-Diagnostik
MPO-ANCA und PR3-ANCA sollten primär mit einem hochwertigen antigenspezifischen Immunassay bestimmt werden. Die indirekte Immunfluoreszenz muss nicht als obligatorischer erster Schritt eingesetzt werden, kann aber bei schwer interpretierbaren oder diskrepanten Ergebnissen wertvoll sein [8].
MPO-ANCA stützen die Diagnose einer MPA, kommen jedoch auch bei EGPA, medikamenteninduzierter Vaskulitis, interstitieller Lungenerkrankung ohne systemische Vaskulitis sowie bei bestimmten Infektionen oder entzündlichen Erkrankungen vor. PR3-ANCA sprechen stärker für eine GPA, kommen aber bei einer Minderheit der Patienten mit MPA vor.
Der MPO-ANCA-Immunassay wies in einer Metaanalyse eine gepoolte Sensitivität von etwa 58 Prozent und eine Spezifität von etwa 96 Prozent für die ANCA-assoziierte Vaskulitis auf. Ein negatives Ergebnis schließt die Erkrankung daher nicht aus, insbesondere nicht bei bioptisch gesicherter pauci-immuner Glomerulonephritis [9].
ANCA sollten nur bei klinisch begründetem Verdacht angefordert werden. Ein Screening bei unspezifischer Müdigkeit oder isoliert erhöhtem CRP ergibt einen niedrigen positiven prädiktiven Wert. Bei starkem klinischem Verdacht und negativem Ergebnis sollte die Bestimmung nach Rücksprache mit dem Labor mit einer anderen Methode wiederholt werden.
Biopsie
Eine Biopsie sollte entnommen werden, wenn sie die Diagnose bestätigen, Aktivität und chronischen Schaden beurteilen oder eine Differenzialdiagnose ausschließen kann. Die Niere ist häufig das diagnostisch ergiebigste Gewebe. Typische Befunde sind fokale segmentale Nekrosen, Halbmonde und wenige oder keine Immundepots in der Immunfluoreszenz.
Die Nierenbiopsie ist besonders wichtig bei:
- glomerulärer Hämaturie und eingeschränkter Nierenfunktion
- negativen oder niedrigtitrigen ANCA
- gleichzeitigem Diabetes, monoklonaler Gammopathie oder einer anderen möglichen Nierenerkrankung
- Verdacht auf Anti-GBM-Erkrankung oder Immunkomplex-Glomerulonephritis
- unsicherer Abgrenzung zwischen reversibler Aktivität und chronischem Schaden
Eine typische Biopsie und ein eindeutiges klinisches Bild können die Diagnose auch bei negativen ANCA sichern. Ist eine Nierenbiopsie nicht möglich, kann eine Biopsie von Haut, peripherem Nerv oder einem anderen betroffenen Gewebe erwogen werden. Eine Lungenbiopsie wird bei alveolärer Hämorrhagie wegen des Risikos und des begrenzten Bedarfs selten durchgeführt.
Pulmonale Abklärung
Bei respiratorischen Symptomen wird eine Computertomographie des Thorax durchgeführt, bei Verdacht auf interstitielle Lungenerkrankung vorzugsweise als hochauflösende Untersuchung. Eine Lungenfunktionsprüfung mit FVC, totaler Lungenkapazität und Diffusionskapazität wird bei stabiler interstitieller Erkrankung eingesetzt.
Bei Verdacht auf alveoläre Hämorrhagie kann eine Bronchoskopie mit bronchoalveolärer Lavage eine zunehmend blutige Spülflüssigkeit und hämosiderinbeladene Makrophagen nachweisen. Die Untersuchung ist auch für die Diagnose einer Infektion wichtig. Die Bronchoskopie darf jedoch die Akuttherapie bei einem eindeutigen, lebensbedrohlichen pulmorenalen Bild nicht verzögern.
Klassifikationskriterien
Die ACR/EULAR-Kriterien von 2022 können zur Klassifikation in der Forschung herangezogen werden, nachdem eine Klein- oder Mittelgefäßvaskulitis diagnostiziert und alternative Ursachen ausgeschlossen wurden. Sie sind keine diagnostischen Kriterien.
| Befund | Punkte für MPA |
|---|---|
| p-ANCA oder MPO-ANCA | +6 |
| Pauci-immune Glomerulonephritis | +3 |
| Lungenfibrose oder interstitielle Lungenerkrankung | +3 |
| Sinunasale Erkrankung | -3 |
| c-ANCA oder PR3-ANCA | -1 |
| Eosinophile mindestens 1,0 x 10^9/L | -4 |
Eine Summe von mindestens 5 klassifiziert eine MPA. In der Validierungskohorte lag die Sensitivität bei 91 Prozent und die Spezifität bei 94 Prozent [10]. Die Kriterien gewichten die ANCA-Spezifität stark und können daher Patienten mit atypischer Histopathologie oder überlappendem Phänotyp falsch klassifizieren [11].
Beurteilung der Krankheitsaktivität
Vor Therapiebeginn ist die Erkrankung danach einzuteilen, ob sie organ- oder lebensbedrohlich ist.
| Organ- oder lebensbedrohliche Manifestation | In der Regel nicht unmittelbar organbedrohend |
|---|---|
| Aktive Glomerulonephritis | Purpura ohne Ulzeration oder Nekrose |
| Diffuse alveoläre Hämorrhagie | Arthralgien und Myalgien |
| Mononeuritis multiplex mit motorischem Ausfall | Leichte Hautvaskulitis |
| Mesenteriale Ischämie | Konstitutionelle Symptome |
| Myokarditis | Stabile entzündliche Lungenerkrankung ohne Hypoxämie |
| Beteiligung des zentralen Nervensystems | Begrenzte sensible Neuropathie |
Der Birmingham Vasculitis Activity Score (BVAS) kann zur strukturierten Dokumentation verwendet werden. Ein BVAS von 0 entspricht einer Remission, Therapieentscheidungen sollten sich jedoch am klinischen Gesamtbild und nicht allein an der Punktsumme orientieren [1].
Differenzialdiagnosen
Andere ANCA-assoziierte Vaskulitiden
Die GPA ist gekennzeichnet durch eine granulomatöse Entzündung und häufig eine ausgeprägte HNO-Beteiligung, Lungenrundherde, Kavernen oder eine orbitale Erkrankung. PR3-ANCA sind häufiger. Die EGPA ist gekennzeichnet durch Asthma, Eosinophilie, eosinophile Gewebeentzündung und häufig eine Neuropathie. Eosinophile von mindestens 1,0 x 10^9/L sprechen gemäß den Klassifikationskriterien gegen eine MPA.
Anti-GBM-Erkrankung
Die Anti-GBM-Erkrankung kann eine rasch progrediente Glomerulonephritis und eine alveoläre Hämorrhagie verursachen. Anti-GBM-Antikörper sind notfallmäßig zu bestimmen. Eine Doppelpositivität für ANCA und Anti-GBM kommt vor und ist für die Indikation zum Plasmaaustausch von Bedeutung.
Immunkomplexerkrankung
SLE, kryoglobulinämische Vaskulitis, IgA-Vaskulitis, infektiöse Endokarditis und postinfektiöse Glomerulonephritis können Glomerulonephritis, Purpura und pulmonale Manifestationen verursachen. Niedriges Komplement, positive Blutkulturen oder ausgedehnte Immundepots in der Biopsie sprechen für alternative Diagnosen.
Infektion
Endokarditis, invasive Pilzinfektion, Tuberkulose und schwere bakterielle Pneumonie können eine Vaskulitis imitieren und gelegentlich positive ANCA hervorrufen. Eine Infektion muss vor einer intensivierten Immunsuppression aktiv ausgeschlossen werden, insbesondere bei Lungeninfiltraten, Klappenerkrankung, Immunsuppression oder länger anhaltendem Fieber.
Medikamenteninduzierte ANCA-Vaskulitis
Hydralazin, Propylthiouracil, Carbimazol, Minocyclin und bestimmte andere Arzneimittel können eine ANCA-assoziierte Vaskulitis auslösen. Hohe MPO-ANCA-Spiegel, gleichzeitige Antikörper gegen mehrere neutrophile Antigene, ANA oder Antihiston-Antikörper können die Diagnose stützen. Das auslösende Medikament ist abzusetzen.
Thrombotische und vaskuläre Erkrankungen
Thrombotische Mikroangiopathie, Cholesterinembolie, Antiphospholipidsyndrom und embolische Nierenerkrankung können ein akutes Nierenversagen, Hautbefunde und eine systemische Entzündung verursachen. Thrombozytopenie, Hämolyse, eine kürzlich erfolgte Gefäßintervention oder typische Biopsiebefunde weisen den Weg.
Therapie
Therapieprinzipien
Die Behandlung gliedert sich in zwei Phasen:
- Remissionsinduktion, um die Gefäßentzündung rasch zu stoppen und einen irreversiblen Organschaden zu verhindern.
- Remissionserhaltung, um das Rezidivrisiko bei geringerer Therapietoxizität zu senken.
Patienten mit organ- oder lebensbedrohlicher Erkrankung sollten von einem Zentrum mit Erfahrung in Vaskulitis, Nephrologie und intensiver Immunsuppression oder in enger Zusammenarbeit mit einem solchen Zentrum behandelt werden. Fertilität, Infektionsrisiko, Impfstatus, Komorbiditäten und Patientenpräferenzen sind zu berücksichtigen.
Remissionsinduktion bei organ- oder lebensbedrohlicher MPA
Rituximab oder Cyclophosphamid werden mit Glukokortikoiden kombiniert. Rituximab und Cyclophosphamid sind bei neu aufgetretener schwerer ANCA-assoziierter Vaskulitis vergleichbar wirksam. Rituximab eignet sich besonders bei Rezidiv, hoher kumulativer Cyclophosphamiddosis in der Vorgeschichte, Kinderwunsch oder Malignomrisiko. In der RAVE-Studie wurde nach sechs Monaten eine glukokortikoidfreie Remission bei 64 Prozent unter Rituximab und bei 53 Prozent unter Cyclophosphamid erreicht. Bei Rezidiv lagen die entsprechenden Anteile bei 67 bzw. 42 Prozent [12].
Cyclophosphamid kann bevorzugt werden, wenn langjährige klinische Erfahrung gefragt ist, wenn Rituximab ungeeignet ist oder bei sehr schwerer Nierenerkrankung, bei der die Therapiewahl individualisiert wird. Die intravenöse Pulstherapie führt zu einer geringeren kumulativen Dosis als die tägliche orale Gabe, kann jedoch mit einem höheren langfristigen Rezidivrisiko verbunden sein.
Die Kombination aus Rituximab und dosisreduziertem Cyclophosphamid wird an einigen Expertenzentren bei sehr schwerer Nieren- oder Lungenerkrankung eingesetzt. Die Evidenz ist begrenzter als für die jeweiligen Standardregime, und das Risiko für Infektionen und Hypogammaglobulinämie muss berücksichtigt werden [2].
Glukokortikoide
Orales Prednisolon wird in der Regel mit 50 bis 75 mg täglich begonnen, abhängig von Körpergewicht und Krankheitsschwere, und anschließend innerhalb von vier bis fünf Monaten auf 5 mg täglich reduziert [2]. Ein reduziertes Schema gemäß PEXIVAS sollte gegenüber älteren Standardschemata bevorzugt werden.
In PEXIVAS war ein reduziertes Glukokortikoidschema hinsichtlich Tod oder terminaler Niereninsuffizienz der Standarddosis nicht unterlegen. Schwere Infektionen im ersten Jahr nahmen ab, mit einer Inzidenzrate-Ratio von 0,69. Die kumulative orale Dosis über sechs Monate betrug weniger als 60 Prozent der Dosis in der Standardgruppe [13].
Intravenöses Methylprednisolon wird häufig bei rasch progredienter Glomerulonephritis, hypoxämischer alveolärer Hämorrhagie oder einer anderen unmittelbar bedrohlichen Manifestation eingesetzt. Die Evidenz für einen Zusatznutzen ist unsicher, und hohe Dosen erhöhen wahrscheinlich das Infektionsrisiko. Pulse sind daher schweren Verläufen vorzubehalten und in der niedrigsten wirksamen Dosis zu verabreichen.
Avacopan
Avacopan blockiert den C5a-Rezeptor und wird als glukokortikoidsparende Ergänzung zu Rituximab oder Cyclophosphamid eingesetzt. Die Dosis beträgt 30 mg peroral zweimal täglich zu einer Mahlzeit. Avacopan ersetzt nicht die Induktionstherapie mit Rituximab oder Cyclophosphamid.
In einer präspezifizierten Analyse der Patienten, die Rituximab erhielten, wurde eine Remission in Woche 26 bei 77,6 Prozent unter Avacopan und bei 75,7 Prozent unter Prednisolon-Ausschleichschema erreicht. Eine anhaltende Remission in Woche 52 wurde bei 71,0 bzw. 56,1 Prozent erreicht. Die Glukokortikoidtoxizität war unter Avacopan geringer [14].
Die Leberwerte sind vor Therapiebeginn und regelmäßig während der Behandlung zu kontrollieren. Interaktionen über CYP3A4 sind zu beachten. Avacopan wird in der Regel für höchstens 52 Wochen empfohlen, da Langzeitdaten begrenzt sind. Patienten mit einer eGFR unter 15 ml/min/1,73 m² und Patienten mit alveolärer Hämorrhagie, die eine mechanische Beatmung erforderte, waren in die Zulassungsstudie nicht eingeschlossen. Beobachtungsdaten aus der klinischen Praxis sind vielversprechend, ersetzen jedoch keine randomisierten Daten [15].
In Schweden können Erstattungsregelungen, regionale Behandlungsroutinen und die Anforderung einer fachärztlichen Verordnung den Einsatz einschränken. Die aktuellen schwedischen Bedingungen müssen gesondert geprüft werden.
Plasmaaustausch
Der Plasmaaustausch sollte bei MPA nicht routinemäßig eingesetzt werden. In PEXIVAS trat Tod oder terminale Niereninsuffizienz bei 28,4 Prozent mit Plasmaaustausch und bei 31,0 Prozent ohne Plasmaaustausch auf, Hazard Ratio 0,86 mit 95-Prozent-Konfidenzintervall 0,65 bis 1,13 [13].
Ein Plasmaaustausch kann individuell erwogen werden bei:
- rasch steigendem Kreatinin und sehr hohem Risiko einer terminalen Niereninsuffizienz
- dialysepflichtiger Glomerulonephritis mit potenziell reversiblen Biopsiebefunden
- kombinierter ANCA- und Anti-GBM-Erkrankung
- kritischer Erkrankung ohne Ansprechen auf die initiale Therapie nach erneuter diagnostischer Beurteilung
Bei isolierter alveolärer Hämorrhagie ohne schwere Nierenbeteiligung wird ein routinemäßiger Plasmaaustausch nicht empfohlen. PEXIVAS zeigte keine sichere Senkung der Mortalität und keine Zunahme beatmungsfreier Tage, die Konfidenzintervalle waren für die am kritischsten erkrankte Subgruppe jedoch breit [7].
Nicht organbedrohende Erkrankung
Die MPA geht häufig mit einer Nierenbeteiligung einher und ist damit organbedrohend. Bei sorgfältig gesicherter, nicht organbedrohender Erkrankung kann Rituximab mit reduzierten Glukokortikoiden eingesetzt werden. Methotrexat oder Mycophenolatmofetil können erwogen werden, wenn Rituximab oder Cyclophosphamid nicht geeignet sind.
Methotrexat darf bei relevanter Nierenfunktionseinschränkung oder aktiver Glomerulonephritis nicht eingesetzt werden. Mycophenolatmofetil kann bei nicht lebensbedrohlicher Erkrankung eine Remission induzieren, ist jedoch mit einem höheren Rezidivrisiko verbunden, insbesondere bei PR3-ANCA. Bei MPA mit MPO-ANCA und leichter bis mäßiger Nierenbeteiligung kann es nach individueller Abwägung eine Alternative sein [16].
Arzneimitteldosierungen
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Rituximab, Induktion | 375 mg/m² intravenös einmal wöchentlich über 4 Wochen, alternativ 1 000 mg intravenös an Tag 1 und 15 | Die Regime gelten als vergleichbar wirksam. Immunglobuline und Hepatitis-B-Status kontrollieren |
| Cyclophosphamid, intravenöse Induktion | 15 mg/kg pro Infusion, in der Regel 6 Pulse über 13 Wochen | Dosisreduktion bei hohem Alter, Niereninsuffizienz und Leukopenie gemäß lokalem Protokoll erforderlich |
| Cyclophosphamid, orale Induktion | 2 mg/kg peroral täglich | In der Regel über 3 bis 6 Monate. An Alter, Nierenfunktion und Leukozyten anpassen |
| Prednisolon | In der Regel initial 50 bis 75 mg peroral täglich | Reduziertes Schema anstreben, mit Zieldosis 5 mg täglich innerhalb von 4 bis 5 Monaten |
| Methylprednisolon | 250 bis 1 000 mg intravenös täglich über 1 bis 3 Tage | Unmittelbar organ- oder lebensbedrohlicher Erkrankung vorbehalten. Höhere Dosis bedeutet höheres Infektionsrisiko |
| Avacopan | 30 mg peroral zweimal täglich zu einer Mahlzeit | Zusammen mit Rituximab oder Cyclophosphamid. Leberwerte und Interaktionen kontrollieren |
| Rituximab, Erhaltung | 500 bis 1 000 mg intravenös alle 4 bis 6 Monate | Feste Dosierung wird in der Regel gegenüber einer allein ANCA- oder B-Zell-gesteuerten Dosierung bevorzugt |
| Azathioprin | 2 mg/kg peroral täglich | Dosisanpassung nach Blutbild, Leberwerten, Nierenfunktion und TPMT- oder NUDT15-Befund |
| Methotrexat | 20 bis 25 mg peroral oder subkutan einmal wöchentlich | Mit Folsäure kombinieren. Bei relevanter Niereninsuffizienz vermeiden |
| Mycophenolatmofetil | 1 000 mg peroral zweimal täglich | Alternative bei Unverträglichkeit von Rituximab, Azathioprin und Methotrexat |
Remissionserhaltung
Rituximab ist für die meisten Patienten nach Induktion mit Rituximab oder Cyclophosphamid die Therapie der ersten Wahl. Eine feste, planmäßige Dosierung ist besser belegt als eine Dosierung allein nach ANCA-Anstieg oder Wiederauftreten der B-Zellen.
In MAINRITSAN traten schwere Rezidive innerhalb von 28 Monaten bei 5 Prozent unter Rituximab und bei 29 Prozent unter Azathioprin auf [17]. Bei Patienten mit vorangegangenem Rezidiv senkte Rituximab im Vergleich zu Azathioprin das Risiko eines erneuten Rezidivs, Hazard Ratio 0,41 in RITAZAREM. Während der Behandlungsphase erlitten 15 Prozent unter Rituximab und 38 Prozent unter Azathioprin ein Rezidiv [18].
Azathioprin und Methotrexat sind sinnvolle Alternativen, wenn Rituximab kontraindiziert ist, nicht vertragen wird oder nicht gewünscht ist. Mycophenolatmofetil ist zur Rezidivprophylaxe weniger wirksam als Azathioprin und sollte vor allem dann eingesetzt werden, wenn die übrigen Optionen nicht möglich sind [19].
Die Erhaltungstherapie wird in der Regel über 24 bis 48 Monate fortgeführt. Eine längere Behandlung wird bei früheren Rezidiven, persistierender extrarenaler Erkrankung oder schwerwiegenden Folgen eines etwaigen Rezidivs erwogen. In der REMAIN-Studie waren Rezidive häufiger, wenn Azathioprin und Prednisolon nach 24 Monaten abgesetzt wurden, als wenn die Behandlung bis 48 Monate fortgeführt wurde, 63 gegenüber 22 Prozent. Die verlängerte Behandlung führte zugleich zu mehr schweren unerwünschten Ereignissen [20].
Patienten mit MPO-ANCA, renal begrenzter Erkrankung und dauerhafter Dialysepflicht haben häufig ein niedriges Rezidivrisiko und ein hohes Infektionsrisiko. Die Notwendigkeit einer fortgesetzten Erhaltungstherapie ist in diesem Fall individuell zu überprüfen.
Refraktäre Erkrankung und Rezidiv
Bei ausbleibender Besserung ist zunächst Folgendes zu überprüfen:
- Ist die Diagnose korrekt?
- Liegt eine aktive Infektion vor?
- Dominiert ein irreversibler Organschaden statt einer Entzündung?
- Wurde das Medikament in adäquater Dosis und Dauer gegeben?
- Bestehen Adhärenzprobleme oder Arzneimittelinteraktionen?
Besteht trotz adäquater Rituximabtherapie eine aktive MPA fort, wird in der Regel auf Cyclophosphamid gewechselt und umgekehrt. Schwere Rezidive werden wie eine neue organbedrohende Erkrankung behandelt, häufig mit Rituximab, da die Datenlage bei Rezidiven besser ist und so die kumulative Cyclophosphamidexposition begrenzt wird. Intravenöse Immunglobuline können in besonderen Fällen als Ergänzung erwogen werden, etwa wenn eine Infektion oder eine schwere Hypogammaglobulinämie die konventionelle Therapie einschränkt.
Behandlung der interstitiellen Lungenerkrankung
Eine aktive systemische MPA wird unabhängig von einer begleitenden interstitiellen Lungenerkrankung nach denselben Prinzipien behandelt. Entzündliche Veränderungen wie Milchglastrübungen oder eine organisierende Pneumonie können sich bessern, eine etablierte Honigwabenbildung dagegen selten.
Bei progredienter fibrotischer Erkrankung trotz kontrollierter Vaskulitis sollte der Fall interdisziplinär mit Pneumologen und Thoraxradiologen besprochen werden. Eine antifibrotische Therapie kann nach den Prinzipien für die progrediente Lungenfibrose erwogen werden. Die Evidenz ist indirekt, und für die MPA-assoziierte interstitielle Lungenerkrankung existiert keine spezifische randomisierte Behandlungsstrategie [21].
Prophylaxe und Sicherheitsmaßnahmen
Eine Prophylaxe gegen Pneumocystis jirovecii wird während einer Behandlung mit Cyclophosphamid oder Rituximab sowie bei hoher Glukokortikoiddosis empfohlen. Trimethoprim-Sulfamethoxazol ist Mittel der ersten Wahl, wobei die Dosierung an die Nierenfunktion und lokale Routinen angepasst wird.
Weitere Maßnahmen umfassen:
- Impfung gegen Influenza, Pneumokokken, COVID-19 und Herpes zoster, sofern angezeigt
- Hepatitis-B-Screening vor Rituximab
- Tuberkulosescreening vor intensiver Immunsuppression
- Osteoporoseprophylaxe und Beurteilung des Frakturrisikos
- Fertilitätsberatung vor Cyclophosphamid
- Mesna und ausreichende Hydratation bei intravenösem Cyclophosphamid gemäß lokalem Protokoll
- regelmäßige Kontrollen von Blutbild, Leberwerten und Nierenfunktion
- IgG vor und während wiederholter Rituximabtherapie
Schwere Infektionen sind häufig. Eine Metaanalyse schätzte die kumulative Inzidenz auf etwa 16 Prozent während kombinierter Induktions- und Erhaltungstherapie und auf etwa 8 Prozent während der alleinigen Erhaltungsphase [22].
Verlaufskontrolle und Prognose
Klinische Verlaufskontrolle
Die Kontrollen sollten während der Induktion engmaschig erfolgen, initial häufig wöchentlich oder zweiwöchentlich, und können bei stabiler Remission ausgedehnt werden. Bei jeder Kontrolle sollte Folgendes beurteilt werden:
- neue oder wiederkehrende Vaskulitissymptome
- Blutdruck, Gewicht und Ödeme
- Kreatinin und eGFR
- Urinteststreifen, Urinsediment und Proteinurie
- Blutbild, CRP, Albumin und Leberwerte
- Therapietoxizität und Infektionszeichen
- IgG unter Rituximabtherapie
- Lungenfunktion und Bildgebung bei interstitieller Lungenerkrankung
Eine persistierende Proteinurie nach Remission kann auf einem chronischen glomerulären Schaden beruhen. Eine neu zunehmende Hämaturie, Erythrozytenzylinder oder ein steigendes Kreatinin sollten dagegen eine rasche Abklärung hinsichtlich eines renalen Rezidivs, einer Infektion, einer Arzneimitteltoxizität, einer Obstruktion und anderer Nierenerkrankungen veranlassen.
ANCA im Verlauf
ANCA können verlaufskontrolliert werden, Veränderungen sind jedoch im klinischen Kontext zu interpretieren. Persistierende oder steigende MPO-ANCA können den Verdacht auf ein Rezidiv verstärken, die individuelle prädiktive Aussagekraft ist jedoch unzureichend. Die Behandlung sollte nicht allein aufgrund eines ANCA-Anstiegs intensiviert werden, und eine Erhaltungstherapie sollte nicht allein deshalb vorenthalten werden, weil die ANCA negativ geworden sind.
Prognose
Die renale Prognose wird vor allem durch die eGFR bei Diagnosestellung, die Dialysepflicht, den Anteil normaler Glomeruli sowie das Ausmaß der tubulären Atrophie und interstitiellen Fibrose bestimmt. In einer Kohorte mit bioptisch gesicherter MPO-ANCA-Glomerulonephritis waren eine sklerotische histologische Klasse, ein Kreatinin von mindestens 320 Mikromol/L, ein Albumin unter 30 g/L und ein Hämoglobin unter 90 g/L mit terminaler Niereninsuffizienz assoziiert [5].
Eine alveoläre Hämorrhagie erhöht die Frühmortalität, insbesondere bei ausgeprägter Hypoxämie oder Notwendigkeit einer mechanischen Beatmung. Die interstitielle Lungenerkrankung verschlechtert die Langzeitprognose und kann unabhängig von der Vaskulitisaktivität fortschreiten. Akute Exazerbation der Lungenfibrose, Infektion, progrediente respiratorische Insuffizienz und alveoläre Hämorrhagie sind wichtige Todesursachen [6,21].
Rezidive sind bei MPO-ANCA und MPA im Allgemeinen seltener als bei PR3-ANCA und GPA, treten aber auch nach mehrjähriger Remission auf. Jedes Rezidiv birgt das Risiko eines neuen Organschadens und einer zusätzlichen Immunsuppression. Das langfristige Management muss daher das Rezidivrisiko gegen Infektionen, Hypogammaglobulinämie, Malignome, Infertilität und glukokortikoidbedingte Schäden abwägen.
Bei terminaler Niereninsuffizienz bietet eine Nierentransplantation ein besseres Überleben als eine fortgesetzte Dialyse. Die Transplantation sollte in der Regel nach mindestens 6 bis 12 Monaten stabiler klinischer Remission erfolgen. Eine persistierende ANCA-Positivität ist für sich genommen kein Grund, die Transplantation aufzuschieben [2].
Quellen
- Duarte AC et al. ANCA-associated vasculitis: overview and practical issues of diagnosis and therapy from a European perspective. Porto Biomedical Journal 2023. PMID: 38093794
- Biddle K et al. The 2025 British Society for Rheumatology management recommendations for ANCA-associated vasculitis. Rheumatology 2025. PMID: 40499922
- Tesar V, Hruskova Z. Complement Inhibition in ANCA-Associated Vasculitis. Frontiers in Immunology 2022. PMID: 35880179
- Syed R et al. Pauci-Immune Crescentic Glomerulonephritis: An ANCA-Associated Vasculitis. BioMed Research International 2015. PMID: 26688808
- Ge Y et al. Outcome Predictors of Biopsy-Proven Myeloperoxidase-Anti-Neutrophil Cytoplasmic Antibody-Associated Glomerulonephritis. Frontiers in Immunology 2020. PMID: 33613528
- Kim MJ, Shin K. Interstitial Lung Disease and Diffuse Alveolar Hemorrhage, the Two Key Pulmonary Manifestations in Microscopic Polyangiitis. Tuberculosis and Respiratory Diseases 2021. PMID: 34418915
- Fussner LA et al. Alveolar Hemorrhage in Antineutrophil Cytoplasmic Antibody-Associated Vasculitis: Results of an International Randomized Controlled Trial (PEXIVAS). American Journal of Respiratory and Critical Care Medicine 2024. PMID: 38346237
- Bossuyt X et al. Position paper: Revised 2017 international consensus on testing of ANCAs in granulomatosis with polyangiitis and microscopic polyangiitis. Nature Reviews Rheumatology 2017. PMID: 28905856
- Guchelaar NAD et al. The value of anti-neutrophil cytoplasmic antibodies testing for the diagnosis of ANCA-associated vasculitis, a systematic review and meta-analysis. Autoimmunity Reviews 2021. PMID: 33197574
- Suppiah R et al. 2022 American College of Rheumatology/European Alliance of Associations for Rheumatology classification criteria for microscopic polyangiitis. Annals of the Rheumatic Diseases 2022. PMID: 35110332
- Rathmann J, Mohammad AJ. Classification Criteria for ANCA Associated Vasculitis: Ready for Prime Time? Current Rheumatology Reports 2024. PMID: 38913291
- Stone JH et al. Rituximab versus cyclophosphamide for ANCA-associated vasculitis. New England Journal of Medicine 2010. PMID: 20647199
- Walsh M et al. Plasma Exchange and Glucocorticoids in Severe ANCA-Associated Vasculitis. New England Journal of Medicine 2020. PMID: 32053298
- Geetha D et al. Efficacy and safety of avacopan in patients with ANCA-associated vasculitis receiving rituximab in a randomised trial. Annals of the Rheumatic Diseases 2024. PMID: 37979959
- Zonozi R et al. Real-World Experience With Avacopan in Antineutrophil Cytoplasmic Autoantibody-Associated Vasculitis. Kidney International Reports 2024. PMID: 38899183
- Ahn SS, Lee SW. Management of antineutrophil cytoplasmic antibody-associated vasculitis: a review of recent guidelines. Journal of Rheumatic Diseases 2023. PMID: 37483479
- Guillevin L et al. Rituximab versus azathioprine for maintenance in ANCA-associated vasculitis. New England Journal of Medicine 2014. PMID: 25372085
- Smith RM et al. Rituximab versus azathioprine for maintenance of remission for patients with ANCA-associated vasculitis and relapsing disease: an international randomised controlled trial. Annals of the Rheumatic Diseases 2023. PMID: 36958796
- Hazlewood GS et al. Non-biologic remission maintenance therapy in adult patients with ANCA-associated vasculitis: a systematic review and network meta-analysis. Joint Bone Spine 2014. PMID: 24387970
- Karras A et al. Randomised controlled trial of prolonged treatment in the remission phase of ANCA-associated vasculitis. Annals of the Rheumatic Diseases 2017. PMID: 28546260
- Yamakawa H et al. Anti-Inflammatory and/or Anti-Fibrotic Treatment of MPO-ANCA-Positive Interstitial Lung Disease: A Short Review. Journal of Clinical Medicine 2022. PMID: 35807120
- Vassilopoulos A et al. Incidence of serious infections in patients with ANCA-associated vasculitis receiving immunosuppressive therapy: A systematic review and meta-analysis. Frontiers in Medicine 2023. PMID: 36936221