
Zusammenfassung
Die Granulomatose mit Polyangiitis (GPA) ist eine nekrotisierende, granulomatöse ANCA-assoziierte Vaskulitis, die vor allem die oberen und unteren Atemwege sowie die Nieren betrifft. Die Diagnose beruht auf einer Gesamtbeurteilung von Klinik, Organmuster, PR3-ANCA oder MPO-ANCA, Bildgebung und Histopathologie. PR3-ANCA ist am häufigsten, ein negativer ANCA-Befund schließt eine GPA jedoch nicht aus, insbesondere nicht bei lokalisierter Erkrankung. Urinanalyse mit Sediment, Kreatinin und CT-Thorax sollten früh erfolgen, da Glomerulonephritis und Lungenveränderungen klinisch stumm verlaufen können. Eine Biopsie sollte angestrebt werden, vor allem aus der Niere oder einer anderen aktiven und sicher zugänglichen Lokalisation, die Behandlung einer akut organbedrohenden Erkrankung darf jedoch nicht bis zum Vorliegen der Biopsie aufgeschoben werden.
Eine organ- oder lebensbedrohliche GPA wird mit Rituximab oder Cyclophosphamid zusammen mit Glukokortikoiden behandelt. Rituximab ist besonders geeignet bei Rezidiv, PR3-ANCA, hoher vorangegangener Cyclophosphamidexposition oder Kinderwunsch. Eine raschere Glukokortikoidreduktion verringert schwere Infektionen, ohne dass eine Verschlechterung von Überleben oder renaler Prognose nachgewiesen wurde. Avacopan kann in ausgewählten Fällen einen Großteil der Glukokortikoidtherapie ersetzen. Eine Plasmapherese erfolgt nicht routinemäßig, kann aber individuell bei sehr hohem Risiko eines dauerhaften Nierenversagens oder bei gleichzeitiger Anti-GBM-Erkrankung erwogen werden. Nach Erreichen der Remission wird eine Erhaltungstherapie empfohlen, in erster Linie mit Rituximab, meist über mindestens 24 bis 48 Monate. Die Verlaufskontrolle richtet sich nach Symptomen, klinischem Befund, Urin, Nierenfunktion und Therapietoxizität. Eine Veränderung des ANCA-Titers allein ist kein Grund, die Therapie zu intensivieren.
Hintergrund und Epidemiologie
Die GPA gehört zusammen mit der mikroskopischen Polyangiitis und der eosinophilen Granulomatose mit Polyangiitis zu den ANCA-assoziierten Vaskulitiden. Die Erkrankung ist gekennzeichnet durch eine nekrotisierende granulomatöse Entzündung der Atemwege und eine pauci-immune nekrotisierende Vaskulitis vor allem der kleinen Gefäße. Typischerweise sind Kapillaren, Venolen und Arteriolen betroffen, es können aber auch mittelgroße Gefäße beteiligt sein.
Die berichtete Inzidenz variiert zwischen Populationen und liegt bei etwa 2 bis 12 Fällen pro Million Einwohner und Jahr. Die Prävalenz hat durch das verbesserte Überleben zugenommen und wird in europäischen Kollektiven mit etwa 24 bis 218 pro Million angegeben. Die Erkrankung kann in jedem Alter auftreten, ist aber im mittleren und höheren Erwachsenenalter am häufigsten. Die Geschlechterverteilung ist etwa ausgeglichen [1].
Ältere Bezeichnungen wie Wegener-Granulomatose sollten nicht mehr verwendet werden. GPA beschreibt sowohl die Granulombildung als auch die Gefäßentzündung und ist die etablierte internationale Terminologie.
Eine unbehandelte generalisierte GPA hat eine sehr hohe Mortalität. Die moderne Immunsuppression hat die Prognose grundlegend verändert, die Erkrankung birgt aber weiterhin ein erhebliches Risiko für chronische Nierenerkrankung, dauerhafte Atemwegsschäden, Hörminderung, Sehschäden, Infektionen und therapiebedingte Toxizität. Etwa die Hälfte der Patienten erleidet innerhalb von fünf Jahren mindestens ein Rezidiv. PR3-ANCA, frühere Rezidive und granulomatöse Manifestationen in den Atemwegen sind mit einem höheren Rezidivrisiko verbunden [1,2].
Pathophysiologie
Die Pathophysiologie ist sowohl für den Phänotyp als auch für die Therapie von Bedeutung. Genetische Assoziationen folgen in hohem Maße eher der ANCA-Spezifität als der traditionellen klinischen Einteilung. PR3-ANCA ist eng mit der GPA verknüpft, während MPO-ANCA häufiger bei mikroskopischer Polyangiitis vorkommt. Ein kleinerer Anteil der Patienten mit klinischer GPA weist jedoch MPO-ANCA auf oder ist ANCA-negativ.
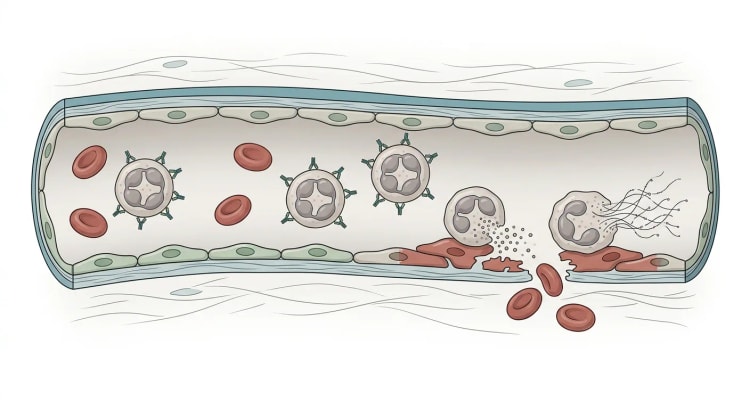
Inflammatorische Signale führen dazu, dass Neutrophile Proteinase 3 und Myeloperoxidase auf der Zelloberfläche exprimieren. ANCA können dann vorstimulierte (geprimte) Neutrophile aktivieren, was zu Adhäsion am Endothel sowie zur Freisetzung von Proteasen, reaktiven Sauerstoffspezies und neutrophilen extrazellulären Fallen führt. Der alternative Weg des Komplementsystems, insbesondere C5a und der C5a-Rezeptor, verstärkt die Rekrutierung und Aktivierung der Neutrophilen. Dieser Mechanismus begründet den Einsatz des C5a-Rezeptor-Antagonisten Avacopan [3].
Die granulomatöse Entzündung ist vor allem in den oberen Atemwegen, der Orbita und der Lunge bedeutsam. Daran beteiligt sind Makrophagen, antigenpräsentierende Zellen, T-Lymphozyten und B-Lymphozyten. Granulomatöse Läsionen folgen dem ANCA-Titer nicht immer so deutlich wie die Kapillaritis in Niere und Lunge. Ein Patient kann daher beispielsweise eine subglottische Stenose oder eine orbitale Entzündung entwickeln, obwohl die ANCA-Titer niedrig oder negativ sind und die systemische Erkrankung ansonsten ruhig ist.
Klinisches Bild
Beginn und Allgemeinsymptome
Der Beginn reicht von langsam progredienten, lokalisierten Ohr-, Nasen- oder Atemwegssymptomen bis zu fulminanter Lungenblutung und rasch progredienter Glomerulonephritis. Fieber, Müdigkeit, Gewichtsverlust, Myalgien, Arthritis oder migratorische Arthralgien treten bei etwa der Hälfte auf und können einer deutlichen Organbeteiligung um Wochen oder Monate vorausgehen [2].
Die Kombination aus protrahierter destruktiver HNO-Erkrankung, Lungenrundherden und nephritischem Urinsediment ist klassisch, die vollständige Trias muss jedoch nicht vorliegen. Der Verdacht sollte insbesondere bei ungeklärter Erkrankung mehrerer der folgenden Organsysteme geweckt werden.
| Organbereich | Typische Manifestationen | Wichtige Risiken |
|---|---|---|
| Obere Atemwege | Blutiger oder eitriger Schnupfen, Borkenbildung, Epistaxis, protrahierte Sinusitis, Septumperforation, Sattelnase | Knorpeldestruktion, chronische Infektion, bleibende Deformität |
| Ohren | Seröse Otitis, Mastoiditis, Schallleitungs- oder Schallempfindungsschwerhörigkeit | Bleibender Hörschaden |
| Untere Atemwege | Rundherde, kavernöse Läsionen, Infiltrate, Husten, Hämoptysen | Infektion, Malignomverdacht, diffuse alveoläre Hämorrhagie |
| Trachea und Bronchien | Subglottische Stenose, Bronchusstenose, Ulzeration | Akute Atemwegsobstruktion |
| Nieren | Mikrohämaturie, Erythrozytenzylinder, Proteinurie, steigendes Kreatinin | Rasch progrediente Glomerulonephritis und dauerhaftes Nierenversagen |
| Augen und Orbita | Episkleritis, Skleritis, Uveitis, retinale Vaskulitis, orbitaler Pseudotumor | Sehverlust und Kompression des N. opticus |
| Nervensystem | Mononeuritis multiplex, Hirnnervenbeteiligung, Pachymeningitis | Bleibende motorische und sensible Ausfälle |
| Haut | Palpable Purpura, Knoten, Ulzera, Livedo | Nekrose und Sekundärinfektion |
| Herz | Perikarditis, Myokarditis, Koronariitis, Klappenbeteiligung | Herzinsuffizienz und Arrhythmie |
| Mundhöhle | Ulzerationen, granulomatöse Gingivitis | Schmerzen, Ernährungsprobleme und differenzialdiagnostischer Hinweis |
HNO-Bereich und zentrale Atemwege
HNO-Manifestationen treten bei einer großen Mehrheit irgendwann im Krankheitsverlauf auf. Nasale Borkenbildung, behinderte Nasenatmung, blutige Sekretion und therapierefraktäre Sinusitis sind am häufigsten. Knorpeldestruktion kann zu Septumperforation und Sattelnase führen. Eine Otitis kann die Erstmanifestation sein, und die Hörminderung kann schallleitungsbedingt, sensorineural oder kombiniert sein [2].
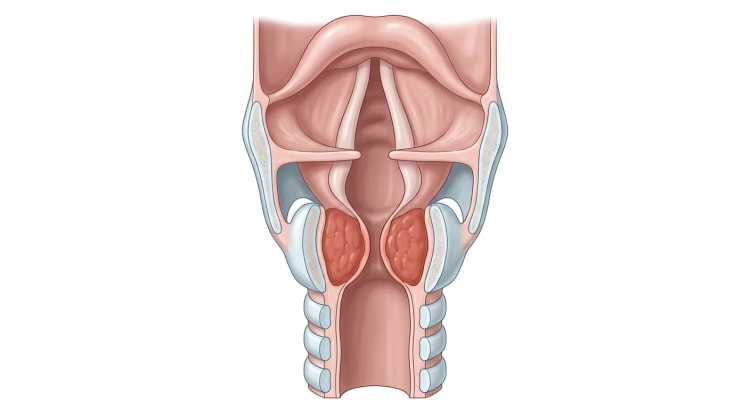
Eine subglottische Stenose tritt bei etwa 10 bis 20 Prozent auf. Sie kann sich schleichend entwickeln und Heiserkeit, trockenen Husten, Stridor oder ein monophones Atemgeräusch verursachen, das fälschlich als Asthma gedeutet wird. Eine Atemwegsbeteiligung kann lokal aktiv sein, obwohl die übrigen Organe in Remission sind. Ein Stridor bei einem Patienten mit GPA muss notfallmäßig von einem HNO-Arzt oder einem bronchoskopisch erfahrenen Spezialisten beurteilt werden.
Lunge
Eine Lungenbeteiligung wird bei etwa 62 bis 90 Prozent berichtet. Rundherde oder raumfordernde Läsionen sind am häufigsten und können multipel, bilateral und kavernös sein. Eine Kavernenbildung erfordert eine aktive Differenzialdiagnostik gegenüber bakterieller Infektion, Tuberkulose, Pilzinfektion und Malignom [2,4].
Die diffuse alveoläre Hämorrhagie wird durch eine pulmonale Kapillaritis verursacht. Typische Befunde sind neu aufgetretene Dyspnoe, Hypoxämie, diffuse Infiltrate und ein fallendes Hämoglobin. Hämoptysen fehlen bei einem erheblichen Anteil, das Fehlen von blutigem Husten schließt die Diagnose daher nicht aus. Die Kombination aus alveolärer Hämorrhagie und Glomerulonephritis bildet ein pulmorenales Syndrom.
Nieren
Eine Nierenbeteiligung entwickelt sich bei etwa 70 bis 85 Prozent im Krankheitsverlauf, eine eingeschränkte Nierenfunktion liegt beim Erstkontakt jedoch nur bei einem kleineren Anteil vor [2]. Das histologische Bild ist in der Regel eine fokal-segmentale nekrotisierende und halbmondbildende Glomerulonephritis mit wenigen oder keinen Immundepots.
Hämaturie, dysmorphe Erythrozyten und Erythrozytenzylinder sind aussagekräftiger als das Ausmaß der Proteinurie. Die Nierenerkrankung kann asymptomatisch bleiben, bis ein erheblicher Funktionsverlust eingetreten ist. Ein normales Kreatinin schließt eine aktive Glomerulonephritis nicht aus, da ein früher Kreatininanstieg noch innerhalb des Referenzbereichs des Labors liegen kann.
Augen, Nervensystem und übrige Organe
Eine Episkleritis ist oft weniger bedrohlich, während nekrotisierende Skleritis, retinale Vaskulitis, orbitale Entzündung und Beteiligung des N. opticus organbedrohend sind. Neu aufgetretene Sehminderung, Doppelbilder, Proptosis oder starke Augenschmerzen erfordern eine notfallmäßige ophthalmologische Beurteilung.
Die periphere Neuropathie äußert sich typischerweise als schmerzhafte, asymmetrische und schrittweise auftretende Mononeuritis multiplex. Eine hypertrophe Pachymeningitis kann Kopfschmerzen, Hirnnervenausfälle und hypophysennahe Manifestationen verursachen. Hautveränderungen sind häufig palpable Purpura, es kommen aber auch Knoten, Ulzera und Nekrosen vor.
Abklärung und Diagnostik
Akutbeurteilung
Folgende Befunde rechtfertigen eine notfallmäßige stationäre Abklärung und häufig eine sofortige Behandlung:
- steigendes Kreatinin mit Hämaturie oder Erythrozytenzylindern
- Hypoxämie, diffuse Lungeninfiltrate oder Verdacht auf alveoläre Hämorrhagie
- Stridor oder Verdacht auf subglottische Stenose
- Sehminderung, orbitale Kompression oder nekrotisierende Skleritis
- Mononeuritis multiplex mit motorischen Ausfällen
- zerebrale Symptome, Pachymeningitis oder Herzbeteiligung
- gastrointestinale Ischämie oder Blutung.
flowchart TD
A["Klinischer Verdacht<br>auf GPA"] --> B["Organbeteiligung und<br>Krankheitsdynamik erfassen"]
B --> C["Blutbild, CRP,<br>Kreatinin, Urinstatus<br>und Urinsediment"]
B --> D["PR3-ANCA und<br>MPO-ANCA"]
B --> E["CT-Thorax sowie gezielte<br>HNO- und Organabklärung"]
C --> F["Organ- oder lebens-<br>bedrohliche Erkrankung?"]
D --> F
E --> F
F -->|Ja| G["Kulturen und rasche<br>Biopsie, Therapie<br>ohne Verzögerung beginnen"]
F -->|Nein| H["Histologische Sicherung<br>vor Therapiebeginn<br>anstreben"]
G --> I["Rituximab oder<br>Cyclophosphamid plus<br>Glukokortikoid, in ausgewählten<br>Fällen mit Avacopan"]
H --> J["Klinische, serologische,<br>radiologische und<br>histologische Gesamtdiagnose"]
Initiale Abklärung bei Verdacht auf GPA. Die drei Abklärungsstränge laufen parallel. Bei organ- oder lebensbedrohlicher Erkrankung werden Kulturen und Biopsie rasch entnommen, die Therapie wird jedoch nicht bis zum histologischen Befund aufgeschoben [12].
Anamnese und klinischer Befund
Gezielt zu erfragen sind protrahierte Sinusitis, Epistaxis, Hörveränderungen, Heiserkeit, Stridor, Husten, Hämoptysen, Dyspnoe, dunkler Urin, Ödeme, Augenschmerzen, Sehveränderungen, Hautausschlag, fokale neurologische Ausfälle, Fieber, Gewichtsverlust und Medikamentenexposition. Nach Kokain, Levamisol, Hydralazin, Propylthiouracil und anderen Substanzen fragen, die eine ANCA-positive Vaskulitis auslösen können.
Die körperliche Untersuchung sollte Nase und Mundhöhle, Ohren und Gehör, Lunge, Herz, Blutdruck, Haut, Gelenke, peripheren neurologischen Status und Augen umfassen. Auf Sattelnase, Purpura, Nekrosen und asymmetrische motorische Schwäche achten.
Basislabor
Die initiale Abklärung sollte mindestens umfassen:
- Blutbild mit Differenzialblutbild
- CRP und Blutsenkungsgeschwindigkeit
- Kreatinin, eGFR, Elektrolyte, Albumin und Leberwerte
- Urinstatus, Urinmikroskopie und Quantifizierung der Albuminurie oder Proteinurie
- PR3-ANCA und MPO-ANCA
- Immunglobuline, insbesondere vor Rituximab
- C3 und C4
- ANA, Anti-GBM und bei Bedarf Kryoglobuline
- Blutkulturen und gezielte Mikrobiologie bei Fieber oder Lungeninfiltraten
- Hepatitis B, Hepatitis C, HIV und Tuberkulose-Screening vor Immunsuppression
- Schwangerschaftstest, wenn relevant.
Troponin, natriuretisches Peptid, EKG, Echokardiographie oder Kardio-MRT werden bei Verdacht auf Herzbeteiligung eingesetzt.
ANCA
Hochwertige antigenspezifische Immunassays für PR3-ANCA und MPO-ANCA werden als Methode der ersten Wahl empfohlen. Eine indirekte Immunfluoreszenz muss diesen Analysen nicht vorausgehen [5,6]. In einer Metaanalyse hatten PR3-Immunassays je nach Methode eine Sensitivität von etwa 80 bis 87 Prozent und eine Spezifität von 97 bis 98 Prozent für ANCA-assoziierte Vaskulitis. Die Testgüte gilt für eine klinisch selektierte Population und ist bei unspezifischer Probenentnahme geringer [5].
PR3-ANCA stützt im passenden klinischen Kontext die Diagnose einer GPA stark. MPO-ANCA schließt eine GPA nicht aus, sollte aber Anlass zu einer sorgfältigen Abwägung von mikroskopischer Polyangiitis, eosinophiler Granulomatose mit Polyangiitis und medikamenteninduzierter Vaskulitis geben. Negative PR3- und MPO-Analysen schließen eine lokalisierte oder histologisch gesicherte GPA nicht aus.
ANCA sollen nicht als allgemeines Screening bei Müdigkeit, Arthralgien oder isolierter CRP-Erhöhung eingesetzt werden. Positive Befunde kommen unter anderem bei Infektionen, chronisch-entzündlichen Darmerkrankungen, autoimmunen Lebererkrankungen und medikamenteninduzierten Zuständen vor.
Bildgebung und Endoskopie
Ein CT-Thorax sollte bei Verdacht auf GPA auch bei unauffälligem Röntgen-Thorax durchgeführt werden. Häufige Befunde sind Rundherde, Kavernen, Konsolidierungen, Milchglasverdichtungen sowie Wandverdickung oder Stenose von Trachea und Bronchien. Das Bild ist nicht spezifisch und kann eine Vaskulitis allein nicht von Infektion oder Malignom unterscheiden [2].
Ein CT der Nasennebenhöhlen und des Felsenbeins wird bei protrahierten HNO-Symptomen, Hörminderung oder Verdacht auf destruktive Erkrankung eingesetzt. Die MRT ist Methode der ersten Wahl bei orbitaler Erkrankung, Pachymeningitis, Hirnnervenbeteiligung oder Verdacht auf Myokarditis.
Die Bronchoskopie dient der mikrobiologischen Probengewinnung, der Erfassung einer zentralen Atemwegserkrankung und der gezielten Biopsie. Bei alveolärer Hämorrhagie zeigt sich eine zunehmend blutige bronchoalveoläre Lavage, der Eingriff ist jedoch gegen das Risiko bei schwerer Hypoxämie abzuwägen. Eine Infektion muss vor oder parallel zu einer intensivierten Immunsuppression aktiv ausgeschlossen werden.
Biopsie
Eine Biopsie wird empfohlen, wenn sie praktisch und medizinisch durchführbar ist. Es sollte eine aktive Lokalisation mit hoher diagnostischer Wahrscheinlichkeit und vertretbarem Risiko gewählt werden.
| Biopsieort | Zu erwartende Befunde und Nutzen | Einschränkung |
|---|---|---|
| Niere | Pauci-immune nekrotisierende Glomerulonephritis, Halbmonde, Ausmaß chronischer Schädigung | Zeigt eine ANCA-assoziierte Glomerulonephritis, unterscheidet GPA aber nicht sicher von mikroskopischer Polyangiitis |
| Lunge | Nekrotisierende granulomatöse Entzündung und Vaskulitis | Chirurgische Biopsie kann erforderlich sein und ist mit Risiken verbunden |
| Nase oder Nasennebenhöhlen | Granulomatöse Entzündung, Nekrose oder Vaskulitis | Oberflächliche Proben sind oft unspezifisch, diagnostische Ausbeute bis etwa 50 Prozent |
| Haut | Leukozytoklastische Vaskulitis | Selten spezifisch für GPA |
| Nerv und Muskel | Nekrotisierende Vaskulitis | Invasiv, klinisch betroffenen Nerv oder Muskel wählen |
Die Nierenbiopsie hat bei aktivem nephritischem Sediment eine hohe diagnostische Treffsicherheit und liefert zudem prognostische Information. Der Anteil normaler Glomeruli, interstitielle Fibrose, tubuläre Atrophie und die initiale eGFR sagen das Risiko eines späteren terminalen Nierenversagens voraus [7].
Eine negative Biopsie schließt eine GPA nicht aus. Bei unmittelbar organbedrohender Erkrankung ist Gewebe rasch zu gewinnen, die immunsuppressive Therapie darf jedoch nicht aufgeschoben werden, wenn die Verzögerung einen dauerhaften Organschaden riskiert.
Klassifikationskriterien
Die ACR/EULAR-Kriterien von 2022 sind Klassifikationskriterien für die Forschung, keine diagnostischen Kriterien. Sie sind nur anzuwenden, nachdem eine Vaskulitis kleiner oder mittelgroßer Gefäße als vorliegend beurteilt und relevante Differenzialdiagnosen ausgeschlossen wurden [8].
| Kriterium für die Klassifikation als GPA | Punkte |
|---|---|
| Blutige Nasensekretion, Ulzera, Borken, Kongestion oder Obstruktion | +3 |
| Knorpelbeteiligung | +2 |
| Schallleitungs- oder Schallempfindungsschwerhörigkeit | +1 |
| PR3-ANCA oder zytoplasmatisches ANCA-Muster | +5 |
| MPO-ANCA oder perinukleäres ANCA-Muster | -1 |
| Eosinophile mindestens 1,0 × 10⁹/L | -4 |
| Granulom, granulomatöse Entzündung oder Riesenzellen in der Biopsie | +2 |
| Pauci-immune Glomerulonephritis | +1 |
| Lungenrundherde, Raumforderung oder Kaverne | +2 |
| Sinusitis oder Mastoiditis in der Bildgebung | +1 |
Eine Summe von mindestens 5 klassifiziert die Erkrankung als GPA. Die Kriterien können eine histologisch eindeutige, aber MPO-positive oder ANCA-negative GPA unterbewerten und ersetzen nicht die klinische Beurteilung durch Spezialisten [8].
Differenzialdiagnosen
Die Infektion ist die wichtigste Differenzialdiagnose und kann bei einem Patienten mit aktiver GPA auch gleichzeitig vorliegen. Endokarditis, Staphylokokkensepsis, Tuberkulose, invasive Aspergillose und andere Pilzinfektionen können Lungenrundherde, Hämaturie, erhöhte Entzündungswerte und ANCA-Positivität verursachen.
| Erkrankung | Befunde, die einer GPA ähneln können | Besonders wegweisende Abklärung |
|---|---|---|
| Mikroskopische Polyangiitis | Glomerulonephritis und alveoläre Hämorrhagie | Fehlen einer granulomatösen HNO-Erkrankung, häufiger MPO-ANCA |
| Eosinophile Granulomatose mit Polyangiitis | Sinusitis, Lungeninfiltrate und Neuropathie | Asthma, Eosinophilie und eosinophile Gewebeentzündung |
| Anti-GBM-Erkrankung | Pulmorenales Syndrom | Anti-GBM-Antikörper und lineare IgG-Ablagerung |
| Lupus und Immunkomplexvaskulitis | Nephritis, Hautvaskulitis und Lungenerkrankung | ANA, dsDNA, Komplement und Immundepots |
| Infektiöse Endokarditis | Fieber, Glomerulonephritis und ANCA | Blutkulturen und Echokardiographie |
| Tuberkulose oder Pilzinfektion | Kavernöse Rundherde und Allgemeinsymptome | Kultur, PCR, Antigennachweis und Histologie |
| Malignom | Lungenraumforderung, orbitale Raumforderung oder Nierenläsion | Histologie und gezielte Bildgebung |
| IgG4-assoziierte Erkrankung | Orbita-, Nasennebenhöhlen- oder Nierenbeteiligung | Serum-IgG4 und typische Histologie |
| Sarkoidose | Granulome, Lungen- und HNO-Erkrankung | Nicht nekrotisierende Granulome, typisches radiologisches Muster |
| Kokain oder Levamisol | Destruktive Nasenerkrankung und ANCA | Expositionsanamnese, Toxikologie und atypisches ANCA-Profil |
| Medikamenteninduzierte ANCA-assoziierte Vaskulitis | Glomerulonephritis oder systemische Vaskulitis | Hydralazin, Propylthiouracil oder andere relevante Exposition |
Therapie
Therapieprinzipien
Die Behandlung gliedert sich in Remissionsinduktion und Remissionserhaltung. Die Wahl richtet sich danach, ob die Erkrankung Organe oder Leben bedroht, sowie nach früheren Rezidiven, ANCA-Spezifität, Nierenfunktion, Alter, Infektionen, Vorbehandlung, Kinderwunsch und kumulativer Cyclophosphamiddosis. Die Behandlung sollte von einer Einheit mit Vaskulitis-Erfahrung koordiniert werden, bei Bedarf unter Einbeziehung von Nephrologie, Rheumatologie, Pneumologie, HNO, Ophthalmologie und Intensivmedizin.
Zu den organbedrohenden Manifestationen zählen unter anderem aktive Glomerulonephritis, alveoläre Hämorrhagie, visusbedrohende Augenerkrankung, orbitale Kompression, motorische Mononeuritis multiplex, Herzbeteiligung und drohende zentrale Atemwegsobstruktion.
flowchart TD
A["Aktive GPA"] --> B["Organ- oder lebens-<br>bedrohliche Erkrankung?"]
B -->|Ja| C["Rituximab oder<br>Cyclophosphamid"]
B -->|Nein| D["Rituximab, oder<br>Methotrexat bei begrenzter<br>Erkrankung und ausreichender<br>Nierenfunktion"]
C --> E["Kreatinin über etwa<br>300 µmol/L, neue Dialyse<br>oder Anti-GBM?"]
E -->|Ja| F["Plasmapherese<br>individuell erwägen"]
E -->|Nein| G["Glukokortikoid mit<br>rascher Reduktion,<br>in ausgewählten Fällen Avacopan"]
F --> G
D --> G
G --> H["Remission<br>erreicht?"]
H -->|Ja| I["Erhaltung mit Rituximab<br>über mindestens 24–48 Monate,<br>sonst Azathioprin<br>oder Methotrexat"]
H -->|Nein| J["Diagnose überprüfen,<br>Infektion ausschließen,<br>Induktion wechseln oder verstärken"]
Behandlungsablauf bei aktiver GPA. Eine Plasmapherese erfolgt nicht routinemäßig, sondern wird individuell bei sehr hohem Risiko eines dauerhaften Nierenversagens erwogen, und eine gleichzeitige Anti-GBM-Erkrankung ist eine eigenständige Indikation. Die Glukokortikoiddosis wird innerhalb von 4–5 Monaten auf 5 mg Prednisolon täglich reduziert. Methotrexat wird nicht als Monotherapie bei Glomerulonephritis, alveolärer Hämorrhagie oder anderer organbedrohender Manifestation eingesetzt. Nach EULAR 2022 [12] und PEXIVAS [11].
Remissionsinduktion bei organ- oder lebensbedrohlicher GPA
Rituximab oder Cyclophosphamid wird mit Glukokortikoiden kombiniert. Rituximab war in der RAVE-Studie oralem Cyclophosphamid nicht unterlegen, eine komplette Remission ohne Prednison nach sechs Monaten erreichten 64 bzw. 53 Prozent. Bei rezidivierender Erkrankung lagen die entsprechenden Anteile bei 67 bzw. 42 Prozent [9]. Systematische Übersichten bestätigen eine gleichwertige Gesamtwirksamkeit der Induktion und einen Vorteil für Rituximab beim Rezidiv [3].
Rituximab sollte besonders erwogen werden bei:
- rezidivierender GPA
- PR3-ANCA und hohem Rezidivrisiko
- erheblicher vorangegangener Cyclophosphamidexposition
- Kinderwunsch
- früherer hämorrhagischer Zystitis
- Notwendigkeit, ein zusätzliches Malignomrisiko zu vermeiden.
Cyclophosphamid kann geeignet sein bei sehr rasch progredienter Erkrankung, schwerer Niereninsuffizienz, unzureichender Wirkung einer früheren Rituximabtherapie oder wenn Rituximab nicht eingesetzt werden kann. Intravenöse Pulse führen zu einer niedrigeren kumulativen Dosis und weniger Leukopenie als die tägliche orale Gabe, sind aber mit einem höheren langfristigen Rezidivrisiko verbunden. In der CYCLOPS-Nachbeobachtung erlitten 39,5 Prozent nach Pulstherapie ein Rezidiv gegenüber 20,8 Prozent nach täglicher oraler Gabe, ohne Unterschied in Überleben oder finaler Nierenfunktion [10].
Intravenöse Methylprednisolon-Pulse können bei unmittelbarer Bedrohung von Niere, Lunge, Sehvermögen oder zentralem Nervensystem erwogen werden. Die Evidenz für einen Zusatznutzen ist begrenzt, und eine hohe Dosis erhöht wahrscheinlich das Infektions- und metabolische Risiko. Daher die niedrigste vertretbare Dosis verwenden und routinemäßige 3-g-Zyklen bei gebrechlichen Patienten vermeiden.
PEXIVAS zeigte, dass ein reduziertes Glukokortikoidschema der Standarddosis hinsichtlich Tod oder terminalem Nierenversagen nicht unterlegen war und schwere Infektionen im ersten Jahr verringerte, Inzidenzratenverhältnis 0,69 [11]. EULAR empfiehlt eine Reduktion auf 5 mg Prednisolonäquivalent täglich innerhalb von vier bis fünf Monaten [12].
Avacopan
Avacopan blockiert den C5a-Rezeptor und kann als Teil einer glukokortikoidsparenden Strategie zusammen mit Rituximab oder Cyclophosphamid eingesetzt werden. In ADVOCATE war Avacopan einem Prednisonschema in Woche 26 nicht unterlegen und führte in Woche 52 zu einem höheren Anteil anhaltender Remission. In der Rituximabgruppe betrug die anhaltende Remission 71,0 Prozent mit Avacopan und 56,1 Prozent mit Prednison [13].
Avacopan darf nicht als alleinige immunsuppressive Induktionstherapie eingesetzt werden. Die Leberwerte sind vor und während der Behandlung zu kontrollieren. Die Erfahrung ist begrenzt bei eGFR unter 15 ml/min/1,73 m², Dialysepflicht und alveolärer Hämorrhagie mit Beatmungspflicht. Die Verfügbarkeit in Schweden, der Erstattungsstatus und regionale Einführungsverfahren können den Einsatz einschränken und müssen jeweils aktuell geprüft werden.
Arzneimitteldosierungen
Die Dosierungen müssen an Alter, Nierenfunktion, Zytopenien, Körpergewicht, Komorbidität und lokale Infusionsroutinen angepasst werden.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Rituximab, Induktion | 375 mg/m² intravenös einmal wöchentlich über 4 Wochen, alternativ 1 000 mg intravenös an Tag 1 und 15 | Beide Schemata werden verwendet. Hepatitis B und Immunglobuline kontrollieren |
| Cyclophosphamid, intravenös | 15 mg/kg in Woche 0, 2 und 4, danach alle drei Wochen bis zur Remission, meist insgesamt 6 bis 9 Pulse | Reduktion bei hohem Alter und eingeschränkter Nierenfunktion. Antiemetika, Flüssigkeit und Uroprotektion nach lokalem Standard geben |
| Cyclophosphamid, oral | 2 mg/kg täglich, meist höchstens 200 mg täglich, über etwa 3 Monate und höchstens 6 Monate | Dosisanpassung nach Nierenfunktion, Alter und Leukozyten |
| Prednisolon | Initial 50–75 mg täglich nach Körpergewicht (unter 50 kg: 50 mg, 50–75 kg: 60 mg, über 75 kg: 75 mg), in Woche 2 etwa halbierte Dosis (25, 30 bzw. 40 mg), danach Reduktion nach dem reduzierten PEXIVAS-Schema | Ziel 5 mg täglich innerhalb von 4 bis 5 Monaten, sofern die Krankheitskontrolle es erlaubt. Startdosis 0,5 mg/kg täglich kann bei nicht organbedrohender Erkrankung individuell erwogen werden |
| Methylprednisolon | 250 bis 1 000 mg intravenös täglich über 1 bis 3 Tage | Vor allem für unmittelbar organbedrohende Erkrankung vorbehalten |
| Avacopan | 30 mg peroral 2-mal täglich, Beendigung nach 6–12 Monaten, da Daten über 1 Jahr hinaus fehlen | Gabe zusammen mit Rituximab oder Cyclophosphamid. Interaktionen und Leberwerte kontrollieren |
| Rituximab, Erhaltung | 500 mg intravenös an Tag 0 und 14, danach in Monat 6, 12 und 18, alternativ 500 bis 1 000 mg alle 4 bis 6 Monate | Feste Intervalle haben die stärkste Evidenz. Therapiedauer individualisieren |
| Azathioprin | 2 mg/kg peroral täglich, meist höchstens 200 mg täglich | Alternative Erhaltungstherapie. TPMT oder NUDT15 nach lokalem Standard bestimmen |
| Methotrexat | Start mit 15 mg einmal wöchentlich, Steigerung auf 20 bis 25 mg einmal wöchentlich | Gabe mit Folsäure. Bei deutlich eingeschränkter Nierenfunktion vermeiden |
| Mycophenolatmofetil | 1 000 mg peroral 2-mal täglich, mitunter bis insgesamt 3 000 mg täglich | Höheres Rezidivrisiko als Azathioprin in der Erhaltung, besonders ungeeignet als erste Wahl bei PR3-ANCA |
| Trimethoprim-Sulfamethoxazol | 160/800 mg 3-mal wöchentlich oder 80/400 mg täglich | Pneumocystis-Prophylaxe. An die Nierenfunktion anpassen und Kalium, Kreatinin und Blutbild kontrollieren |
Nicht organbedrohende Erkrankung
Bei aktiver GPA ohne Bedrohung von Nierenfunktion, Lunge, Sehvermögen, Nervenfunktion oder anderer vitaler Organfunktion kann Rituximab weiterhin Mittel der ersten Wahl sein, insbesondere bei PR3-ANCA oder Rezidiv. Methotrexat kann zusammen mit Glukokortikoid bei begrenzter Erkrankung und ausreichender Nierenfunktion eingesetzt werden. Methotrexat darf nicht als einziges Immunsuppressivum bei Glomerulonephritis, alveolärer Hämorrhagie oder anderer organbedrohender Manifestation verwendet werden.
Mycophenolatmofetil kann bei nicht unmittelbar lebensbedrohlicher ANCA-Vaskulitis eine Remission induzieren, führt aber zu mehr Rezidiven als Cyclophosphamid, vor allem bei PR3-ANCA. Es ist daher vor allem eine Alternative, wenn Rituximab, Cyclophosphamid und Methotrexat nicht geeignet sind [3].
Plasmapherese
PEXIVAS umfasste 704 Patienten mit schwerer ANCA-assoziierter Vaskulitis. Tod oder terminales Nierenversagen trat bei 28,4 Prozent mit Plasmapherese und 31,0 Prozent ohne auf, Hazard Ratio 0,86 mit 95-Prozent-Konfidenzintervall 0,65 bis 1,13 [11]. Auch bei alveolärer Hämorrhagie verbesserte die Plasmapherese das Ergebnis nicht eindeutig.
Eine Plasmapherese soll daher nicht routinemäßig erfolgen. Sie kann individuell bei rasch progredienter Glomerulonephritis mit sehr hohem Risiko einer dauerhaften Dialysepflicht erwogen werden, insbesondere bei Kreatinin über etwa 300 µmol/L und am ausgeprägtesten bei Kreatinin über 500 µmol/L oder neuer Dialyse. Der mögliche kurzfristige renale Nutzen ist gegen das erhöhte Infektionsrisiko abzuwägen [3,12]. Eine gleichzeitige Anti-GBM-Erkrankung ist eine eigenständige starke Indikation.
Erhaltungstherapie
Nach Erreichen der Remission ist Cyclophosphamid zu beenden und durch eine weniger toxische Erhaltungstherapie zu ersetzen. Rituximab wird in erster Linie empfohlen, insbesondere bei GPA, PR3-ANCA oder früheren Rezidiven.
In MAINRITSAN traten schwere Rezidive bis Monat 28 bei 5 Prozent unter Rituximab und bei 29 Prozent unter Azathioprin auf [14]. In RITAZAREM, das Patienten mit rezidivierender Erkrankung einschloss, senkte Rituximab das Rezidivrisiko gegenüber Azathioprin, Hazard Ratio 0,41. Trotz Rituximab erlitten 15 Prozent bereits während der zweijährigen Behandlungsphase ein Rezidiv, und die Rezidive nahmen nach Therapieende zu [15].
Azathioprin oder Methotrexat sind vertretbare Alternativen, wenn Rituximab nicht eingesetzt werden kann. Methotrexat erfordert eine ausreichende Nierenfunktion. Mycophenolatmofetil ist zur Rezidivprävention weniger wirksam als Azathioprin.
Die Erhaltungstherapie sollte in der Regel mindestens 24 bis 48 Monate nach Erreichen der Remission fortgeführt werden. Eine längere Behandlung sollte bei PR3-ANCA, früheren Rezidiven, persistierender HNO- oder Lungenbeteiligung und früheren organbedrohenden Rezidiven erwogen werden. Die Behandlungsdauer ist zugleich gegen Infektionen, Hypogammaglobulinämie und eingeschränktes Impfansprechen abzuwägen.
Lokale Behandlung von HNO-, Orbita- und Atemwegsbeteiligung
Eine systemische Immunsuppression reicht bei strukturellen Komplikationen nicht immer aus. Eine aktive subglottische Stenose kann eine lokale Glukokortikoidinjektion, Ballondilatation, Laser- oder chirurgische Behandlung erfordern. Eine fibrotische Stenose spricht oft schlecht auf eine intensivierte systemische Immunsuppression an. Wiederholte Eingriffe können erforderlich sein.
Eine orbitale Raumforderung oder Entzündung erfordert die Zusammenarbeit mit Ophthalmologie, Neuroradiologie und gelegentlich HNO-Chirurgie. Eine Biopsie ist häufig notwendig, um Infektion, IgG4-assoziierte Erkrankung und Malignom auszuschließen. Eine rekonstruktive Nasenchirurgie sollte in der Regel erst geplant werden, wenn die Erkrankung stabil inaktiv ist.
Infektionsprophylaxe und Therapietoxizität
Trimethoprim-Sulfamethoxazol wird als Pneumocystis-Prophylaxe während der Behandlung mit Cyclophosphamid oder Rituximab und in Phasen mit hochdosierten Glukokortikoiden empfohlen. In einer Analyse von RAVE traten 82 Prozent der schweren Infektionen in den ersten sechs Monaten auf, und die Prophylaxe war mit einem geringeren Risiko schwerer Infektionen assoziiert [16]. Die Prophylaxe ist nicht als etablierte rezidivpräventive GPA-Therapie anzusehen. Eine spätere Metaanalyse fand keine gesicherte Senkung des Rezidivrisikos [17].
Der Impfstatus sollte vor einer Immunsuppression überprüft werden. Influenza-, Pneumokokken-, COVID-19- und Herpes-zoster-Impfung möglichst vor Rituximab verabreichen. Lebendimpfstoffe sind unter relevanter Immunsuppression zu vermeiden. Vor Rituximab Hepatitis B kontrollieren und bei früherer oder bestehender Infektion zusammen mit Infektiologen eine antivirale Prophylaxe erwägen.
Weitere Maßnahmen umfassen Osteoporoseprophylaxe, Blutdruck- und Diabeteskontrolle, Behandlung kardiovaskulärer Risikofaktoren, Magenschutz bei Indikation und Fertilitätsberatung vor Cyclophosphamid. Maßnahmen zur Konservierung von Spermien oder Eizellen anbieten, wenn der zeitliche Verlauf dies erlaubt.
Cyclophosphamid ist mit einem dosisabhängigen Risiko für Infertilität, hämorrhagische Zystitis, Myelodysplasie, Leukämie und Harnblasenkarzinom verbunden. ANCA-assoziierte Vaskulitis war in Metaanalysen mit einem gehäuften Auftreten vor allem von nicht-melanozytärem Hautkrebs, Leukämie und Harnblasenkarzinom assoziiert [18]. In einer schwedischen populationsbasierten Kohorte war die Risikoerhöhung besonders ausgeprägt für das Plattenepithelkarzinom der Haut und das Harnblasenkarzinom [19].
Verlaufskontrolle und Prognose
Klinische Verlaufskontrolle
Die Kontrollen sollten während der Induktion engmaschig erfolgen, initial oft wöchentlich oder zweiwöchentlich, danach etwa alle vier bis zwölf Wochen je nach Krankheitsaktivität und Therapie. Auch nach stabiler Remission ist eine weitere Langzeitbetreuung erforderlich, da Rezidive noch mehrere Jahre nach Therapieende auftreten können.
Bei jeder Kontrolle sollte Folgendes beurteilt werden:
- Symptome von HNO-Bereich, Lunge, Nieren, Augen, Haut und Nervensystem
- Blutdruck, Gewicht und gezielter Organbefund
- Blutbild, Kreatinin, eGFR, Leberwerte und CRP
- Urinstatus, Sediment und Albuminurie oder Proteinurie
- Immunglobuline vor und während wiederholter Rituximabtherapie
- Infektionen, Impfungen und Arzneimittelnebenwirkungen
- kumulative Glukokortikoid- und Cyclophosphamidexposition
- bleibender Organschaden, Funktion und Lebensqualität.
Routinemäßig wiederholte CT-Untersuchungen sollten vermieden werden, wenn Klinik und einfachere Untersuchungen ausreichen. Die Bildgebung ist bei persistierenden oder neuen Lungensymptomen, Rundherden, Atemwegsstenose oder Verdacht auf Infektion oder Malignom zu wiederholen. Audiometrie, HNO-Endoskopie, Lungenfunktionsprüfung, ophthalmologische Kontrolle oder neurologische Funktionsbeurteilung erfolgen je nach Phänotyp.
Beurteilung eines Rezidivs
Ein Rezidiv bedeutet eine neue oder wiederkehrende aktive Vaskulitis nach Remission. Es muss abgegrenzt werden von:
- Infektion
- bleibendem Gewebeschaden
- Glukokortikoidnebenwirkungen
- thromboembolischer Erkrankung
- Malignom
- fibrotischer subglottischer oder bronchialer Stenose
- chronischen Schmerzen und Müdigkeit ohne objektive Entzündung.
Eine neu aufgetretene Hämaturie ist durch das Sediment zu verifizieren und zusammen mit Kreatinin und Proteinurie zu beurteilen. Eine isolierte persistierende Mikrohämaturie kann einen chronischen Schaden widerspiegeln, eine zunehmende Hämaturie oder das Wiederauftreten dysmorpher Erythrozyten und Zylinder spricht jedoch für Aktivität.
ANCA im Verlauf
PR3-ANCA kann als Teil der Gesamtbeurteilung verfolgt werden, insbesondere nach früherer renaler oder pulmonaler Kapillaritis. Ein steigender PR3-ANCA-Titer war im RAVE-Kollektiv mit einem höheren Risiko für ein schweres Rezidiv assoziiert, auf viele Titeranstiege folgte jedoch kein klinisches Rezidiv, und Rezidive traten auch ohne vorausgehenden Anstieg auf [20].
Die Therapie soll daher nicht allein aufgrund persistierender oder steigender ANCA intensiviert werden. Ein solcher Befund rechtfertigt stattdessen eine erneute Anamnese, körperliche Untersuchung, Urinanalyse, Nierenfunktionsprüfung und bei Bedarf engmaschigere Kontrollen. Ebenso garantiert ein negativer ANCA-Befund keine Remission, insbesondere nicht bei granulomatöser HNO-, Orbita- oder Atemwegserkrankung.
Prognose
Die moderne Therapie induziert bei den meisten Patienten eine Remission, die GPA ist jedoch in der Regel eine chronisch rezidivierende Erkrankung. Das Zehnjahresüberleben hat sich in neueren Kohorten 75 Prozent oder mehr angenähert [1]. Die frühe Mortalität ist vor allem durch schwere Vaskulitis und Infektionen bedingt, während Spätkomplikationen chronische Nierenerkrankung, kardiovaskuläre Erkrankung, Malignome und kumulative Therapietoxizität umfassen.
Nierenfunktionsverlust, Hörschaden, Sattelnase, subglottische Stenose, periphere Neuropathie und Sehschaden können auch nach immunologischer Remission dauerhaft bestehen bleiben. Ziel ist daher nicht nur die Kontrolle der Entzündung, sondern auch die Minimierung der Arzneimitteltoxizität, Rehabilitation, Funktionserhalt und frühzeitige Behandlung struktureller Komplikationen.
Quellen
- Terrier B et al. French recommendations for the management of systemic necrotizing vasculitides: polyarteritis nodosa and ANCA-associated vasculitides. Orphanet Journal of Rare Diseases 2020. PMID: 33372616
- Potentas-Policewicz M, Fijolek J. Granulomatosis with polyangiitis: clinical characteristics and updates in diagnosis. Frontiers in Medicine 2024. PMID: 39257888
- Schirmer JH et al. Systematic literature review informing the 2022 update of the EULAR recommendations for the management of ANCA-associated vasculitis: part 1, treatment of granulomatosis with polyangiitis and microscopic polyangiitis. RMD Open 2023. PMID: 37479496
- Ambrogi E et al. Pulmonary pathology in vasculitis. Pathologica 2024. PMID: 38767542
- Guchelaar NAD et al. The value of anti-neutrophil cytoplasmic antibodies testing for the diagnosis of ANCA-associated vasculitis, a systematic review and meta-analysis. Autoimmunity Reviews 2021. PMID: 33197574
- Bossuyt X et al. Position paper: Revised 2017 international consensus on testing of ANCAs in granulomatosis with polyangiitis and microscopic polyangiitis. Nature Reviews Rheumatology 2017. PMID: 28905856
- Sanchez-Alamo B et al. Systematic literature review informing the 2022 update of the EULAR recommendations for the management of ANCA-associated vasculitis: Part 2, treatment of eosinophilic granulomatosis with polyangiitis and diagnosis and general management of AAV. RMD Open 2023. PMID: 37349121
- Pyo JY et al. Comparison of the 2022 ACR/EULAR Classification Criteria for Antineutrophil Cytoplasmic Antibody-Associated Vasculitis with Previous Criteria. Yonsei Medical Journal 2023. PMID: 36579374
- Stone JH et al. Rituximab versus cyclophosphamide for ANCA-associated vasculitis. New England Journal of Medicine 2010. PMID: 20647199
- Harper L et al. Pulse versus daily oral cyclophosphamide for induction of remission in ANCA-associated vasculitis: long-term follow-up. Annals of the Rheumatic Diseases 2012. PMID: 22128076
- Walsh M et al. Plasma Exchange and Glucocorticoids in Severe ANCA-Associated Vasculitis. New England Journal of Medicine 2020. PMID: 32053298
- Hellmich B et al. EULAR recommendations for the management of ANCA-associated vasculitis: 2022 update. Annals of the Rheumatic Diseases 2024. PMID: 36927642
- Geetha D et al. Efficacy and safety of avacopan in patients with ANCA-associated vasculitis receiving rituximab in a randomised trial. Annals of the Rheumatic Diseases 2024. PMID: 37979959
- Guillevin L et al. Rituximab versus azathioprine for maintenance in ANCA-associated vasculitis. New England Journal of Medicine 2014. PMID: 25372085
- Smith RM et al. Rituximab versus azathioprine for maintenance of remission for patients with ANCA-associated vasculitis and relapsing disease: an international randomised controlled trial. Annals of the Rheumatic Diseases 2023. PMID: 36958796
- Odler B et al. Risk factors for serious infections in ANCA-associated vasculitis. Annals of the Rheumatic Diseases 2023. PMID: 36702528
- Monti S et al. The role of trimethoprim/sulfametoxazole in reducing relapses and risk of infections in ANCA-associated vasculitis: a meta-analysis. Rheumatology 2021. PMID: 33752235
- Shang W et al. Incidence of Cancer in ANCA-Associated Vasculitis: A Meta-Analysis of Observational Studies. PLoS One 2015. PMID: 25973882
- Heijl C et al. Malignancies in Patients with Antineutrophil Cytoplasmic Antibody-associated Vasculitis: A Population-based Cohort Study. Journal of Rheumatology 2020. PMID: 31474595
- Fussner LA et al. Factors Determining the Clinical Utility of Serial Measurements of Antineutrophil Cytoplasmic Antibodies Targeting Proteinase 3. Arthritis & Rheumatology 2016. PMID: 26882078