
Zusammenfassung
Primäre Vaskulitiden sind eine heterogene Gruppe entzündlicher Gefäßerkrankungen, die nach vorherrschender Gefäßgröße, Immunpathologie und klinischem Phänotyp klassifiziert werden. Die Diagnose beruht nie auf einem einzelnen Laborwert. Sie erfordert den histologischen oder bildgebenden Nachweis einer Gefäßentzündung oder eines typischen Gefäßschadens, die Erfassung der Organbeteiligung sowie den aktiven Ausschluss von Infektion, Arzneimittelreaktion, Malignom, Embolie und anderen entzündlichen Erkrankungen. Klassifikationskriterien wurden für die Forschung entwickelt und dürfen nicht allein als Diagnosekriterien verwendet werden [1].
Das Akutmanagement richtet sich nach der Gefährdung der Organfunktion. Sehstörungen bei Verdacht auf Riesenzellarteriitis, rasch progrediente Glomerulonephritis, alveoläre Hämorrhagie, Mesenterialischämie, Mononeuritis multiplex, zerebrale Vaskulitis, Koronararteriitis und rupturgefährdete Aneurysmen erfordern eine sofortige fachärztliche Beurteilung und häufig eine Therapie, bevor die Diagnostik abgeschlossen ist. Die Biopsie sollte aus einem klinisch betroffenen und gut zugänglichen Organ entnommen werden, meist Haut, Niere, A. temporalis, peripherer Nerv mit Muskel oder Lunge. Bei Großgefäßvaskulitis sind Ultraschall, MR-Angiographie, CT-Angiographie und FDG-PET zentral.
Die Therapie richtet sich nach Vaskulitistyp und Schweregrad. Glukokortikoide werden bei den meisten organbedrohenden Formen eingesetzt, jedoch frühzeitig mit einer glukokortikoidsparenden Therapie kombiniert. Rituximab oder Cyclophosphamid werden bei organbedrohender Granulomatose mit Polyangiitis und mikroskopischer Polyangiitis eingesetzt. Tocilizumab ist eine etablierte Option bei Riesenzellarteriitis. Die Takayasu-Arteriitis wird in der Regel mit einem Glukokortikoid und einem zusätzlichen Immunsuppressivum behandelt. Eine schwere Polyarteriitis nodosa wird mit Cyclophosphamid und einem Glukokortikoid behandelt. Die Therapie der Immunkomplexvaskulitis und des Behçet-Syndroms richtet sich sowohl nach der Organmanifestation als auch nach der zugrunde liegenden Ursache. Alle Patienten benötigen eine strukturierte Nachsorge hinsichtlich Krankheitsaktivität, irreversibler Organschäden, Infektionen und Therapiekomplikationen.
Einteilung und Epidemiologie
Praktische Klassifikation
Die Gefäßgröße zeigt an, welche Organmanifestationen wahrscheinlich sind, doch die Kategorien überschneiden sich. Eine Großgefäßvaskulitis kann mittelgroße Arterien einbeziehen, und eine Kleingefäßvaskulitis kann auch eine Arteriitis mittelgroßer Gefäße verursachen. Die Einteilung ist daher als klinische Orientierung zu verwenden, nicht als absolute anatomische Grenze.
| Hauptgruppe | Primäre Erkrankungen | Typischer Gefäßschaden und klinische Hinweise |
|---|---|---|
| Großgefäßvaskulitis | Riesenzellarteriitis, Takayasu-Arteriitis | Aorta und große Äste, murale Entzündung, Stenosen, Verschlüsse, Aneurysmen, Extremitätenclaudicatio, Pulsdifferenz |
| Vaskulitis mittelgroßer Gefäße | Polyarteriitis nodosa, Kawasaki-Syndrom | Nekrotisierende Arteriitis, Mikroaneurysmen, Organischämie, Mononeuritis multiplex, Koronararteriitis |
| ANCA-assoziierte Kleingefäßvaskulitis | Granulomatose mit Polyangiitis (GPA), mikroskopische Polyangiitis (MPA), eosinophile Granulomatose mit Polyangiitis (EGPA) | Pauci-immune nekrotisierende Vaskulitis, Glomerulonephritis, pulmonale Kapillaritis, HNO-Erkrankung, eosinophile Entzündung |
| Immunkomplexvermittelte Kleingefäßvaskulitis | IgA-Vaskulitis, kryoglobulinämische Vaskulitis, hypokomplementämische urtikarielle Vaskulitis, Anti-GBM-assoziierte Vaskulitis | Immunglobulin und Komplement in der Gefäßwand, Purpura, Glomerulonephritis, Arthritis, gastrointestinale Beteiligung |
| Vaskulitis variabler Gefäßgröße | Behçet-Syndrom, Cogan-Syndrom | Kann Arterien und Venen jeder Größe betreffen |
| Single-Organ-Vaskulitis | Kutane Kleingefäßvaskulitis, primäre Angiitis des zentralen Nervensystems (primäre ZNS-Vaskulitis), isolierte Aortitis | Bei Diagnosestellung auf ein Organ begrenzt, eine systemische Erkrankung muss jedoch ausgeschlossen werden |
Die ANCA-assoziierte Vaskulitis wird zudem zunehmend nach Serotyp eingeteilt: PR3-ANCA, MPO-ANCA oder ANCA-negative Erkrankung. Der Serotyp kann prognostisch aussagekräftiger sein als die traditionelle Krankheitsbezeichnung. PR3-ANCA ist beispielsweise mit einem höheren Rezidivrisiko assoziiert, während MPO-ANCA häufiger bei nierendominanter Erkrankung und interstitieller Lungenerkrankung vorkommt. Überschneidungen kommen vor, und ein Patient mit klinischer Granulomatose mit Polyangiitis kann MPO-ANCA-positiv sein [1].
Epidemiologie
Primäre Vaskulitiden sind selten, die gesamte Krankheitslast ist jedoch erheblich, da eine unbehandelte Erkrankung rasch progrediente Organschäden verursachen kann. Die Häufigkeit variiert mit Alter, geografischer Herkunft und genetischem Hintergrund. Die Riesenzellarteriitis ist die häufigste primäre systemische Vaskulitis bei Erwachsenen in Nordeuropa und tritt fast ausschließlich nach dem 50. Lebensjahr auf. Die Takayasu-Arteriitis manifestiert sich meist vor dem 50. Lebensjahr und ist bei Frauen häufiger. Die Granulomatose mit Polyangiitis ist in Nordeuropa relativ häufig, während die mikroskopische Polyangiitis in Teilen Asiens häufiger ist. Bei Kindern dominieren IgA-Vaskulitis und Kawasaki-Syndrom [2].
Für die kutane leukozytoklastische Vaskulitis wurde in Populationsstudien eine Inzidenz von etwa 4,5 pro 100 000 Personenjahre berichtet, der Begriff umfasst jedoch sowohl die primäre hautbegrenzte Vaskulitis als auch sekundäre Formen [3]. Die IgA-Vaskulitis hat eine jährliche Inzidenz von etwa 3 bis 27 pro 100 000 Kinder und ist bei Erwachsenen etwa zehnmal seltener. Erwachsene haben dagegen ein höheres Risiko für eine schwere Nierenerkrankung [4].
Für das Management relevante Pathophysiologie
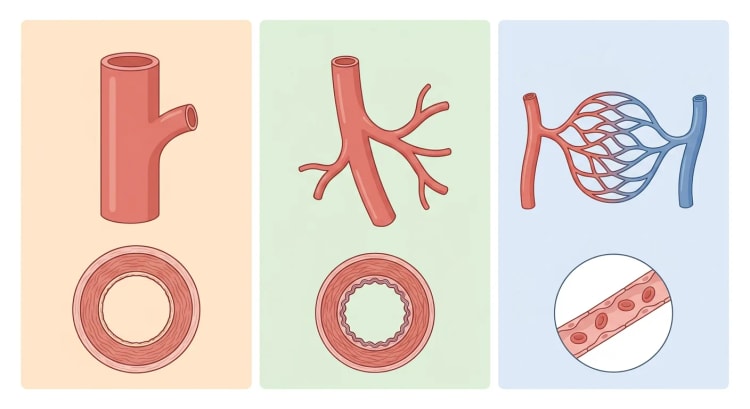
Vaskulitiden verursachen Gefäßwandentzündung, Thrombose, Stenose, Ruptur oder Aneurysmabildung. Die Organbeteiligung entsteht durch Ischämie, Blutung oder direkte entzündliche Gewebeschädigung.
Bei Riesenzellarteriitis und Takayasu-Arteriitis ist die Entzündung überwiegend granulomatös und auf die Arterienwand beschränkt. Intimahyperplasie und Remodeling können trotz abgeklungener Entzündung zu persistierenden Stenosen führen. Eine progrediente Stenose ist daher nicht immer gleichbedeutend mit aktiver Vaskulitis.
Bei Granulomatose mit Polyangiitis und mikroskopischer Polyangiitis aktivieren MPO-ANCA oder PR3-ANCA neutrophile Granulozyten und den alternativen Weg des Komplementsystems. Die Histologie ist in der Regel pauci-immun, das heißt mit wenigen oder keinen Immundepots. ANCA können jedoch fehlen, insbesondere bei lokal begrenzter Granulomatose mit Polyangiitis und bei eosinophiler Granulomatose mit Polyangiitis.
Bei der Immunkomplexvaskulitis lagern sich Immunglobuline und Komplement in kleinen Gefäßen ab. Die direkte Immunfluoreszenz ist daher ein wichtiger Bestandteil der Haut- und Nierenbiopsie. Die IgA-Vaskulitis ist durch IgA1-dominante Ablagerungen gekennzeichnet. Die kryoglobulinämische Vaskulitis wird meist durch gemischte Immunkomplexe und Komplementverbrauch verursacht, häufig im Zusammenhang mit Hepatitis C, Autoimmunerkrankungen oder B-Zell-getriebenen hämatologischen Erkrankungen.
Klinisches Bild
Gemeinsame Warnzeichen
An eine Vaskulitis ist zu denken, wenn mehrere Organsysteme in einer Weise betroffen sind, die sich durch eine Gefäßentzündung erklären lässt. Besonders bedeutsame Kombinationen sind:
- Palpable Purpura zusammen mit Hämaturie, Proteinurie, Bauchschmerzen oder Neuropathie.
- Lungeninfiltrate oder Hämoptysen zusammen mit Glomerulonephritis.
- Asthma, Eosinophilie, Polyposis nasi und neu aufgetretene Neuropathie oder Herzerkrankung.
- Mononeuritis multiplex zusammen mit Livedo, Knoten, Nierenbeteiligung oder systemischer Entzündung.
- Neu aufgetretene Kopfschmerzen, Claudicatio masticatoria oder Sehstörungen bei einer Person über 50 Jahre.
- Extremitätenclaudicatio, Pulsverlust, Blutdruckdifferenz oder Strömungsgeräusche über großen Arterien bei einer jüngeren Person.
- Fieber, Schleimhautulzerationen, Uveitis und venöse Thrombose.
- Prolongiertes Fieber und mukokutane Manifestationen bei Kindern, insbesondere zusammen mit Koronararterienveränderungen.
Großgefäßvaskulitis
Die Riesenzellarteriitis kann neu aufgetretene Kopfschmerzen, Kopfhautempfindlichkeit, Claudicatio masticatoria, Zungenclaudicatio, vorübergehenden Sehverlust, Diplopie oder bleibende Sehminderung verursachen. Eine Polymyalgia rheumatica liegt häufig gleichzeitig vor. Eine extrakranielle Beteiligung kann Armclaudicatio, Pulsdifferenz, Aortitis, Aortenaneurysma oder Aorteninsuffizienz verursachen. Claudicatio masticatoria, verdickte A. temporalis, fehlender Temporalispuls und Thrombozytose erhöhen die Wahrscheinlichkeit, doch kein einzelnes Symptom und kein einzelner Laborwert kann die Diagnose bestätigen oder ausschließen [5].
Die Takayasu-Arteriitis weist häufig eine frühe entzündliche Phase mit Fieber, Müdigkeit, Gewichtsverlust und Arthralgien auf, gefolgt von gefäßbedingten Manifestationen. Typische Befunde sind belastungsabhängige Armschmerzen, erniedrigter oder seitendifferenter Blutdruck, Pulsverlust, Strömungsgeräusche, renovaskuläre Hypertonie, zerebrale Ischämie und Aorteninsuffizienz.
ANCA-assoziierte Vaskulitis
Die Granulomatose mit Polyangiitis verursacht häufig eine chronische oder destruierende HNO-Erkrankung mit blutiger Rhinorrhö, Borken, Sinusitis, Otitis, Hörminderung, subglottischer Stenose oder Sattelnasendeformität. Pulmonale Manifestationen umfassen Rundherde, kavernöse Läsionen, Infiltrate und alveoläre Hämorrhagie. Eine pauci-immune Glomerulonephritis kann sich rasch und symptomarm entwickeln.
Die mikroskopische Polyangiitis verursacht häufig Glomerulonephritis, pulmonale Kapillaritis, Purpura und periphere Neuropathie, in der Regel jedoch keine granulomatöse HNO-Erkrankung. Eine interstitielle Lungenerkrankung kann der Vaskulitisdiagnose vorausgehen, insbesondere bei MPO-ANCA.
Die eosinophile Granulomatose mit Polyangiitis ist durch Asthma, Eosinophilie und systemische Vaskulitis gekennzeichnet. Polyposis nasi, flüchtige Lungeninfiltrate, eosinophile Pneumonie, Mononeuritis multiplex, Purpura und gastrointestinale Beteiligung sind häufig. Eine kardiale Beteiligung, beispielsweise Myokarditis, Perikarditis oder Kardiomyopathie, kann schwerwiegend sein und kommt auch bei ANCA-negativer Erkrankung vor. Die Diagnose sollte insbesondere bei einer Eosinophilenzahl über 1,0 × 10⁹/L bei unbehandelten Patienten oder über 0,5 × 10⁹/L nach einer Therapie, die den Wert gesenkt haben könnte, in Verbindung mit Asthma, Polyposis nasi oder anderen Vaskulitismanifestationen erwogen werden [6].
Vaskulitis mittelgroßer Gefäße
Die Polyarteriitis nodosa verursacht eine nekrotisierende Arteriitis ohne Glomerulonephritis oder typische pulmonale Kapillaritis. Häufige Manifestationen sind Fieber, Gewichtsverlust, Myalgien, Livedo, subkutane Knoten, Hautulzera, Hodenschmerzen, Mononeuritis multiplex, renovaskuläre Hypertonie und postprandiale Bauchschmerzen. Mesenterialischämie, Darmperforation, Niereninfarkte und Aneurysmaruptur sind schwerwiegende Komplikationen [7].
Das Kawasaki-Syndrom betrifft überwiegend Kinder unter fünf Jahren. Das klinische Bild umfasst prolongiertes Fieber, bilaterale nicht-eitrige Konjunktivitis, oropharyngeale Rötung, Erdbeerzunge, Lippenveränderungen, polymorphes Exanthem, Veränderungen an Händen und Füßen sowie zervikale Lymphadenopathie. Inkomplette Verläufe kommen vor, insbesondere bei Säuglingen. Die wichtigste Komplikation ist das Koronararterienaneurysma [8].
Immunkomplexvaskulitis
Die IgA-Vaskulitis verursacht eine symmetrische palpable Purpura, meist an Beinen und Gesäß, zusammen mit Arthralgien oder Arthritis, kolikartigen Bauchschmerzen und Glomerulonephritis. Gastrointestinale Blutungen kommen vor, und die Darminvagination ist eine wichtige pädiatrische Komplikation. Bei Erwachsenen sind nekrotische Hautläsionen und schwere Nierenerkrankungen häufiger. Etwa 10 bis 30 Prozent der Erwachsenen mit IgA-Vaskulitis-Nephritis können eine terminale Niereninsuffizienz entwickeln [4].
Die kryoglobulinämische Vaskulitis verursacht palpable Purpura, Arthralgien, Müdigkeit, periphere Neuropathie und membranoproliferative Glomerulonephritis. Ein niedriges C4, ein positiver Rheumafaktor und nachweisbare Kryoglobuline stützen die Diagnose. Digitale Ischämie, rasch progrediente Glomerulonephritis, alveoläre Hämorrhagie und Hyperviskosität sind Alarmsymptome [9].
Vaskulitis variabler Gefäßgröße
Das Behçet-Syndrom verursacht rezidivierende schmerzhafte orale und genitale Ulzerationen, Erythema-nodosum-artige Läsionen, Papulopusteln und Uveitis. Die Gefäßbeteiligung umfasst sowohl venöse Thrombosen als auch arterielle Aneurysmen. Die Thromben sind häufig wandadhärent und entstehen durch Gefäßwandentzündung. Pulmonalarterienaneurysmen können lebensbedrohliche Hämoptysen verursachen. Neurologische Beteiligung, gastrointestinale Ulzera und zerebrale Venenthrombosen kommen ebenfalls vor [10].
Single-Organ-Vaskulitis
Die kutane Kleingefäßvaskulitis verursacht palpable Purpura, mitunter mit Brennen, Juckreiz oder Schmerzen. Urtikarielle Läsionen, die länger als 24 Stunden bestehen, Blasen, Nekrosen, Livedo oder tiefe Ulzera sprechen für eine Vaskulitis, können aber auch auf eine tiefere Gefäßbeteiligung hinweisen. Eine hautbegrenzte Erkrankung darf erst diagnostiziert werden, nachdem eine systemische Vaskulitis und eine sekundäre Ursache ausgeschlossen wurden [3].
Die primäre ZNS-Vaskulitis kann Kopfschmerzen, Enzephalopathie, kognitive Beeinträchtigung, epileptische Anfälle und multifokale neurologische Ausfälle verursachen. In einer Metaanalyse waren fokale Ausfälle am häufigsten, 63 Prozent, gefolgt von Kopfschmerzen bei 51 Prozent und kognitiver Beeinträchtigung bei 41 Prozent [11].
Abklärung und Diagnostik
Initiale Beurteilung
Die Abklärung soll gleichzeitig vier Fragen beantworten:
- Gibt es Hinweise auf eine Gefäßentzündung oder einen vaskulitisbedingten Gefäßschaden?
- Welche Organe sind beteiligt, und besteht eine unmittelbar bedrohte Organfunktion?
- Welcher Vaskulitisphänotyp ist am wahrscheinlichsten?
- Gibt es eine infektiöse, arzneimittelinduzierte, maligne oder andere sekundäre Ursache?
flowchart TD
A["Verdacht auf Vaskulitis"] --> B["Unmittelbar bedrohte<br>Organfunktion beurteilen"]
B -->|"Ja"| C["Akute Facharztversorgung<br>und gezielte Therapie"]
B -->|"Nein"| D["Haut, Niere, Lunge,<br>HNO, Nervensystem und Gefäße erfassen"]
C --> E["Kulturen, Serologie,<br>ANCA und Gewebeprobe"]
D --> E
E --> F["Biopsie oder gezielte<br>Gefäßbildgebung wählen"]
F --> G["Infektion, Arzneimittel,<br>Malignom und Embolie ausschließen"]
G --> H["Phänotyp klassifizieren<br>und nach Schweregrad behandeln"]
Sehverlust oder Amaurosis fugax bei Verdacht auf Riesenzellarteriitis, alveoläre Hämorrhagie mit Hypoxämie, rasch ansteigendes Kreatinin, zerebrale Vaskulitis, Mesenterialischämie und rupturgefährdete Aneurysmen sind als Notfall zu behandeln.
Basislabor und Organdiagnostik
Eine sinnvolle initiale Labordiagnostik umfasst:
- Blutbild mit Differenzialblutbild und Thrombozyten.
- CRP und BSG.
- Kreatinin, eGFR, Elektrolyte, Leberwerte und Albumin.
- Urinstix, Urinsediment sowie Quantifizierung der Albuminurie oder Proteinurie.
- PR3-ANCA und MPO-ANCA mittels antigenspezifischem Immunassay.
- ANA und bei entsprechender Klinik Anti-dsDNA sowie extrahierbare nukleäre Antigene.
- C3, C4, Immunglobuline, Serumelektrophorese und freie Leichtketten bei Verdacht auf Immunkomplexerkrankung.
- Kryoglobuline mit korrekter warmer Probenhandhabung vor dem Separationsschritt im Labor.
- Hepatitis B, Hepatitis C und HIV.
- Blutkulturen bei Fieber oder Verdacht auf Endokarditis.
- Anti-GBM bei Lungenblutung oder rasch progredienter Glomerulonephritis.
- Troponin, NT-proBNP, EKG und Echokardiographie bei Verdacht auf kardiale Beteiligung, insbesondere bei eosinophiler Granulomatose mit Polyangiitis.
ANCA sind eine diagnostische Unterstützung, kein Screeningtest bei geringer klinischer Wahrscheinlichkeit. Ein positiver ANCA-Befund kommt bei Infektionen, chronisch-entzündlichen Darmerkrankungen, autoimmunen Lebererkrankungen und Arzneimittelexposition vor. Ein negativer Befund schließt eine Vaskulitis nicht aus. Die EULAR empfiehlt bei Verdacht auf ANCA-assoziierte Vaskulitis sowohl eine ANCA-Testung als auch eine Biopsie [12].
Histopathologie
Die Biopsie sollte aus dem sichersten Organ entnommen werden, das voraussichtlich diagnostische Information liefert. Bei lebens- oder organbedrohender Erkrankung darf die Therapie nicht verzögert werden.
| Vermutete Manifestation | Geeignete Probe | Wichtige Analysen oder Befunde |
|---|---|---|
| Palpable Purpura | Tiefe Hautbiopsie einer frischen Läsion, separate Probe für die direkte Immunfluoreszenz | Leukozytoklastische Vaskulitis, IgA, IgG, IgM und Komplement |
| Glomerulonephritis | Nierenbiopsie | Pauci-immune nekrotisierende Glomerulonephritis, IgA-Ablagerung, kryoglobulinämisches Muster oder Anti-GBM |
| Riesenzellarteriitis | Temporalisbiopsie oder Gefäßultraschall | Transmurale Entzündung, Granulome, Intimahyperplasie oder Halo |
| Verdacht auf Polyarteriitis nodosa mit Neuropathie | Biopsie eines klinisch betroffenen sensiblen Nervs und Muskels | Nekrotisierende Arteriitis in mittelgroßen oder kleinen Arterien |
| Pulmonale Rundherde oder Infiltrate | Bronchoskopie zur Differenzialdiagnostik, gelegentlich Lungenbiopsie | Granulomatöse Entzündung, Kapillaritis, Infektion oder Malignom |
| Primäre ZNS-Vaskulitis | Gezielte Hirn- und leptomeningeale Biopsie | Granulomatöse, lymphozytäre oder nekrotisierende Vaskulitis |
Die Hautbiopsie wird vorzugsweise aus einer 24 bis 48 Stunden alten Läsion entnommen. Ältere Läsionen können ihre Immundepots verloren haben und weniger neutrophile Granulozyten enthalten. Bei Verdacht auf Polyarteriitis nodosa muss die Probe die tiefe Dermis und die Subkutis einschließen [3,7].
Bei Riesenzellarteriitis sollte das Temporalisbiopsat nach Fixierung länger als 1 cm sein, da die Entzündung segmental verläuft. Die Biopsie sollte so früh wie möglich erfolgen, kann aber auch nach Beginn der Glukokortikoidtherapie noch aussagekräftig sein [13].
Bildgebung
Bei Verdacht auf Riesenzellarteriitis wird der Gefäßultraschall der Temporal- und Axillararterien als Erstuntersuchung empfohlen, sofern ausreichende Expertise vorhanden ist. MRT oder FDG-PET sind Alternativen für kraniale und extrakranielle Arterien. Bei Verdacht auf Takayasu-Arteriitis ist die MR-Angiographie die Methode der ersten Wahl, während CT-Angiographie, FDG-PET und Ultraschall Alternativen darstellen [14].
Ein negativer Ultraschallbefund schließt eine Riesenzellarteriitis bei hoher klinischer Wahrscheinlichkeit nicht aus. In einem Cochrane-Review variierte die Sensitivität des Ultraschalls stark, während die Spezifität im Allgemeinen höher war. Die Evidenz für einen vollständigen Ersatz der Temporalisbiopsie durch den Ultraschall wurde als sehr unsicher bewertet [15].
Bei Polyarteriitis nodosa werden CT-Angiographie oder MR-Angiographie der abdominellen Arterien eingesetzt, um Stenosen, Verschlüsse und Mikroaneurysmen nachzuweisen. Eine Katheterangiographie kann erwogen werden, wenn die nichtinvasive Bildgebung trotz starkem klinischem Verdacht negativ ist oder wenn eine Intervention geplant ist [7].
Bei Verdacht auf primäre ZNS-Vaskulitis werden eine kontrastmittelgestützte MRT des Gehirns, eine Gefäßdarstellung und eine Lumbalpunktion durchgeführt. Die MRT ist bei nahezu allen Patienten auffällig, die Befunde sind jedoch unspezifisch. Der Liquor zeigt bei etwa zwei Dritteln ein erhöhtes Protein oder eine Pleozytose. Eine normale MRT macht die Diagnose sehr unwahrscheinlich. Die Angiographie kann segmentale Stenosen und Dilatationen zeigen, unterscheidet die Vaskulitis aber nicht sicher vom reversiblen zerebralen Vasokonstriktionssyndrom [11].
Klassifikationskriterien
Die ACR/EULAR-Kriterien von 2022 für die ANCA-assoziierte Vaskulitis dürfen erst angewendet werden, wenn eine Vaskulitis kleiner oder mittelgroßer Gefäße als vorliegend beurteilt wurde und relevante Differenzialdiagnosen ausgeschlossen sind. Sie gewichten unter anderem ANCA-Serotyp, Eosinophilie, HNO-Manifestationen, Lungenbefund und Histologie. Sie sind nicht dafür konzipiert, zu entscheiden, ob überhaupt eine Vaskulitis vorliegt [1].
Dieselbe Vorsicht gilt für die Kriterien der Riesenzellarteriitis, der Takayasu-Arteriitis, der IgA-Vaskulitis und des Behçet-Syndroms. Ein Patient kann eine klinisch überzeugende und bioptisch gesicherte Erkrankung haben, ohne den Punkteschwellenwert eines Klassifikationskriteriums zu erreichen.
Differenzialdiagnosen
| Vaskulitisähnliche Präsentation | Wichtige Differenzialdiagnosen | Besonders richtungsweisende Untersuchungen |
|---|---|---|
| Purpura und Hautnekrose | Thrombozytopenie, DIC, Cholesterinembolie, Sepsis, Endokarditis, Antiphospholipid-Syndrom | Blutbild, Gerinnungsdiagnostik, Blutkultur, Hautbiopsie |
| Lungenblutung und Nephritis | Anti-GBM-Erkrankung, Lupus, Infektion, Herzinsuffizienz, Arzneimitteltoxizität | Anti-GBM, ANA, Komplement, Nierenbiopsie, Bronchoskopie |
| Großgefäßentzündung | Atherosklerose, infektiöse Aortitis, IgG4-assoziierte Erkrankung, Erdheim-Chester-Erkrankung | Blutkultur, gezielte Serologie, Gefäßbildgebung, gelegentlich Gewebeprobe |
| Mononeuritis multiplex | Diabetes, Amyloidose, Borreliose, Paraproteinämie, Kompressionsneuropathie | Neurophysiologie, Glukose, Elektrophorese, Infektionsdiagnostik, Nerven- und Muskelbiopsie |
| Angiographische zerebrale Stenosen | Reversibles zerebrales Vasokonstriktionssyndrom, Atherosklerose, Dissektion, Infektion, Embolie | Anamnese von Donnerschlagkopfschmerz, Liquor, wiederholte Angiographie, Biopsie |
| Eosinophilie und Asthma | Hypereosinophiles Syndrom, allergische bronchopulmonale Aspergillose, Parasitose, Arzneimittelreaktion | Knochenmark und molekulare Diagnostik, Pilzdiagnostik, Parasitendiagnostik, Arzneimittelanamnese |
| Fieber und Schleimhautulzerationen | Infektion, chronisch-entzündliche Darmerkrankung, reaktive Arthritis, Neutropenie, Arzneimittelreaktion | Kultur oder PCR, Endoskopie, Blutbild, Histologie |
Eine infektiöse Endokarditis kann Purpura, Glomerulonephritis, neurologische Embolien, erniedrigtes Komplement und gelegentlich positive ANCA verursachen. Eine Immunsuppression vor Blutkulturen und Echokardiographie kann dann schwerwiegende Folgen haben. Bei Polyarteriitis nodosa ist nach Hepatitis B und bei kryoglobulinämischer Vaskulitis nach Hepatitis C zu suchen. Arzneimittel wie Hydralazin, Propylthiouracil, mit Levamisol verunreinigtes Kokain und bestimmte Antibiotika können vaskulitisähnliche Syndrome verursachen.
Therapie
Übergeordnete Prinzipien
Therapieziele sind eine rasche Remission, die Verhinderung irreversibler Organschäden und eine möglichst geringe kumulative Toxizität. Eine organbedrohende Erkrankung wird in der Regel mit einem Glukokortikoid in Kombination mit einem Induktionsmedikament behandelt. Nach Erreichen der Remission wird die Therapie häufig auf eine weniger toxische Erhaltungsoption umgestellt.
Vor einer Immunsuppression sollten Hepatitis B, Hepatitis C, HIV und latente Tuberkulose in Abhängigkeit vom geplanten Medikament und vom epidemiologischen Risiko abgeklärt werden. Impfungen sollten aktualisiert werden. Eine Prophylaxe gegen Pneumocystis jirovecii sollte unter Rituximab, Cyclophosphamid oder längerfristiger hochdosierter Glukokortikoidtherapie erwogen werden, insbesondere bei Kombinationstherapie. Fertilitätserhaltende Maßnahmen sind vor Cyclophosphamid zu besprechen.
Übersicht der Arzneimitteldosierungen
Die folgenden Dosierungen sind gängige Erwachsenenschemata aus Leitlinien und zentralen Studien. Die Dosierung muss an Diagnose, Alter, Nierenfunktion, Blutbild, Infektionen und lokale Fachinformation angepasst werden.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Prednisolon bei aktiver Großgefäßvaskulitis | 40 bis 60 mg peroral täglich | Sofortiger Beginn, danach individualisierte Dosisreduktion [16] |
| Methylprednisolon bei organbedrohender Vaskulitis | 500 bis 1 000 mg intravenös täglich über 1 bis 3 Tage | Vor allem bei drohendem Sehverlust, alveolärer Hämorrhagie, rasch progredienter Nephritis oder anderer kritischer Erkrankung |
| Rituximab bei GPA oder MPA, Induktion | 375 mg/m² intravenös einmal wöchentlich über 4 Wochen [17] | Alternatives Schema: 1 000 mg an Tag 1 und 15 [12] |
| Rituximab bei GPA oder MPA, Erhaltung | 500 mg intravenös an Tag 0 und 14, danach in Monat 6, 12 und 18 | Ein untersuchtes MAINRITSAN-Schema [18] |
| Cyclophosphamid bei organbedrohender Vaskulitis | 15 mg/kg intravenös, meist alle zwei bis drei Wochen | Dosisreduktion bei hohem Alter, Niereninsuffizienz oder Leukopenie. Ein perorales Schema mit 2 mg/kg täglich ist eine Alternative [17] |
| Tocilizumab bei Riesenzellarteriitis | 162 mg subkutan einmal wöchentlich | Zusammen mit einem ausschleichenden Glukokortikoid. Eine zweiwöchentliche Gabe wurde untersucht, die wöchentliche Gabe ist jedoch besser belegt [19] |
| Mepolizumab bei rezidivierender oder refraktärer EGPA | 300 mg subkutan alle vier Wochen | Vor allem bei asthma- und eosinophilendominanter Erkrankung ohne kritische Organmanifestation [12] |
| Methotrexat | 15 bis 25 mg peroral oder subkutan einmal wöchentlich | Folsäure wird gegeben. Vermeiden bei Schwangerschaft, relevanter Niereninsuffizienz oder schwerer Lungenerkrankung |
| Azathioprin | 1,5 bis 2 mg/kg peroral täglich | TPMT oder NUDT15 nach lokalem Standard bestimmen |
| Mycophenolatmofetil | 1 000 mg peroral zweimal täglich | Alternative in einigen Erhaltungsschemata, bei IgA-Vaskulitis-Nephritis und ZNS-Vaskulitis |
| Intravenöses Immunglobulin bei Kawasaki-Syndrom | 2 g/kg intravenös als Einmaldosis | Gabe, sobald die Diagnose gestellt ist [8] |
| Acetylsalicylsäure bei Kawasaki-Syndrom | 3 bis 5 mg/kg peroral täglich als thrombozytenaggregationshemmende Dosis | Höhere antiinflammatorische Dosen werden in einigen Protokollen verwendet, haben aber keine besseren koronaren Ergebnisse gezeigt [8] |
Verfügbarkeit, Kostenerstattung und zugelassene Indikation in Schweden können von internationalen Leitlinien abweichen. Eine fortgeschrittene Biologikatherapie sollte in Absprache mit einem in der Vaskulitisbehandlung erfahrenen Zentrum verordnet werden.
Riesenzellarteriitis
Die Therapie ist bei starkem Verdacht sofort zu beginnen und darf nicht auf Biopsie oder Bildgebung warten. Ohne Sehstörungen wird Prednisolon 40 bis 60 mg täglich gegeben. Bei Amaurosis fugax, neu aufgetretener Sehminderung oder anderer drohender kranialer Ischämie wird häufig intravenöses Methylprednisolon 500 bis 1 000 mg täglich über drei Tage eingesetzt, gefolgt von einer peroralen Therapie [13,16].
Tocilizumab in Kombination mit einem Glukokortikoid reduziert Rezidive und die kumulative Glukokortikoiddosis. Die wöchentliche Gabe verlängerte die Zeit bis zum Rezidiv sowohl bei neu aufgetretener als auch bei rezidivierender Erkrankung [19]. Methotrexat ist eine Alternative, wenn Tocilizumab ungeeignet ist. CRP und BSG werden durch Tocilizumab supprimiert und können dann nicht allein zur Aktivitätsbeurteilung herangezogen werden.
Acetylsalicylsäure wird nicht routinemäßig allein aufgrund der Riesenzellarteriitis empfohlen, kann aber bei kritischer Karotis- oder Vertebralisstenose oder einer anderen etablierten kardiovaskulären Indikation erwogen werden [13,16].
Takayasu-Arteriitis
Eine aktive Erkrankung wird mit Prednisolon 40 bis 60 mg täglich zusammen mit einem zusätzlichen Immunsuppressivum behandelt, meist Methotrexat, Azathioprin oder Mycophenolatmofetil. TNF-Inhibitoren oder Tocilizumab können bei rezidivierender oder refraktärer Erkrankung eingesetzt werden, die Evidenz ist jedoch schwächer als bei der Riesenzellarteriitis [13,16].
Eine Revaskularisation sollte nach Möglichkeit erfolgen, wenn die Entzündung kontrolliert ist. Indikationen umfassen kritische Organischämie, schwere renovaskuläre Hypertonie, koronare Herzkrankheit, ausgeprägte Aorteninsuffizienz oder rupturgefährdete Aneurysmen. Eine asymptomatische Stenose ohne Zeichen aktiver Entzündung soll nicht automatisch zu einer Intensivierung der Immunsuppression führen.
Granulomatose mit Polyangiitis und mikroskopische Polyangiitis
Bei organ- oder lebensbedrohender Erkrankung werden Rituximab oder Cyclophosphamid zusammen mit einem Glukokortikoid gegeben. In der RAVE-Studie war Rituximab Cyclophosphamid hinsichtlich der Remission nach sechs Monaten nicht unterlegen und in der Subgruppe mit rezidivierender Erkrankung wirksamer. Eine Remission ohne Prednisolon erreichten 64 Prozent unter Rituximab und 53 Prozent unter Cyclophosphamid [17].
Das Glukokortikoid sollte strukturiert reduziert werden. Die EULAR nennt als Ziel 5 mg Prednisolonäquivalent täglich nach vier bis fünf Monaten [12]. PEXIVAS zeigte, dass ein reduziertes Glukokortikoidschema der Standarddosis hinsichtlich Tod oder terminaler Niereninsuffizienz nicht unterlegen war und im ersten Jahr zu weniger schweren Infektionen führte [20].
Ein Plasmaaustausch soll nicht routinemäßig erfolgen. In PEXIVAS senkten sieben Plasmaaustausche das kombinierte Risiko für Tod oder terminale Niereninsuffizienz nicht [20]. Die Behandlung kann weiterhin individuell erwogen werden bei sehr rasch progredienter Niereninsuffizienz, dialysenaher Erkrankung oder gleichzeitiger Anti-GBM-Erkrankung.
Nach Erreichen der Remission wird in der Regel Rituximab als Erhaltungstherapie empfohlen. In MAINRITSAN führte Rituximab bis Monat 28 zu weniger schweren Rezidiven als Azathioprin, 5 Prozent gegenüber 29 Prozent [18]. Azathioprin oder Methotrexat sind Alternativen. Die Erhaltungstherapie wird häufig mindestens 24 bis 48 Monate gegeben, länger bei PR3-ANCA, früheren Rezidiven oder persistierenden Hochrisikomanifestationen.
Eosinophile Granulomatose mit Polyangiitis
Eine organbedrohende kardiale, renale, gastrointestinale oder neurologische Beteiligung wird mit hochdosierten Glukokortikoiden und meist Cyclophosphamid oder Rituximab behandelt. Bei rezidivierender oder refraktärer Erkrankung ohne kritische Organbeteiligung wird Mepolizumab empfohlen, insbesondere bei persistierender Eosinophilie, Asthma oder sinunasaler Erkrankung [12]. Nach einer kardialen Beteiligung ist aktiv zu suchen, da sie klinisch unauffällig, aber prognostisch bedeutsam sein kann.
Polyarteriitis nodosa
Eine schwere systemische Polyarteriitis nodosa wird mit einer intravenösen Glukokortikoid-Pulstherapie, gefolgt von peroralem Glukokortikoid und Cyclophosphamid, behandelt. Cyclophosphamid sollte auf die Induktionsphase begrenzt werden, meist drei bis sechs Monate, gefolgt von Azathioprin oder Methotrexat. Bei nicht schwerer Erkrankung kann das Glukokortikoid von Beginn an mit Azathioprin oder Methotrexat kombiniert werden [7].
Die Hepatitis-B-assoziierte Polyarteriitis nodosa ist eine sekundäre Vaskulitis und wird anders behandelt, nämlich mit antiviraler Therapie, kurzer Glukokortikoidexposition und in ausgewählten Fällen Plasmaaustausch. Bei Manifestation im Kindesalter, rezidivierenden Schlaganfällen und Livedo ist an einen Adenosindesaminase-2-Mangel (DADA2) zu denken. Ein bestätigter DADA2 wird in erster Linie mit TNF-Inhibitoren behandelt [7].
IgA-Vaskulitis
Eine leichte Haut- und Gelenkbeteiligung wird symptomatisch behandelt. NSAR können kurzfristig nur eingesetzt werden, wenn keine renale und gastrointestinale Beteiligung vorliegt. Ein Glukokortikoid kann schwere Bauch- oder Gelenkschmerzen verkürzen, beugt einer Nephritis jedoch nicht sicher vor und soll nicht allein zu diesem Zweck gegeben werden [4].
Alle Patienten benötigen Kontrollen von Blutdruck, Kreatinin und Urin. Bei Proteinurie wird eine Blockade des Renin-Angiotensin-Systems eingesetzt, sofern keine Kontraindikation besteht. Eine relevante oder zunehmende Proteinurie, eine eingeschränkte Nierenfunktion oder ein aktives Sediment rechtfertigen eine Nierenbiopsie und eine nephrologische Beurteilung. Die Evidenz für Cyclophosphamid, Rituximab, Mycophenolat und Calcineurininhibitoren bei schwerer IgA-Vaskulitis-Nephritis ist begrenzt und beruht häufig auf Extrapolation aus der IgA-Nephropathie [4].
Kryoglobulinämische Vaskulitis
Die Grunderkrankung wird behandelt. Bei Hepatitis C wird eine direkt wirkende antivirale Therapie gegeben. Rituximab wird bei schwerer oder persistierender Vaskulitis eingesetzt, insbesondere bei Glomerulonephritis, Neuropathie, ausgedehnten Hautulzera oder systemischer Erkrankung [21]. Hochdosierte Glukokortikoide und Plasmaaustausch können bei alveolärer Hämorrhagie, rasch progredienter Glomerulonephritis, Hyperviskosität oder kritischer Ischämie erforderlich sein. Eine hämatologische Abklärung ist bei monoklonaler Komponente oder Typ-I-Kryoglobulinämie unerlässlich.
Behçet-Syndrom
Die Therapie richtet sich nach der Organmanifestation. Colchicin wird häufig bei Erythema-nodosum-artigen Läsionen und Arthritis eingesetzt. Azathioprin, Interferon-alpha oder TNF-Inhibitoren werden bei rezidivierender mukokutaner Erkrankung und Uveitis eingesetzt. Eine visusbedrohende posteriore Uveitis oder retinale Vaskulitis erfordert eine rasche systemische Immunsuppression, meist Glukokortikoid zusammen mit Azathioprin, Infliximab oder Adalimumab [10,22].
Venöse Thrombosen werden in erster Linie als entzündliche Gefäßerkrankung mit Immunsuppression behandelt. Eine Antikoagulation kann nach individueller Abschätzung des Blutungsrisikos erwogen werden, Pulmonalarterienaneurysmen müssen jedoch ausgeschlossen sein. Pulmonalarterienaneurysmen, Budd-Chiari-Syndrom, periphere Arterienaneurysmen und schwerer Neuro-Behçet werden mit hochdosiertem Glukokortikoid und Cyclophosphamid oder TNF-Inhibitoren behandelt [22].
Kawasaki-Syndrom
Intravenöses Immunglobulin (IVIG) 2 g/kg wird bei komplettem oder inkomplettem Kawasaki-Syndrom so rasch wie möglich gegeben. Die Behandlung soll nicht bis zum Fiebertag 10 aufgeschoben werden. Acetylsalicylsäure wird in der Akutphase und danach in thrombozytenaggregationshemmender Dosis gegeben. Eine Echokardiographie mit körperoberflächenadjustierten z-Werten ist ohne Verzögerung durchzuführen [8].
Bei hohem Risiko für IVIG-Resistenz oder Koronaraneurysmen kann initial ein Glukokortikoid ergänzt werden. Persistierendes Fieber mehr als 36 Stunden nach IVIG wird häufig mit einer zweiten IVIG-Dosis behandelt, während Glukokortikoide oder andere Immunmodulation Alternativen darstellen. Kinder mit Koronaraneurysmen benötigen eine langfristige kinderkardiologische Nachsorge.
Kutane Kleingefäßvaskulitis
Auslösende Arzneimittel werden abgesetzt und Infektionen behandelt. Bei hautbegrenzter, selbstlimitierender Erkrankung reichen häufig Ruhe, Hochlagerung, Kompression und symptomatische Behandlung aus. Eine schwere, schmerzhafte oder rezidivierende Erkrankung kann mit einer kurzen Prednisolonkur, Colchicin 0,5 bis 1 mg täglich oder Dapson 50 bis 200 mg täglich behandelt werden. Dapson erfordert eine Bestimmung der Glukose-6-phosphat-Dehydrogenase und Kontrollen des Blutbilds sowie des Methämoglobins bei Symptomen [3].
Primäre ZNS-Vaskulitis
Infektion, Malignom und reversibles zerebrales Vasokonstriktionssyndrom müssen vor einer Immunsuppression ausgeschlossen werden. Eine schwere Erkrankung wird in der Regel mit intravenösem Methylprednisolon, gefolgt von peroralem Glukokortikoid und Cyclophosphamid, behandelt. Die Erhaltungstherapie erfolgt häufig mit Azathioprin, Mycophenolatmofetil oder Methotrexat. Die Evidenz beruht auf Beobachtungsstudien, randomisierte Therapiestudien fehlen [11].
Nachsorge und Prognose
Die Nachsorge soll zwischen aktiver Entzündung, bleibendem Schaden und Therapienebenwirkung unterscheiden. Neuropathische Schwäche, chronische Niereninsuffizienz, Stenosen, Hörminderung und Lungenfibrose können trotz Remission fortbestehen und sollen nicht automatisch zu einer Intensivierung der Immunsuppression führen.
Bei jeder Kontrolle werden neue Organsymptome, Blutdruck, Pulsstatus, Haut, neurologischer Status, Urin, Kreatinin, Blutbild, Leberwerte und Entzündungsmarker beurteilt. Der ANCA-Titer kann zur Risikoabschätzung beitragen, soll aber nicht allein die Therapie steuern. Ein isolierter Anstieg von CRP, BSG oder ANCA ohne klinische Zeichen rechtfertigt eine erneute Beurteilung, nicht automatisch eine Therapieeskalation.
Bei Riesenzellarteriitis mit Aortenbeteiligung und bei Takayasu-Arteriitis ist eine langfristige bildgebende Überwachung von Aneurysmen und Stenosen erforderlich. Die Intervalle werden nach Gefäßterritorium, früherer Progression und Therapiephase individualisiert. Eine routinemäßig wiederholte FDG-PET wird bei stabiler Remission nicht empfohlen, MR-Angiographie, CT-Angiographie oder Ultraschall können jedoch zur strukturellen Verlaufskontrolle eingesetzt werden [14].
Nach Rituximab werden Immunglobuline, Infektionen und Blutbild kontrolliert. Nach Cyclophosphamid werden Blutbild, Urinsediment, Fertilitätsfragen und das langfristige Risiko für Harnblasenkarzinom überwacht. Eine Glukokortikoidtherapie erfordert Prävention und Überwachung von Osteoporose, Diabetes, Hypertonie, Katarakt, Glaukom und Infektionen.
Die Prognose hat sich durch frühere Diagnose und wirksamere Induktionstherapie verbessert. Rezidive sind dennoch häufig bei ANCA-assoziierter Vaskulitis, Riesenzellarteriitis, Behçet-Syndrom und primärer ZNS-Vaskulitis. Bei primärer ZNS-Vaskulitis wurden Rezidivraten um 30 Prozent berichtet, mit erheblicher Variation der Mortalität zwischen Kohorten [11]. Bei IgA-Vaskulitis bestimmt die Nierenbeteiligung die Langzeitprognose. Bei Riesenzellarteriitis ist ein bleibender Sehverlust in der Regel irreversibel, was eine Behandlung bereits bei starkem klinischem Verdacht rechtfertigt.
Quellen
- Pyo JY et al. Comparison of the 2022 ACR/EULAR Classification Criteria for Antineutrophil Cytoplasmic Antibody-Associated Vasculitis with Previous Criteria. Yonsei Medical Journal 2023. PMID: 36579374
- Katsuyama T et al. Current concept and epidemiology of systemic vasculitides. Allergology International 2014. PMID: 25339434
- Fraticelli P et al. Diagnosis and management of leukocytoclastic vasculitis. Internal and Emergency Medicine 2021. PMID: 33713282
- Castañeda S et al. IgA Vasculitis (Henoch-Schönlein Purpura): An Update on Treatment. Journal of Clinical Medicine 2024. PMID: 39518760
- van der Geest KSM et al. Diagnostic Accuracy of Symptoms, Physical Signs, and Laboratory Tests for Giant Cell Arteritis: A Systematic Review and Meta-analysis. JAMA Internal Medicine 2020. PMID: 32804186
- Solans-Laqué R et al. Red flags for clinical suspicion of eosinophilic granulomatosis with polyangiitis. European Journal of Internal Medicine 2024. PMID: 38880725
- Chung SA et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Polyarteritis Nodosa. Arthritis Care and Research 2021. PMID: 34235889
- Gorelik M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Kawasaki Disease. Arthritis Care and Research 2022. PMID: 35257507
- Roccatello D et al. Cryoglobulinaemia. Nature Reviews Disease Primers 2018. PMID: 30072738
- Esatoglu SN et al. Behçet’s syndrome: providing integrated care. Journal of Multidisciplinary Healthcare 2017. PMID: 28860798
- Beuker C et al. Primary Angiitis of the CNS: A Systematic Review and Meta-analysis. Neurology Neuroimmunology and Neuroinflammation 2021. PMID: 34663675
- Hellmich B et al. EULAR recommendations for the management of ANCA-associated vasculitis: 2022 update. Annals of the Rheumatic Diseases 2024. PMID: 36927642
- Maz M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Giant Cell Arteritis and Takayasu Arteritis. Arthritis and Rheumatology 2021. PMID: 34235884
- Dejaco C et al. EULAR recommendations for the use of imaging in large vessel vasculitis in clinical practice: 2023 update. Annals of the Rheumatic Diseases 2024. PMID: 37550004
- Pouncey AL et al. Halo sign on temporal artery ultrasound versus temporal artery biopsy for giant cell arteritis. Cochrane Database of Systematic Reviews 2024. PMID: 38323659
- Hellmich B et al. 2018 Update of the EULAR recommendations for the management of large vessel vasculitis. Annals of the Rheumatic Diseases 2020. PMID: 31270110
- Stone JH et al. Rituximab versus cyclophosphamide for ANCA-associated vasculitis. New England Journal of Medicine 2010. PMID: 20647199
- Guillevin L et al. Rituximab versus azathioprine for maintenance in ANCA-associated vasculitis. New England Journal of Medicine 2014. PMID: 25372085
- Stone JH et al. New-onset versus relapsing giant cell arteritis treated with tocilizumab: 3-year results from a randomized controlled trial and extension. Rheumatology 2022. PMID: 34718434
- Walsh M et al. Plasma Exchange and Glucocorticoids in Severe ANCA-Associated Vasculitis. New England Journal of Medicine 2020. PMID: 32053298
- Quartuccio L et al. Management of mixed cryoglobulinemia with rituximab: evidence and consensus-based recommendations from the Italian Study Group of Cryoglobulinemia. Clinical Rheumatology 2023. PMID: 36169798
- Hatemi G et al. 2018 update of the EULAR recommendations for the management of Behçet's syndrome. Annals of the Rheumatic Diseases 2018. PMID: 29625968