
Zusammenfassung
Die Riesenzellarteriitis ist eine granulomatöse Vaskulitis mittelgroßer und großer Arterien, die nahezu ausschließlich Menschen über 50 Jahre betrifft. Die Erkrankung umfasst sowohl die kraniale Arteriitis als auch die Entzündung der Aorta und ihrer größeren Äste. Neu aufgetretene Kopfschmerzen, Claudicatio masticatoria, Druckempfindlichkeit der Kopfhaut, Sehstörungen, polymyalgische Beschwerden, Allgemeinsymptome und Claudicatio der Extremitäten sind typische Manifestationen, doch kein einzelner klinischer oder laborchemischer Befund kann die Diagnose bestätigen oder ausschließen. Sehstörungen, Amaurosis fugax oder Diplopie sind als medizinische Notfälle zu behandeln.
Bei hochgradigem klinischem Verdacht ist die Glukokortikoidtherapie sofort einzuleiten und darf nicht bis zum Vorliegen von Bildgebung oder Biopsie aufgeschoben werden. Die Sonographie der Temporal- und Axillararterien ist die Untersuchung der ersten Wahl, sofern ausreichende Expertise vorhanden ist. Bei negativem oder schwer interpretierbarem Befund wird je nach klinischem Phänotyp und lokaler Verfügbarkeit eine Temporalarterienbiopsie, MRT, FDG-PET/CT oder CT-Angiographie gewählt. Ein negativer Befund schließt die Erkrankung bei hoher Vortestwahrscheinlichkeit nicht aus.
Prednisolon 40 bis 60 mg täglich ist der Standard zur Remissionsinduktion ohne drohenden Visusverlust. Bei Amaurosis fugax, neu aufgetretener Sehverschlechterung oder anderer schwerer kranialer Ischämie sollte unverzüglich intravenöses Methylprednisolon erwogen werden, in der Regel 500 bis 1 000 mg täglich über drei Tage, gefolgt von Prednisolon 60 mg täglich. Tocilizumab 162 mg subkutan einmal wöchentlich reduziert Rezidive und die kumulative Glukokortikoiddosis und sollte insbesondere bei Rezidiven, Großgefäßbeteiligung oder hohem Risiko für Glukokortikoidtoxizität erwogen werden. Methotrexat ist eine Alternative, wenn Tocilizumab ungeeignet ist. Eine langfristige klinische Nachsorge ist erforderlich, da Rezidive häufig sind und Aortenaneurysmen, Dissektionen und Stenosen noch Jahre nach der Diagnose auftreten können.
Hintergrund und Epidemiologie
Die Riesenzellarteriitis ist die häufigste primäre systemische Vaskulitis des Erwachsenenalters. Die Erkrankung kann die oberflächlichen kranialen Arterien, die ophthalmische Zirkulation, die Aorta und ihre größeren Äste betreffen. Die Unterteilung in kraniale Riesenzellarteriitis und Großgefäß-Riesenzellarteriitis ist klinisch hilfreich, doch die Phänotypen überlappen häufig und können gleichzeitig oder nacheinander auftreten [1].
Vor dem 50. Lebensjahr tritt die Erkrankung nahezu nie auf. Die Inzidenz steigt mit dem Alter stark an und ist im achten Lebensjahrzehnt am höchsten. Frauen sind etwa zwei- bis dreimal so häufig betroffen wie Männer. Die Inzidenz variiert geografisch und ist in Populationen nordeuropäischer, insbesondere skandinavischer Herkunft am höchsten. In Nordeuropa wurden Inzidenzen von bis zu etwa 44 Fällen pro 100 000 Personen über 50 Jahre berichtet, während sie in süd- und ostasiatischen Populationen deutlich niedriger liegt [1].
Polymyalgia rheumatica und Riesenzellarteriitis sind eng verwandte entzündliche Erkrankungen. Polymyalgische Symptome treten bei etwa 40 bis 60 Prozent der Patienten mit Riesenzellarteriitis auf. Umgekehrt kann eine Gefäßbeteiligung bei Patienten vorliegen, bei denen zunächst eine isolierte Polymyalgia rheumatica angenommen wurde. In einer Metaanalyse steroidnaiver Patienten mit neu aufgetretener Polymyalgia rheumatica ohne kraniale oder ischämische Symptome wurde bei 23 Prozent eine subklinische Riesenzellarteriitis nachgewiesen, die Schätzung war jedoch heterogen und von der gewählten Untersuchungsmethode abhängig [2].
Die Mortalität liegt in vielen Kohorten nahe derjenigen der Allgemeinbevölkerung, die langfristige Morbidität ist jedoch erheblich. Kardiovaskuläre Erkrankungen, zerebrovaskuläre Ereignisse, Infektionen, Glukokortikoidkomplikationen und Aortenerkrankungen sind wichtige Ursachen schwerer Verläufe [1].
Pathophysiologie
Die Riesenzellarteriitis ist eine immunvermittelte granulomatöse Panarteriitis. Die Entzündung beginnt vermutlich mit der Aktivierung dendritischer Zellen in der Adventitia einer genetisch prädisponierten, gealterten Gefäßwand. CD4-positive T-Lymphozyten und Monozyten werden in die Gefäßwand rekrutiert und differenzieren unter anderem zu Th1-Zellen, Th17-Zellen, Makrophagen und mehrkernigen Riesenzellen. HLA-DRB1*04 ist die deutlichste genetische Assoziation, ein einzelnes auslösendes Antigen wurde jedoch nicht identifiziert [3].
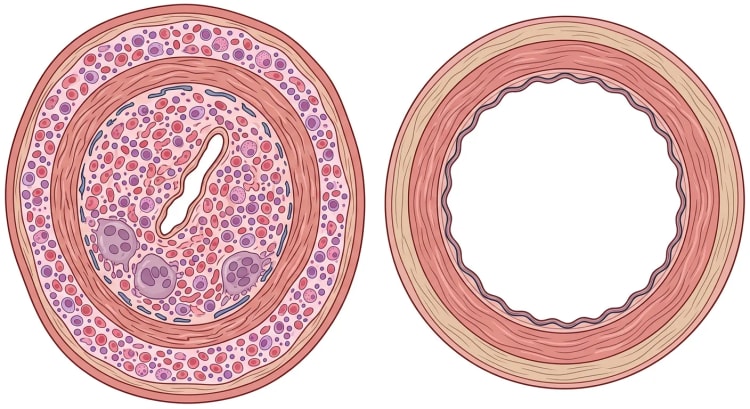
IL-6 trägt zur systemischen Entzündung, zur Thrombozytose und zur hepatischen Akute-Phase-Reaktion bei. Dies erklärt teilweise die Wirksamkeit der IL-6-Rezeptor-Blockade mit Tocilizumab. IFN-gamma, Wachstumsfaktoren und Matrixmetalloproteinasen tragen gleichzeitig zur Makrophagenaktivierung, zum Gewebeschaden und zum Gefäßumbau bei. Glukokortikoide hemmen die Th17-vermittelte Entzündung wirksamer als die länger anhaltende Th1-Antwort, was zu einer persistierenden Gefäßwandentzündung trotz normalisiertem CRP und klinischer Besserung beitragen kann [3].
Die Entzündung fragmentiert die Membrana elastica interna und treibt die neointimale Hyperplasie voran. Die Lumeneinengung kann zu Ischämien von Nervus opticus, Retina, Gehirn oder Extremitäten führen. Die Destruktion der Media und der elastischen Strukturen kann hingegen zu Dilatation, Aneurysma und Dissektion führen. Die Entzündung ist häufig segmental mit unbeteiligten dazwischenliegenden Gefäßabschnitten (Skip Lesions), was erklärt, warum eine Temporalarterienbiopsie trotz aktiver Erkrankung negativ sein kann.
Klinisches Bild
Kraniale Symptome
Die Erkrankung entwickelt sich häufig über Tage bis Wochen. Folgende Symptome sind systematisch zu erfragen:
- neu aufgetretene oder deutlich veränderte Kopfschmerzen
- Druckempfindlichkeit der Kopfhaut, etwa beim Haarebürsten oder beim Liegen des Kopfes auf dem Kissen
- Claudicatio masticatoria, typischerweise Schmerzen oder Ermüdung nach einigen Minuten Kauen, die in Ruhe nachlassen
- Claudicatio der Zunge oder Zungenschmerzen
- druckschmerzhafte, verdickte oder pulslose Temporalarterie
- Diplopie, vorübergehender Visusverlust, Verschwommensehen oder bleibende Sehverschlechterung
- fokalneurologische Symptome, insbesondere aus dem vertebrobasilären Stromgebiet.
Kopfschmerzen sind häufig, aber unspezifisch. In einer Metaanalyse von 68 diagnostischen Studien mit mehr als 14 000 Patienten war die Claudicatio masticatoria deutlich aussagekräftiger, mit einer positiven Likelihood-Ratio von 4,90. Eine verdickte Temporalarterie hatte eine positive Likelihood-Ratio von 4,70 und ein fehlender Puls über der Temporalarterie von 3,25. Kopfschmerzen oder Druckempfindlichkeit der Kopfhaut allein konnten die Diagnose dagegen nicht bestätigen [4].
Okuläre Manifestationen
Sehstörungen werden meist durch eine arteriitische anteriore ischämische Optikusneuropathie verursacht, seltener durch eine posteriore ischämische Optikusneuropathie, einen Zentralarterienverschluss der Retina oder einen Hirninfarkt. Der Visusverlust ist in der Regel plötzlich, schmerzlos und dauerhaft. Eine Amaurosis fugax kann einem bleibenden Visusverlust vorausgehen und ist als Alarmsymptom zu werten.
Die Fundoskopie kann eine blasse Papillenschwellung zeigen. Das Fehlen sichtbarer Fundusveränderungen schließt eine posteriore ischämische Optikusneuropathie jedoch nicht aus. Die Orbita-MRT kann eine Kontrastmittelanreicherung um die Optikusscheide oder im orbitalen Fettgewebe zeigen, ist jedoch eine ergänzende Untersuchung und darf die Behandlung nicht verzögern. In einer Metaanalyse zur biopsiegesicherten Riesenzellarteriitis mit okulären Manifestationen war Visusverlust die häufigste Präsentation, während die Kontrastmittelanreicherung der Optikusscheide der häufigste MRT-Befund war [5].
Systemische und polymyalgische Symptome
Fieber, Gewichtsverlust, Krankheitsgefühl, Nachtschweiß, Müdigkeit und Entzündungsanämie sind häufig. Bei Fieber oder einem inflammatorischen Syndrom ohne erkennbare Ursache bei einer Person über 50 Jahre ist auch ohne Kopfschmerzen an eine Riesenzellarteriitis zu denken.
Die Polymyalgia rheumatica verursacht in der Regel beidseitige Schmerzen und Morgensteifigkeit im Schulter- und Hüftbereich. Bei Patienten mit vermuteter Polymyalgia rheumatica sollten neu aufgetretene Kopfschmerzen, Claudicatio masticatoria, Sehstörungen, ausgeprägte Allgemeinsymptome, Claudicatio der Extremitäten oder ein unzureichendes Ansprechen auf niedrig dosiertes Prednisolon den Verdacht auf eine begleitende Riesenzellarteriitis wecken [2].
Großgefäßmanifestationen
Die Großgefäß-Riesenzellarteriitis kann Folgendes verursachen:
- Arm- oder Beinclaudicatio
- Pulsverlust oder Seitendifferenz des Blutdrucks
- Strömungsgeräusche über der A. subclavia, A. carotis oder A. femoralis
- unerklärte Extremitätenschmerzen
- renovaskuläre Hypertonie
- Brust- oder Rückenschmerzen bei Aortenkomplikation
- trockener Husten oder Heiserkeit
- länger anhaltendes Fieber und Gewichtsverlust ohne kraniale Symptome.
Patienten mit vorherrschendem Großgefäß-Phänotyp sind häufig etwas jünger, haben öfter eine Polymyalgia rheumatica und seltener eine positive Temporalarterienbiopsie als Patienten mit typischer kranialer Erkrankung. Die Diagnose wird daher häufig verzögert gestellt [6].
Abklärung und Diagnostik
Sofortige klinische Beurteilung
Eine vermutete Riesenzellarteriitis sollte über einen Fast-Track-Pfad mit fachärztlicher Beurteilung und Gefäßbildgebung innerhalb weniger Tage abgeklärt werden. Sehstörungen erfordern eine Beurteilung am selben Tag. Vor Therapiebeginn werden dokumentiert:
- genauer Symptombeginn und Symptomverlauf
- Sehschärfe und Gesichtsfeld beider Augen
- Pupillenreaktionen, Farbsehen und, wenn möglich, Fundoskopie
- Palpation der Temporalarterien
- Pulse und Blutdruck an beiden Armen
- Gefäßgeräusche
- fokalneurologische Befunde
- Zeichen einer Polymyalgia rheumatica
- Infektionszeichen und mögliche Differenzialdiagnosen.
Fast-Track-Pfade mit strukturierter klinischer Beurteilung und früher Sonographie waren in Beobachtungsstudien mit einer geringeren Rate an dauerhaftem Visusverlust verbunden als das historische Vorgehen [7].
Laboruntersuchungen
Die initiale Labordiagnostik sollte mindestens umfassen:
- CRP und BSG
- Blutbild mit Differenzialblutbild und Thrombozyten
- Kreatinin und geschätzte glomeruläre Filtrationsrate (eGFR)
- Natrium, Kalium und Glukose
- ALT, AST, alkalische Phosphatase und Albumin
- Urinstix
- Blutkulturen bei Fieber oder Infektionsverdacht.
Häufige Befunde sind erhöhtes CRP und erhöhte BSG, normozytäre Anämie, Thrombozytose, Hypoalbuminämie und leicht erhöhte alkalische Phosphatase. Thrombozyten über 400 x 10^9/L hatten in einer Metaanalyse eine positive Likelihood-Ratio von 3,75 und eine BSG über 100 mm/h eine positive Likelihood-Ratio von 3,11. Ein normales CRP und eine niedrige BSG verringern die Wahrscheinlichkeit, schließen die Erkrankung jedoch nicht aus [4].
CRP und BSG sollten möglichst vor der ersten Glukokortikoiddosis bestimmt werden, die Blutentnahme darf die Behandlung bei Sehstörungen jedoch nicht verzögern. Nach Beginn einer Tocilizumab-Therapie sind CRP und BSG aufgrund des Wirkmechanismus des Arzneimittels häufig niedrig und können dann nicht als alleinige Aktivitätsmarker herangezogen werden.
Diagnostische Strategie
Es gibt keinen einzelnen diagnostischen Goldstandard. Die Diagnose beruht auf der Zusammenschau von klinischer Wahrscheinlichkeit, Laborbefunden, Gefäßbildgebung, Biopsie und Verlauf. Klassifikationskriterien wurden entwickelt, um vergleichbare Studienpopulationen zu definieren, und dürfen nicht schematisch zum Ausschluss der Erkrankung verwendet werden. In einer externen Validierung zeigten die ACR/EULAR-Kriterien von 2022 eine hohe Sensitivität, aber nur eine mäßige Spezifität in einer Fast-Track-Population mit Verdacht auf Riesenzellarteriitis [8].
flowchart TD
A["Verdacht auf Riesenzellarteriitis<br>bei Person über 50 Jahre"] --> B["Sehstörungen und kraniale<br>Ischämie sofort beurteilen"]
B -->|"Ja"| C["Glukokortikoide sofort beginnen<br>und Augenarzt hinzuziehen"]
B -->|"Nein"| D["Laborproben entnehmen und<br>Vortestwahrscheinlichkeit beurteilen"]
C --> E["Sonographie der Temporal- und<br>Axillararterien so bald wie möglich"]
D --> E
E -->|"Typischer Befund und hohe Wahrscheinlichkeit"| F["Diagnose kann ohne<br>Biopsie gestellt werden"]
E -->|"Negativer oder unklarer Befund"| G["Temporalarterienbiopsie oder<br>andere Gefäßbildgebung"]
G --> H["MRT, FDG-PET/CT oder<br>CT-Angiographie je nach Phänotyp"]
H --> I["Klinik, Labor, Bildgebung<br>und Histologie integrieren"]
I --> J["Großgefäßbeteiligung erfassen<br>und Therapie planen"]
Sonographie
Die EULAR empfiehlt die Sonographie als Untersuchung der ersten Wahl bei Verdacht auf Riesenzellarteriitis. Sowohl Temporal- als auch Axillararterien sollten Teil der Standarduntersuchung sein [9]. Typische Befunde sind:
- homogenes, echoarmes und zirkumferentielles Wandödem, das sogenannte Halo-Zeichen
- nicht komprimierbare, verdickte Gefäßwand
- Stenose oder Verschluss
- beidseitige axilläre Wandverdickung.
In Studien mit niedrigem Bias-Risiko betrugen die Sensitivität 88 Prozent und die Spezifität 96 Prozent im Vergleich zur klinischen Diagnose. Wurden sowohl kraniale als auch extrakraniale Arterien untersucht, stieg die Sensitivität auf 93 Prozent, verglichen mit 80 Prozent bei alleiniger kranialer Sonographie [10]. Eine weitere Metaanalyse ergab für die kombinierte kraniale und Großgefäßsonographie eine Sensitivität von 86 Prozent und eine Spezifität von 96 Prozent [11].
Die Untersuchung ist untersucherabhängig. Atherosklerose kann falsch positive Befunde verursachen, und eine frühe Glukokortikoidtherapie kann das Halo-Zeichen rasch zurückbilden. Die Sonographie sollte daher so früh wie möglich erfolgen, idealerweise vor oder innerhalb der ersten Behandlungstage. Eine aktuelle Cochrane-Übersicht fand eine erhebliche Heterogenität und eine sehr geringe Vertrauenswürdigkeit der Evidenz in direkten Vergleichen von Sonographie und Biopsie. Eine negative Sonographie kann die Erkrankung daher nicht allein ausschließen [12].
Temporalarterienbiopsie
Die Biopsie ist besonders wertvoll, wenn die Sonographie negativ oder schwer interpretierbar ist, keine bildgebende Expertise verfügbar ist, eine andere Vaskulitis in Betracht kommt oder eine langfristige Immunsuppression eine hohe diagnostische Sicherheit erfordert.
Die Biopsie sollte:
- bei lateralisierten Symptomen von der symptomatischen Seite entnommen werden
- ein möglichst langes Segment umfassen, mindestens über 1 cm nach Fixierung, vorzugsweise 2 bis 3 cm vor Fixierung
- nach Möglichkeit innerhalb von zwei Wochen nach Therapiebeginn erfolgen
- von einem in Vaskulitiden erfahrenen Pathologen beurteilt werden
- durch eine kontralaterale Biopsie ergänzt werden, wenn die erste Biopsie negativ ist und eine verbleibende diagnostische Unsicherheit für das weitere Vorgehen relevant ist.
Die Histologie kann eine transmurale mononukleäre Entzündung, Granulome, mehrkernige Riesenzellen, eine Fragmentierung der Membrana elastica interna und eine Intimahyperplasie zeigen. Riesenzellen müssen für die Diagnose nicht vorhanden sein. Eine systematische Übersicht schätzte die Sensitivität auf 61 Prozent und die Spezifität auf 98 Prozent im Vergleich zur klinischen Diagnose, die Unsicherheit war jedoch erheblich [13]. Histologische Veränderungen können nach mehrwöchiger Glukokortikoidtherapie fortbestehen, weshalb auch eine späte Biopsie noch aussagekräftig sein kann. Die Behandlung darf niemals aufgeschoben werden, um eine Biopsie abzuwarten [14].
MRT und MR-Angiographie
Die hochauflösende kontrastverstärkte MRT kann die Entzündung kranialer Arterien darstellen und ist eine Alternative, wenn keine Sonographie verfügbar oder diese schwer interpretierbar ist. Die MR-Angiographie von Hals, Thorax, Abdomen und Becken kann gleichzeitig Wandverdickung, Kontrastmittelanreicherung, Stenosen, Verschlüsse und Aneurysmen zeigen. In Studien mit niedrigem Bias-Risiko betrugen die Sensitivität 81 Prozent und die Spezifität 98 Prozent für die Diagnose einer Riesenzellarteriitis [10].
Die MRT ist besonders nützlich, wenn Strahlung oder jodhaltiges Kontrastmittel vermieden werden sollen. Einschränkungen sind Verfügbarkeit, Untersuchungsdauer, Bewegungsartefakte sowie Schwierigkeiten bei Patienten mit bestimmten Implantaten oder fortgeschrittener Niereninsuffizienz.
FDG-PET/CT
Die FDG-PET/CT stellt metabolisch aktive Entzündung in der Aorta und größeren Arterien dar und kann gleichzeitig ein Malignom oder eine Infektion nachweisen. Die Untersuchung ist besonders wertvoll bei:
- Verdacht auf Großgefäß-Riesenzellarteriitis ohne kraniale Symptome
- Fieber oder inflammatorischem Syndrom unklarer Ursache
- negativer Temporalarterienbiopsie trotz fortbestehendem hohem Verdacht
- Erfassung der entzündlichen Ausdehnung.
Ein typisches Muster ist eine gleichmäßige, zusammenhängende und relativ symmetrische FDG-Aufnahme in mehreren großen Arterienregionen, häufig stärker als die Leberaufnahme. Atherosklerose zeigt häufiger eine fleckige und unregelmäßige Aufnahme. Die gepoolte Sensitivität und Spezifität wurden in Studien mit niedrigem Bias-Risiko auf 76 beziehungsweise 95 Prozent geschätzt [10].
Glukokortikoide reduzieren die Gefäßaufnahme rasch. Die FDG-PET/CT sollte möglichst innerhalb von drei Tagen nach Therapiebeginn durchgeführt werden. Nach etwa zehn Tagen ist die Sensitivität deutlich geringer [13]. Das Verfahren ist mit Strahlenexposition verbunden, kostenintensiv und sollte nicht routinemäßig bei jeder Verlaufskontrolle eingesetzt werden [15].
CT-Angiographie
Die CT-Angiographie ermöglicht eine schnelle und hochauflösende Darstellung der Aorta und ihrer Äste. Sie zeigt Wandverdickung, Kontrastmittelanreicherung, Stenosen, Verschlüsse, Dissektionen und Aneurysmen. Das Verfahren ist besonders nützlich bei Verdacht auf eine akute Aortenerkrankung oder wenn strukturelle Gefäßschäden erfasst werden müssen. Eine aktive Vaskulitis verursacht in der Regel eine zirkumferentielle, langstreckige Wandverdickung, während Atherosklerose häufiger exzentrisch und fleckförmig ist [16].
Die CT-Angiographie ist für niedriggradige entzündliche Aktivität weniger sensitiv als MRT und FDG-PET/CT. Jodhaltiges Kontrastmittel und Strahlung begrenzen wiederholte Untersuchungen.
Ausbreitungsdiagnostik bei gesicherter Diagnose
Bei Neudiagnose sollte eine bildgebende Erfassung der Aorta und ihrer Hauptäste erwogen werden, insbesondere bei Pulsdifferenz, Strömungsgeräuschen, Claudicatio der Extremitäten, länger anhaltendem inflammatorischem Syndrom oder axillärem Sonographiebefund. MR-Angiographie oder CT-Angiographie eignen sich für die strukturelle Ausgangsuntersuchung. Die FDG-PET/CT ist am nützlichsten, wenn die aktive entzündliche Ausdehnung bestimmt werden muss [14].
Differenzialdiagnosen
| Differenzialdiagnose | Hinweise gegen eine Riesenzellarteriitis | Geeignete weitere Abklärung |
|---|---|---|
| Unspezifische Kopfschmerzen, Migräne oder Spannungskopfschmerz | Langjährig unverändertes Muster, normale Entzündungsparameter, fehlende vaskuläre Befunde | Neurologische Beurteilung und gezielte Bildgebung |
| Kraniomandibuläre Dysfunktion | Lokaler Gelenkschmerz unmittelbar bei Kieferbewegung, druckschmerzhaftes Kiefergelenk, keine typische Ermüdbarkeit | Zahnärztliche oder kieferchirurgische Beurteilung |
| Nicht-arteriitische anteriore ischämische Optikusneuropathie | Vaskuläre Risikofaktoren, fehlende systemische Entzündung und fehlende kraniale Symptome | Notfallmäßige augenärztliche Beurteilung, Fundoskopie und Gefäßdiagnostik |
| Atherosklerotische Gefäßerkrankung | Fokale, exzentrische und verkalkte Läsionen, geringe entzündliche Aktivität | CT-Angiographie, MR-Angiographie oder Sonographie |
| Takayasu-Arteriitis | Meist Beginn vor dem 50. Lebensjahr, ausgedehnte Erkrankung des Aortenbogens | MR-Angiographie oder CT-Angiographie |
| ANCA-assoziierte Vaskulitis | Glomerulonephritis, Lungenblutung, HNO-Manifestationen, Neuropathie | Urinanalyse, Nierenparameter, ANCA und gezielte Organdiagnostik |
| Infektiöse Aortitis oder Endokarditis | Fieber, Bakteriämie, Klappenbefund, fokale sackförmige Aortenläsion | Blutkulturen, Echokardiographie und CT |
| IgG4-assoziierte Erkrankung | Periaortitis, Beteiligung von Pankreas, Speicheldrüsen oder Retroperitoneum | Serum-IgG4, CT oder MRT und Gewebeprobe |
| Malignom | Unverhältnismäßiger Gewichtsverlust, Zytopenien, fokale Tumorsymptome | Gezielte CT, FDG-PET/CT und histologische Diagnostik |
| Amyloidose der Temporalarterie | Negative Vaskulitisdiagnostik, systemische Amyloidmanifestationen | Kongorot-Färbung und Amyloidtypisierung |
| Herpes zoster ophthalmicus | Dermatombezogene Schmerzen und Vesikel | Klinische Diagnose und bei Bedarf virologische Diagnostik |
Therapie
Akuttherapie
Die Behandlung ist bei hochgradigem Verdacht sofort zu beginnen. Die diagnostische Abklärung wird parallel fortgesetzt.
Bei aktiver Erkrankung ohne kraniale Ischämie wird Prednisolon 40 bis 60 mg einmal täglich empfohlen. Eine Anfangsdosis von 40 mg ist bei unkomplizierter kranialer oder systemischer Erkrankung häufig ausreichend, während 60 mg bei hoher entzündlicher Aktivität, ausgeprägten ischämischen Symptomen oder hohem Körpergewicht angemessen sind. Die EULAR empfiehlt 40 bis 60 mg Prednison-Äquivalent täglich zur Remissionsinduktion [17].
Bei drohendem Visusverlust, Amaurosis fugax, neu aufgetretener Sehverschlechterung oder anderer schwerer kranialer Ischämie sollte intravenöses Methylprednisolon 500 bis 1 000 mg täglich über drei Tage erwogen werden, gefolgt von Prednisolon 60 mg täglich. Die Evidenz für bessere visuelle Ergebnisse als unter hochdosierter oraler Therapie ist sehr unsicher, doch die Folgen eines weiteren Visusverlusts sind so schwerwiegend, dass bei drohendem Visusverlust in der Regel eine Pulstherapie gewählt wird [13,14]. Ein Augenarzt ist notfallmäßig hinzuzuziehen. Ein bereits eingetretener schwerer Visusverlust bildet sich selten zurück, und das Hauptziel ist, das andere Auge zu schützen und eine weitere Ischämie zu verhindern.
Ausschleichen der Glukokortikoide
Symptome und Entzündungsparameter bessern sich häufig innerhalb von Tagen. Bleibt innerhalb einiger Tage eine deutliche Wirkung aus, sollten die Diagnose überprüft, die Adhärenz kontrolliert und eine Großgefäßbeteiligung oder Infektion beurteilt werden.
Das optimale Ausschleichschema ist nicht etabliert. Ein praktisches Ziel ist, nach zwei bis drei Monaten etwa 15 bis 20 mg, nach etwa sechs Monaten 10 mg zu erreichen und danach langsam weiter zu reduzieren. Ein detaillierteres nordisches Beispiel ist die Reduktion um 5 mg alle zwei Wochen bis 20 mg, anschließend um 2,5 mg alle drei Wochen bis 10 mg und danach um 1,25 mg alle drei Wochen bis 5 mg [18]. Der Verlauf muss an Rezidive, Komorbiditäten und eine begleitende steroidsparende Therapie angepasst werden.
Schnelles Ausschleichen führt zu mehr Rezidiven. In den Glukokortikoid-Armen der GiACTA-Studie erlitten 68 Prozent bei einem 26-wöchigen Ausschleichen und 49 Prozent bei einem 52-wöchigen Ausschleichen ein Rezidiv [13]. Es ist eine tägliche Dosierung anzuwenden. Eine alternierende Gabe jeden zweiten Tag führt zu einer schlechteren Krankheitskontrolle.
Steroidsparende Therapie
Für Tocilizumab liegt die stärkste Evidenz vor. In GiACTA führte Tocilizumab 162 mg subkutan einmal wöchentlich zusammen mit einem 26-wöchigen Prednisolon-Ausschleichen bei 56 Prozent zu einer anhaltenden glukokortikoidfreien Remission in Woche 52, verglichen mit 14 Prozent unter Placebo und 26-wöchigem Prednisolon-Ausschleichen. Rezidive traten bei 23 beziehungsweise 68 Prozent auf [13]. Die Dreijahres-Nachbeobachtung zeigte nach initialer wöchentlicher Behandlung eine längere Zeit bis zum ersten Rezidiv und eine geringere kumulative Glukokortikoiddosis, sowohl bei neu aufgetretener als auch bei rezidivierender Erkrankung [19].
Tocilizumab sollte insbesondere erwogen werden bei:
- Rezidiv während des Ausschleichens
- kranialem ischämischem Rezidiv
- aktiver Großgefäß-Riesenzellarteriitis
- hohem erwartetem Rezidivrisiko
- Diabetes, Osteoporose, schwerer Hypertonie oder anderem hohem Risiko für Glukokortikoidtoxizität
- Notwendigkeit eines schnelleren Ausschleichens der Glukokortikoide.
Vor Therapiebeginn ist eine aktive Infektion auszuschließen. Ein Screening auf Tuberkulose und Hepatitis sollte gemäß lokalen Standards erfolgen. Blutbild, Leberwerte und Lipide werden kontrolliert. Neutropenie, erhöhte Transaminasen, Infektionen und gastrointestinale Perforation sind wichtige Risiken. Eine Divertikulitis oder frühere gastrointestinale Perforation erfordert besondere Vorsicht. Da die IL-6-Blockade den CRP-Anstieg hemmt, müssen Rezidive und Infektionen klinisch und bei Bedarf bildgebend beurteilt werden.
Methotrexat ist eine Alternative, wenn Tocilizumab ungeeignet oder nicht verfügbar ist. Eine Metaanalyse individueller Patientendaten aus drei randomisierten Studien zeigte ein verringertes Risiko für das erste Rezidiv, Hazard Ratio 0,65, und für das zweite Rezidiv, Hazard Ratio 0,49. Die kumulative Glukokortikoiddosis verringerte sich über 48 Wochen im Mittel um 842 mg [20]. Die Wirkung ist geringer als die von Tocilizumab. Die praktische Dosis beträgt in der Regel 15 bis 20 mg einmal wöchentlich, peroral oder subkutan, angepasst an Alter, Nierenfunktion und Verträglichkeit.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Prednisolon, unkomplizierte aktive Erkrankung | 40 bis 60 mg peroral einmal täglich | Sofort beginnen. Nach klinischer Remission ausschleichen |
| Prednisolon nach visusbedrohender Erkrankung | 60 mg peroral einmal täglich | Nach intravenöser Pulstherapie oder direkt, wenn eine intravenöse Behandlung nicht ohne Verzögerung möglich ist |
| Methylprednisolon | 500 bis 1 000 mg intravenös einmal täglich über drei Tage | Bei Amaurosis fugax, neu aufgetretenem Visusverlust oder anderer schwerer kranialer Ischämie |
| Tocilizumab | 162 mg subkutan einmal wöchentlich | Zusammen mit Ausschleichen der Glukokortikoide. Evidenz vor allem für eine 52-wöchige Behandlung |
| Methotrexat | 15 bis 20 mg peroral oder subkutan einmal wöchentlich | Alternative steroidsparende Therapie. An Nierenfunktion und Verträglichkeit anpassen |
In Schweden richten sich Erstattungsfähigkeit, Verordnung und die Wahl zwischen biologischer und konventioneller steroidsparender Therapie nach der aktuellen Produktinformation, der regionalen Praxis und der fachärztlichen Beurteilung. Internationale Leitlinien unterscheiden sich darin, wie früh Tocilizumab empfohlen wird, obwohl seine Wirksamkeit besser belegt ist als die von Methotrexat.
Management von Rezidiven
Ein Rezidiv ist klinisch definiert als neu aufgetretene oder wiederkehrende Symptome oder Zeichen, die auf eine aktive Riesenzellarteriitis zurückgeführt werden und eine Therapieintensivierung erfordern. Ein isolierter Anstieg von CRP oder BSG reicht nicht aus.
Bei einem leichten polymyalgischen Rezidiv wird die Dosis in der Regel auf die letzte wirksame Prednisolondosis erhöht und das Ausschleichen in langsamerem Tempo wieder aufgenommen. Bei einem kranialen Rezidiv ohne drohenden Visusverlust wird die Dosis deutlicher erhöht und eine steroidsparende Therapie ergänzt. Bei Amaurosis fugax, Sehverschlechterung oder anderer organbedrohender Ischämie wird der Patient wie bei einer neuen akuten schweren Erkrankung behandelt.
Fast die Hälfte der Patienten erleidet innerhalb von fünf Jahren mindestens ein Rezidiv. In einer Metaanalyse betrug das kumulative Rezidivrisiko 32 Prozent nach einem Jahr, 44 Prozent nach zwei Jahren und 47 Prozent nach fünf Jahren. Weibliches Geschlecht und Großgefäßbeteiligung waren mit einem höheren Rezidivrisiko assoziiert [21].
Thrombozytenaggregationshemmung und kardiovaskuläre Prävention
Acetylsalicylsäure soll nicht routinemäßig allein aufgrund einer Riesenzellarteriitis verordnet werden. Randomisierte Studien fehlen, und das Blutungsrisiko steigt bei gleichzeitiger Glukokortikoidtherapie [22]. Eine Thrombozytenaggregationshemmung kann bei kritischer oder flusslimitierender Karotis- oder Vertebralisstenose erwogen werden und ist zu geben, wenn eine andere etablierte kardiovaskuläre Indikation besteht.
Blutdruck, Rauchen, Lipide, Diabetes und körperliche Aktivität sind gemäß den üblichen kardiovaskulären Leitlinien zu behandeln. Statine werden bei üblicher Indikation eingesetzt, nicht als antiinflammatorische Therapie der Vaskulitis.
Prävention von Glukokortikoidkomplikationen
Glukokortikoidbedingte Komplikationen umfassen Osteoporose, Frakturen, Diabetes, Hypertonie, Gewichtszunahme, Katarakt, Glaukom, Infektionen, psychische Symptome, Hautatrophie, Myopathie und Nebennierenrindensuppression [23].
Bei Therapiebeginn sollte Folgendes erfolgen:
- Frakturrisiko bewerten und eine Knochendichtemessung veranlassen, wenn das Ergebnis die Behandlung beeinflusst
- ausreichende Zufuhr von Calcium und Vitamin D sicherstellen
- bei erhöhtem Frakturrisiko eine knochenspezifische Therapie gemäß aktuellen Osteoporose-Leitlinien einleiten
- Blutdruck und Glukose kontrollieren
- Impfstatus vor langfristiger Immunsuppression überprüfen
- Infektionsrisiko und gastrointestinales Risiko beurteilen
- Augeninnendruck bei Glaukomrisiko oder langfristiger Therapie kontrollieren
- darüber informieren, dass Glukokortikoide nach längerer Anwendung nicht abrupt abgesetzt werden dürfen.
Verlaufskontrolle und Prognose
Klinische Verlaufskontrolle
Der Patient sollte während der Remissionsinduktion und des Ausschleichens engmaschig kontrolliert werden, beispielsweise nach zwei bis vier Wochen und danach alle vier bis acht Wochen, bis eine stabile Niedrigdosistherapie erreicht ist. Bei stabiler Remission können die Intervalle auf drei bis sechs Monate verlängert und später individuell angepasst werden. Eine langfristige Nachsorge wird auch nach Therapieende empfohlen [14].
Bei jedem Besuch wird erfragt:
- Kopfschmerzen, Druckempfindlichkeit der Kopfhaut und Claudicatio masticatoria
- Sehstörungen und Diplopie
- polymyalgische Symptome
- Fieber, Gewichtsverlust und Müdigkeit
- Claudicatio der Extremitäten
- Brust-, Rücken- oder Bauchschmerzen
- Arzneimittelnebenwirkungen und Infektionen.
Der Blutdruck wird initial an beiden Armen gemessen und danach bei Verdacht auf Gefäßprogression. Pulse und Gefäßgeräusche werden bei Großgefäßerkrankung beurteilt. CRP, BSG, Blutbild, Kreatinin und Leberwerte werden je nach Therapie und Krankheitsaktivität kontrolliert. Unter Tocilizumab-Therapie dürfen normale Entzündungsparameter nicht als Beleg für eine Remission gewertet werden.
Bildgebende Verlaufskontrolle
Eine routinemäßig wiederholte Bildgebung der Entzündung wird nicht bei jedem asymptomatischen Patienten empfohlen. Sonographie, MRT oder FDG-PET/CT können bei Verdacht auf ein Rezidiv eingesetzt werden, insbesondere wenn CRP und BSG unzuverlässig sind [9].
Patienten mit bekannter Großgefäßbeteiligung benötigen eine strukturelle Verlaufskontrolle von Stenosen, Aneurysmen und Aortendurchmesser mittels MR-Angiographie, CT-Angiographie oder Sonographie. Die Intervalle werden nach Lokalisation, Durchmesser und Progressionsgeschwindigkeit der Läsion individuell festgelegt. Die Methode sollte zur Vergleichbarkeit möglichst konstant gehalten werden.
Die Riesenzellarteriitis ist im Vergleich zu Kontrollen mit einem etwa dreifach erhöhten Risiko für ein thorakales Aortenaneurysma oder eine Dissektion assoziiert. In Kohorten ohne systematisches Screening hatten 2 bis 8 Prozent ein bekanntes thorakales Aortenaneurysma. Der optimale Zeitpunkt für ein Screening ist nicht festgelegt, die klinische Wachsamkeit muss jedoch über viele Jahre bestehen bleiben [24]. Neu aufgetretene Brust- oder Rückenschmerzen, Aorteninsuffizienz, Pulsdifferenz oder unerklärte Dyspnoe erfordern eine zügige Abklärung der Aorta.
Prognose und Patienteninformation
Ein bereits eingetretener dauerhafter Visusverlust ist meist irreversibel. Das Risiko eines weiteren Visusverlusts sinkt nach Beginn einer adäquaten Glukokortikoidtherapie rasch. Der Patient soll sich notfallmäßig vorstellen bei:
- vorübergehender oder bleibender Sehstörung
- neu aufgetretener Diplopie
- neuer Claudicatio masticatoria oder Claudicatio der Zunge
- fokalneurologischen Symptomen
- plötzlichen Brust-, Rücken- oder Bauchschmerzen
- neu aufgetretener Extremitätenischämie.
Die meisten Patienten erreichen eine Remission, der Krankheitsverlauf erstreckt sich jedoch häufig über mehrere Jahre. Die Prognose wird sowohl durch die ischämischen und aortalen Komplikationen der Vaskulitis als auch durch therapiebedingte Toxizität bestimmt. Frühe Diagnostik, rasche Behandlung, eine steroidsparende Strategie bei Risikopatienten und eine langfristige Gefäßkontrolle sind daher entscheidend für ein gutes Ergebnis.
Quellen
- Pugh D et al. Large-vessel vasculitis. Nature Reviews Disease Primers 2022. PMID: 34992251
- Hemmig AK et al. Subclinical giant cell arteritis in new onset polymyalgia rheumatica: A systematic review and meta-analysis of individual patient data. Seminars in Arthritis and Rheumatism 2022. PMID: 35537222
- Palamidas DA et al. Current Insights into Tissue Injury of Giant Cell Arteritis: From Acute Inflammatory Responses towards Inappropriate Tissue Remodeling. Cells 2024. PMID: 38474394
- van der Geest KSM et al. Diagnostic Accuracy of Symptoms, Physical Signs, and Laboratory Tests for Giant Cell Arteritis: A Systematic Review and Meta-analysis. JAMA Internal Medicine 2020. PMID: 32804186
- Guggenberger KV et al. Orbital magnetic resonance imaging of giant cell arteritis with ocular manifestations: a systematic review and individual participant data meta-analysis. European Radiology 2023. PMID: 37256352
- González-Gay MÁ et al. Giant cell arteritis: is the clinical spectrum of the disease changing? BMC Geriatrics 2019. PMID: 31357946
- Monti S et al. Systematic literature review informing the 2018 update of the EULAR recommendation for the management of large vessel vasculitis: focus on giant cell arteritis. RMD Open 2019. PMID: 31673411
- van Nieuwland M et al. External validation of the 2022 ACR/EULAR classification criteria in patients with suspected giant cell arteritis in a Dutch fast-track clinic. RMD Open 2023. PMID: 37507207
- Dejaco C et al. EULAR recommendations for the use of imaging in large vessel vasculitis in clinical practice: 2023 update. Annals of the Rheumatic Diseases 2024. PMID: 37550004
- Bosch P et al. Imaging in diagnosis, monitoring and outcome prediction of large vessel vasculitis: a systematic literature review and meta-analysis informing the 2023 update of the EULAR recommendations. RMD Open 2023. PMID: 37620113
- Moreel L et al. Diagnostic yield of combined cranial and large vessel PET/CT, ultrasound and MRI in giant cell arteritis: A systematic review and meta-analysis. Autoimmunity Reviews 2023. PMID: 37146926
- Pouncey AL et al. Halo sign on temporal artery ultrasound versus temporal artery biopsy for giant cell arteritis. Cochrane Database of Systematic Reviews 2024. PMID: 38323659
- Dua AB et al. Giant Cell Arteritis: A Systematic Review and Meta-Analysis of Test Accuracy and Benefits and Harms of Common Treatments. ACR Open Rheumatology 2021. PMID: 33811481
- Maz M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Giant Cell Arteritis and Takayasu Arteritis. Arthritis & Rheumatology 2021. PMID: 34235884
- van der Geest KSM et al. Novel PET Imaging of Inflammatory Targets and Cells for the Diagnosis and Monitoring of Giant Cell Arteritis and Polymyalgia Rheumatica. Frontiers in Medicine 2022. PMID: 35733858
- Popescu I et al. Imaging in Large Vessel Vasculitis: A Narrative Review. Journal of Clinical Medicine 2024. PMID: 39518503
- Hellmich B et al. 2018 Update of the EULAR recommendations for the management of large vessel vasculitis. Annals of the Rheumatic Diseases 2020. PMID: 31270110
- Haaversen AB et al. Norwegian society of rheumatology recommendations on diagnosis and treatment of patients with giant cell arteritis. Frontiers in Medicine 2023. PMID: 36687436
- Stone JH et al. New-onset versus relapsing giant cell arteritis treated with tocilizumab: 3-year results from a randomized controlled trial and extension. Rheumatology 2022. PMID: 34718434
- Mahr AD et al. Adjunctive methotrexate for treatment of giant cell arteritis: an individual patient data meta-analysis. Arthritis and Rheumatism 2007. PMID: 17665429
- Moreel L et al. Epidemiology and predictors of relapse in giant cell arteritis: A systematic review and meta-analysis. Joint Bone Spine 2023. PMID: 36410684
- Mollan SP et al. Aspirin as adjunctive treatment for giant cell arteritis. Cochrane Database of Systematic Reviews 2014. PMID: 25087045
- Buttgereit F et al. Prevention of glucocorticoid morbidity in giant cell arteritis. Rheumatology 2018. PMID: 29982779
- Mackie SL et al. Should I send my patient with previous giant cell arteritis for imaging of the thoracic aorta? A systematic literature review and meta-analysis. Annals of the Rheumatic Diseases 2014. PMID: 23264356