
Zusammenfassung
Die IgA-Vaskulitis, früher als Purpura Schönlein-Henoch bezeichnet, ist eine IgA-dominierte Kleingefäßvaskulitis, die vor allem Haut, Gelenke, Gastrointestinaltrakt und Nieren betrifft. Die Erkrankung tritt am häufigsten bei Kindern auf und ist dann meist selbstlimitierend; Erwachsene haben jedoch ein höheres Risiko für eine ausgeprägte Nierenbeteiligung und eine chronische Nierenerkrankung. Die Diagnose wird in der Regel klinisch gestellt bei typischer nicht-thrombozytopenischer Purpura, vor allem an den unteren Extremitäten, in Verbindung mit Bauchschmerzen, Arthritis oder Arthralgie oder einer glomerulären Nierenbeteiligung. Urinanalyse, Quantifizierung der Proteinurie, Kreatinin, eGFR und Blutdruck sind bei allen Patienten zu kontrollieren, auch wenn initial keine renalen Symptome vorliegen. Die Hautbiopsie mit direkter Immunfluoreszenz ist bei atypischem klinischem Bild wichtig, insbesondere bei Erwachsenen. Eine Nierenbiopsie wird bei nephrotischem Syndrom, persistierender relevanter Proteinurie, eingeschränkter Nierenfunktion oder rasch progredienter Glomerulonephritis erwogen.
Die meisten Patienten benötigen lediglich eine symptomatische Behandlung. Paracetamol ist Mittel der ersten Wahl bei Schmerzen. NSAR können bei ausgeprägten Gelenkbeschwerden kurzfristig erwogen werden, sofern keine Nierenbeteiligung und keine gastrointestinale Blutung vorliegen. Systemische Glukokortikoide können schwere Bauch- und Gelenkschmerzen verkürzen, sollen aber nicht routinemäßig zur Prävention einer Nephritis gegeben werden, da randomisierte Studien keinen solchen Effekt gezeigt haben. Schwere gastrointestinale Erkrankung, nephrotisches oder nephritisches Syndrom, rasch abnehmende Nierenfunktion, Lungenblutung und neurologische Organbeteiligung erfordern eine stationäre Behandlung und eine multidisziplinäre fachärztliche Beurteilung. ACE-Hemmer oder Angiotensinrezeptorblocker werden bei persistierender Proteinurie und Hypertonie eingesetzt. Die Langzeitprognose wird vor allem vom Ausmaß der Nierenbeteiligung bestimmt. Urin und Blutdruck sollten mindestens 6 Monate nach Krankheitsbeginn kontrolliert werden, bei Rezidiven oder jeglicher Nierenauffälligkeit länger.
Hintergrund und Epidemiologie
Die IgA-Vaskulitis ist eine leukozytoklastische Kleingefäßvaskulitis mit IgA1-dominierten Immundepots in den Gefäßwänden. Die Bezeichnung IgA-Vaskulitis beschreibt die Pathogenese besser als der ältere Begriff Purpura Schönlein-Henoch und sollte in der klinischen Dokumentation verwendet werden.
Die Erkrankung ist die häufigste systemische Vaskulitis im Kindesalter. Die jährliche Inzidenz wird mit etwa 3 bis 27 Fällen pro 100 000 Kinder angegeben, mit erheblicher geografischer und ethnischer Variation [1]. Das mediane Erkrankungsalter liegt bei etwa 6 Jahren. Die meisten Kinder erkranken im Alter zwischen 3 und 15 Jahren. Jungen sind etwas häufiger betroffen als Mädchen. Die Inzidenz ist im Herbst und Winter am höchsten, was zusammen mit der häufigen Anamnese eines vorausgegangenen Atemwegsinfekts dafür spricht, dass eine mukosale Immunstimulation die Erkrankung oft auslöst [2].
Bei Erwachsenen ist die IgA-Vaskulitis deutlich seltener. In einer populationsbasierten Studie aus Schonen (Skåne) betrug die Inzidenz der biopsiegesicherten, im Erwachsenenalter beginnenden IgA-Vaskulitis 3 pro Million Einwohner und Jahr. Die Inzidenz lag bei Männern bei 4 pro Million und bei Frauen bei 2 pro Million [3]. Die tatsächliche Inzidenz könnte höher sein, da leichte, nicht biopsierte Fälle nicht eingeschlossen wurden.
Kinder und Erwachsene weisen grundsätzlich dasselbe Organspektrum auf, der Schweregrad der Erkrankung unterscheidet sich jedoch. Bei Kindern bildet sich die Erkrankung in den meisten Fällen spontan zurück. Eine Übersichtsarbeit schätzte die Spontanremission auf 94 Prozent bei Kindern und 89 Prozent bei Erwachsenen [4]. Erwachsene haben häufiger ausgedehnte Hautläsionen, eine Nierenbeteiligung, Hypertonie und chronische histologische Nierenschäden. In der schwedischen Erwachsenenkohorte hatten 78 Prozent eine Nierenbeteiligung, 59 Prozent eine Arthritis oder Arthralgie und 39 Prozent gastrointestinale Symptome. Im Verlauf der Nachbeobachtung entwickelten 15 Prozent eine chronische Nierenerkrankung im Stadium G3a oder höher [3].
Infektionen sind der häufigste identifizierbare Auslöser. Infektionen der oberen Atemwege, insbesondere Streptokokkeninfektionen, aber auch andere bakterielle und virale Infektionen können dem Krankheitsbeginn vorausgehen. Arzneimittel, Impfungen und Nahrungsmittelexposition wurden als mögliche Auslöser beschrieben, ein zeitlicher Zusammenhang beweist jedoch keine Kausalität. Bei älteren Erwachsenen mit neu aufgetretener IgA-Vaskulitis sollte eine zugrunde liegende Malignität anhand von Symptomen, klinischem Befund und der üblichen altersentsprechenden Krebsfrüherkennung erwogen werden. Für eine umfassende, unselektierte Malignomsuche bei allen Patienten gibt es hingegen keine Grundlage.
Pathophysiologie
Die Pathophysiologie überschneidet sich mit der der IgA-Nephropathie. Galaktose-defizientes IgA1 wird vermehrt gebildet und kann von Autoantikörpern, vor allem vom IgG-Typ, erkannt werden. Es bilden sich zirkulierende Immunkomplexe, die sich in kleinen Gefäßen und im glomerulären Mesangium ablagern sowie Komplement und neutrophile Granulozyten aktivieren [5,6].
Die Bindung von IgA an den Fc-alpha-Rezeptor CD89 auf neutrophilen Granulozyten trägt zur Neutrophilenaktivierung, zur Freisetzung von Proteasen und oxidativen Metaboliten sowie zur leukozytoklastischen Gefäßwandschädigung bei. Die Komplementaktivierung erfolgt vor allem über den alternativen Weg und den Lektinweg. Die Folge sind Purpura der Haut, Ödem und Blutung in der Darmwand sowie eine mesangioproliferative Glomerulonephritis in den Nieren [6].
Das vorgeschlagene Modell mit galaktose-defizientem IgA1, Antikörperbildung gegen dieses IgA1, zirkulierenden Immunkomplexen und nachfolgender Gewebeablagerung kann die Ähnlichkeiten zwischen IgA-Vaskulitis-Nephritis und IgA-Nephropathie erklären [7]. Histologisch können die renalen Manifestationen nahezu identisch sein. Der Unterschied besteht darin, dass die IgA-Vaskulitis zusätzlich eine extrarenale Kleingefäßvaskulitis verursacht.
Das Serum-IgA kann erhöht sein, hat aber eine unzureichende Sensitivität und Spezifität für die Diagnostik. Kein verfügbarer Biomarker kann zuverlässig vorhersagen, wer eine Nephritis entwickelt. Normales Kreatinin, normaler Blutdruck und eine normale Urinanalyse bei Krankheitsbeginn schließen daher eine spätere Nierenbeteiligung nicht aus.
Klinisches Bild
Die Manifestationen treten nicht immer gleichzeitig auf. Der Purpura können Bauchschmerzen oder eine Arthritis vorausgehen, was die Diagnose verzögern kann. Bei Kindern entwickelt sich das vollständige klinische Bild häufig innerhalb von Tagen bis zu einigen Wochen.
Haut
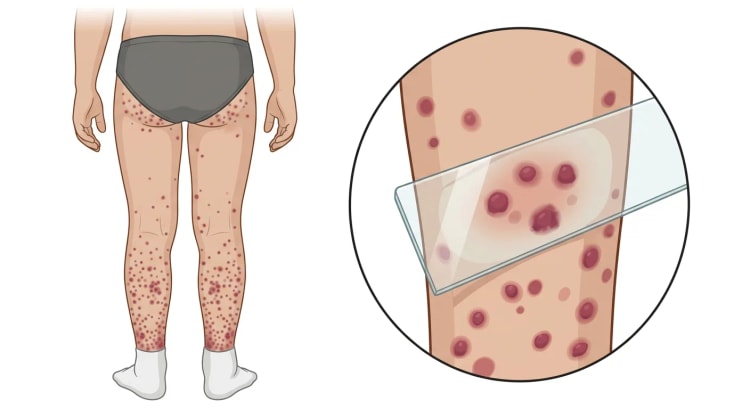
Der typische Ausschlag ist eine symmetrische, nicht wegdrückbare, palpable Purpura ohne Thrombozytopenie. Die Läsionen finden sich vor allem an Unterschenkeln, Knöcheln und Gesäß, können sich aber auf Arme und Rumpf ausbreiten. Druckbelastete Areale sind oft am stärksten betroffen. Die Effloreszenzen entwickeln sich von erythematösen Makulae oder urtikariellen Läsionen zu Petechien und palpabler Purpura. Neue Läsionen können über mehrere Wochen schubweise auftreten.
Subkutane Ödeme sind bei jüngeren Kindern häufig, insbesondere an Füßen, Unterschenkeln, Händen, Kopfhaut und periorbital. Bullöse, hämorrhagische, nekrotische oder ulzerierte Läsionen kommen vor allem bei Erwachsenen vor, können aber auch bei Kindern auftreten. Ist die Purpura generalisiert, asymmetrisch, nekrotisch oder fehlt die typische Lokalisation, sollten andere Vaskulitiden, Infektionen, Arzneimittelreaktionen und Gerinnungsstörungen erwogen werden.
Gelenke
Arthralgie oder Arthritis treten häufig auf und betreffen in der Regel Sprung- und Kniegelenke. Die Gelenkbeteiligung ist vorübergehend, migratorisch und nicht erosiv. Die Schmerzen können ausgeprägt sein und zu Hinken oder Unfähigkeit zur Belastung führen, bleibende Gelenkschäden sind jedoch nicht typisch.
Gastrointestinaltrakt
Bauchschmerzen werden durch Ödem, Blutung und Ischämie der Darmwand verursacht. Der Schmerz ist meist kolikartig und periumbilikal oder epigastrisch lokalisiert. Übelkeit und Erbrechen sind häufig. Eine gastrointestinale Blutung kann okkult oder manifest als Meläna, Hämatochezie oder Hämatemesis auftreten.
Sonografie oder Computertomografie können eine segmentale, oft asymmetrische Darmwandverdickung, Ödem und Invagination zeigen. Jejunum und Ileum sind typische Lokalisationen. Die Invagination ist die häufigste chirurgische Komplikation und häufiger ileoileal als bei der idiopathischen Invagination im Kleinkindalter [8]. Weitere seltene, aber schwerwiegende Komplikationen sind Darmischämie, Nekrose, Perforation und Pankreatitis.
Warnsymptome sind Peritonismus, anhaltender lokalisierter Schmerz, galliges Erbrechen, massive Blutung, Kreislaufbeeinträchtigung, steigendes Laktat und rasch fallendes Hämoglobin.
Nieren
Die Nierenbeteiligung ist klinisch definiert durch glomeruläre Hämaturie, Proteinurie, Hypertonie und gelegentlich eingeschränkte Nierenfunktion. Am häufigsten ist eine Mikrohämaturie mit oder ohne geringgradige Proteinurie. Schwerere Formen umfassen Makrohämaturie, nephritisches Syndrom, nephrotisches Syndrom und rasch progrediente Glomerulonephritis.
In einer prospektiven Studie an 223 Kindern entwickelten 46 Prozent eine Nierenbeteiligung. Von diesen hatten 14 Prozent eine isolierte Hämaturie, 9 Prozent eine isolierte Proteinurie, 56 Prozent sowohl Hämaturie als auch Proteinurie, 20 Prozent eine nephrotische Proteinurie und 1 Prozent ein kombiniertes nephritisch-nephrotisches Syndrom [9]. Die Nephritis manifestierte sich im Mittel 14 Tage nach der Diagnose der Vaskulitis und meist innerhalb des ersten Monats. Das Risiko einer neuen Nierenbeteiligung nach 2 Monaten betrug 2 Prozent.
Risikofaktoren für eine Nephritis bei Kindern waren ein Alter über 8 Jahre, Bauchschmerzen und eine rezidivierende Vaskulitis. Eine Nierenbeteiligung entwickelte sich bei 63 Prozent der Kinder mit zwei dieser Faktoren und bei 87 Prozent derjenigen mit allen drei [9]. Die Risikofaktoren rechtfertigen engmaschigere Kontrollen, ersetzen aber nicht die wiederholte Urinanalyse.
Seltene Organmanifestationen
Skrotalödem, Orchitis und Epididymitis kommen vor und können eine Hodentorsion imitieren. Akute Skrotalschmerzen sind daher umgehend nach üblichem urologischem Vorgehen abzuklären, in der Regel mit Dopplersonografie und niedriger Schwelle für eine chirurgische Beurteilung.
Neurologische Manifestationen umfassen Kopfschmerzen, Krampfanfälle, Enzephalopathie, fokal-neurologische Defizite, posteriores reversibles Enzephalopathiesyndrom und periphere Neuropathie. Eine pulmonale Kapillaritis mit alveolärer Blutung ist sehr selten, aber potenziell lebensbedrohlich. Myokarditis und andere kardiale Manifestationen wurden beschrieben, sind aber selten [10].
Abklärung und Diagnostik
Initiale Beurteilung
Ziel der Abklärung ist es:
- zu bestätigen, dass die Purpura nicht auf einer Thrombozytopenie oder Gerinnungsstörung beruht
- eine renale und gastrointestinale Beteiligung zu erkennen
- lebensbedrohliche Differenzialdiagnosen aufzudecken
- zu entscheiden, ob eine Biopsie oder Bildgebung erforderlich ist
- Ausgangswerte für die weitere Verlaufskontrolle festzulegen
Folgende anamnestische Angaben sollten erhoben werden:
- Beginn und Entwicklung des Ausschlags
- Bauchschmerzen, Erbrechen und gastrointestinale Blutung
- Gelenkschmerzen und Schwellungen
- Urinmenge, Hämaturie und schäumender Urin
- kürzlich durchgemachte Infektion, Arzneimittelexposition und Impfung
- Fieber, Gewichtsverlust und Allgemeinsymptome
- respiratorische Symptome, Hämoptysen und neurologische Symptome
- bekannte Nierenerkrankung, Autoimmunerkrankung oder chronisch-entzündliche Darmerkrankung
- Komorbiditäten und Arzneimittel, die Blutungsneigung oder Nierenfunktion beeinflussen
Die körperliche Untersuchung umfasst Vitalparameter, Blutdruck mit korrekter Manschettengröße, Hydratationszustand, Ausdehnung und Morphologie des Hautausschlags, Gelenkstatus, Abdominalstatus, Ödeme und bei Symptomen Genitalstatus sowie neurologischen und kardiopulmonalen Status.
Klassifikationskriterien
Die EULAR/PRINTO/PRES-Kriterien wurden für Kinder entwickelt, sind aber auch bei Erwachsenen als diagnostische Hilfe praktisch nutzbar. Sie erfordern Purpura oder Petechien mit Betonung der unteren Extremitäten und mindestens ein weiteres Kriterium [11].
| Obligater Befund | Mindestens ein Zusatzkriterium |
|---|---|
| Purpura oder Petechien, ohne Thrombozytopenie, mit Betonung der unteren Extremitäten | Akute diffuse Bauchschmerzen |
| Arthritis oder Arthralgie | |
| Nierenbeteiligung in Form von Hämaturie oder Proteinurie | |
| Histologie mit leukozytoklastischer Vaskulitis oder proliferativer Glomerulonephritis und dominierender IgA-Ablagerung |
Die Kriterien sind Klassifikationskriterien und kein Ersatz für die klinische Diagnostik. In einer Erwachsenenkohorte wiesen sie eine Sensitivität von 99,2 Prozent und eine Spezifität von 86,0 Prozent auf und schnitten damit besser ab als die älteren Kriterien des American College of Rheumatology (ACR) [12].
Basislabordiagnostik
| Untersuchung | Zweck |
|---|---|
| Blutbild mit Thrombozyten | Ausschluss einer Thrombozytopenie, Beurteilung von Anämie und Leukozytose |
| CRP und bei Bedarf BSG | Beurteilung von Entzündung und Infektion, die Werte sind jedoch unspezifisch |
| Kreatinin und eGFR | Erkennung einer akuten oder chronischen Nierenfunktionseinschränkung |
| Elektrolyte und Albumin | Beurteilung von Nierenerkrankung, Flüssigkeitshaushalt und nephrotischem Syndrom |
| Urinstreifentest und Urinmikroskopie | Erkennung von Hämaturie, Proteinurie und glomerulären Erythrozyten oder Zylindern |
| Albumin/Kreatinin- oder Protein/Kreatinin-Quotient | Quantifizierung der Proteinurie, vorzugsweise im ersten Morgenurin |
| Leberwerte | Beurteilung von Differenzialdiagnosen und einer eventuellen medikamentösen Therapie |
| INR, aPTT und Fibrinogen | Bei Blutung, ausgedehnter Purpura oder unklarer Diagnose |
| Stuhltest auf Blut | Bei vermuteter, aber nicht sichtbarer gastrointestinaler Blutung |
Eine normale Thrombozytenzahl ist zentral für das typische Purpurasyndrom. CRP und BSG können erhöht sein, bestätigen eine IgA-Vaskulitis aber weder noch schließen sie sie aus. Serum-IgA und Komplement können bei atypischer oder schwerer Erkrankung bestimmt werden, das Serum-IgA ist jedoch nicht diagnostisch. Eine ausgeprägte Hypokomplementämie spricht für eine alternative oder gleichzeitig bestehende Erkrankung.
Bei atypischer Präsentation können ergänzende Untersuchungen ANA, Anti-dsDNA, ANCA, C3, C4, Kryoglobuline, Hepatitis B, Hepatitis C, HIV, Blutkulturen und Streptokokkendiagnostik umfassen. Diese Diagnostik sollte sich nach der Klinik richten und bei unkomplizierter typischer Erkrankung im Kindesalter nicht routinemäßig eingesetzt werden.
Hautbiopsie
Bei einem Kind mit klassischer Purpura und typischen systemischen Manifestationen ist eine Hautbiopsie in der Regel nicht erforderlich. Eine Biopsie wird empfohlen bei atypischem Ausschlag, diagnostischer Unsicherheit, isolierter kutaner Erkrankung, nekrotischen Läsionen oder Erstmanifestation im Erwachsenenalter, bei der andere Kleingefäßvaskulitiden häufiger sind.
Für die Routinehistologie sollte eine frische Läsion biopsiert werden. Die Histologie zeigt in der Regel eine leukozytoklastische Kleingefäßvaskulitis mit neutrophilen Granulozyten, Gefäßwandnekrose und Kernstaub (Leukozytoklasie). Eine separate Probe aus einer frischen, möglichst weniger als 24 bis 48 Stunden alten Läsion oder aus läsionsnaher Haut sollte in einem geeigneten Medium zur direkten Immunfluoreszenz eingesandt werden. Eine dominierende IgA-Ablagerung in der Gefäßwand stützt die Diagnose. Eine negative IgA-Färbung schließt die Erkrankung nicht aus, insbesondere nicht bei einer älteren Läsion oder wenn bereits eine Glukokortikoidtherapie begonnen wurde.
Nierenabklärung und Nierenbiopsie
Bei allen Patienten sind Urinstreifentest, Quantifizierung der Proteinurie, Kreatinin, eGFR und Blutdruck zu bestimmen. Eine einzelne negative Urinprobe schließt eine spätere Nephritis nicht aus.
Bei Kindern empfiehlt die International Pediatric Nephrology Association (IPNA) die Quantifizierung mittels Protein/Kreatinin-Quotient im ersten Morgenurin. Eine Nierenbiopsie sollte bei einem der folgenden Befunde erwogen oder zeitnah durchgeführt werden [1]:
- nephrotische Proteinurie, Protein/Kreatinin-Quotient über 200 mg/mmol
- eGFR unter 90 ml/min/1,73 m² ohne andere Erklärung
- akute Nierenschädigung oder rasch abnehmende eGFR
- nephritisches oder nephrotisches Syndrom
- persistierender Protein/Kreatinin-Quotient über 50 mg/mmol
- persistierende mäßige Proteinurie, insbesondere in Kombination mit Hämaturie oder Hypertonie
- Verdacht auf rasch progrediente Glomerulonephritis
Bei Erwachsenen sollte die Schwelle für eine nephrologische Beurteilung und Nierenbiopsie bei Proteinurie, eingeschränkter Nierenfunktion oder Hypertonie niedrig sein, da Erwachsene häufiger eine chronische und prognostisch bedeutsame Nierenschädigung aufweisen.
Die Nierenhistologie zeigt eine mesangioproliferative Glomerulonephritis mit dominierender oder kodominierender IgA-Ablagerung. Endokapilläre Proliferation, Nekrosen und Halbmonde können vorkommen. Die MEST-C-Komponenten der Oxford-Klassifikation werden häufig prognostisch verwendet, obwohl die Klassifikation ursprünglich für die IgA-Nephropathie entwickelt wurde. Tubuläre Atrophie und interstitielle Fibrose sind besonders ungünstige Befunde. In einer Kohorte mit biopsiegesicherter IgA-Vaskulitis-Nephritis waren M-, S- und T-Läsionen bei Kindern mit einem schlechteren Outcome assoziiert, bei Erwachsenen hingegen E- und T-Läsionen [13].
Bildgebung und Endoskopie
Die Abdomensonografie ist Methode der ersten Wahl bei schweren oder lokalisierten Bauchschmerzen, Erbrechen, tastbarer Resistenz oder Verdacht auf Invagination. Die Untersuchung kann außerdem ein Darmwandödem und freie Flüssigkeit nachweisen. Eine Computertomografie wird bei Erwachsenen, bei unklarer Diagnose oder bei Verdacht auf Ischämie, Perforation oder eine andere chirurgische Komplikation erwogen.
Eine Endoskopie ist selten erforderlich, kann aber bei relevanter oder anhaltender Blutung, unklaren Bauchschmerzen oder Verdacht auf eine chronisch-entzündliche Darmerkrankung gerechtfertigt sein. Oberflächliche Biopsien können die submuköse Vaskulitis verfehlen.
flowchart TD
A["Nicht wegdrückbare Purpura<br>oder V. a. IgA-Vaskulitis"] --> B["Blutbild, Thrombozyten,<br>Kreatinin, Urin und Blutdruck"]
B --> C["Typische Purpura mit abdomineller,<br>artikulärer oder renaler Manifestation"]
C -->|"Ja"| D["Klinische Diagnose<br>und Organbeurteilung"]
C -->|"Nein oder atypisch"| E["Hautbiopsie mit Histologie<br>und direkter Immunfluoreszenz"]
D --> F["Starke Bauchschmerzen, Blutung<br>oder Peritonismus"]
F -->|"Ja"| G["Stationäre Aufnahme, Sonografie<br>und chirurgisches Konsil"]
F -->|"Nein"| H["Proteinurie, eGFR<br>und Blutdruck beurteilen"]
H --> I["Relevante Proteinurie,<br>reduzierte eGFR oder Hypertonie"]
I -->|"Ja"| J["Nephrologische Beurteilung<br>und Nierenbiopsie erwägen"]
I -->|"Nein"| K["Symptomatische Therapie<br>und strukturierte Verlaufskontrolle"]
Differenzialdiagnosen
| Differenzialdiagnose | Befunde, die für die Diagnose sprechen |
|---|---|
| Immunthrombozytopenie, Leukämie oder Knochenmarkinsuffizienz | Thrombozytopenie, Schleimhautblutungen, auffälliges Blutbild |
| Meningokokkensepsis oder andere septische Embolisation | Fieber, reduzierter Allgemeinzustand, Hypotonie, rasch progrediente Purpura |
| Hämolytisch-urämisches Syndrom | Hämolytische Anämie, Thrombozytopenie, akute Nierenschädigung, häufig Diarrhö |
| Thrombotisch-thrombozytopenische Purpura | Thrombozytopenie, mikroangiopathische Hämolyse, neurologische und renale Beteiligung |
| ANCA-assoziierte Vaskulitis | Lungenbeteiligung, HNO-Manifestationen, rasch progrediente Glomerulonephritis, ANCA |
| Hypokomplementämische urtikarielle Vaskulitis | Urtikarielle Läsionen, die länger als 24 Stunden bestehen, Hypokomplementämie |
| Kryoglobulinämische Vaskulitis | Niedriges C4, Kryoglobuline, Hepatitis C oder monoklonale Komponente |
| Systemischer Lupus erythematodes | ANA, Anti-dsDNA, niedriges Komplement, Zytopenien und Multiorganbeteiligung |
| Kutane leukozytoklastische Vaskulitis (auf die Haut beschränkt) | Hautmanifestation ohne typische artikuläre, gastrointestinale oder renale Beteiligung |
| Arzneimittelinduzierte Kleingefäßvaskulitis | Eindeutiger zeitlicher Zusammenhang mit einem neuen Arzneimittel, gelegentlich Eosinophilie |
| Infektiöse Endokarditis | Fieber, Herzgeräusch, positive Blutkulturen, Embolien und Glomerulonephritis |
| Chronisch-entzündliche Darmerkrankung | Chronische Diarrhö, Gewichtsverlust, perianale Erkrankung, endoskopische Befunde |
| IgA-Nephropathie | Auf die Niere beschränkte IgA-Erkrankung ohne systemische Purpura |
| Polyarteriitis nodosa | Knoten, Livedo, Neuropathie, viszerale Ischämie und mittelgroße Gefäße |
| Skorbut oder mechanische Purpura | Ernährungsanamnese oder eindeutige druck- und traumabedingte Verteilung |
Fieber und Purpura bei einem Kind oder Erwachsenen in reduziertem Allgemeinzustand sind bis zum Ausschluss als mögliche schwere Infektion zu behandeln. Typische Läsionen einer IgA-Vaskulitis dürfen keine falsche Sicherheit vermitteln, wenn eine Kreislaufbeeinträchtigung, Meningismus oder ein rasch progredienter Ausschlag vorliegt.
Therapie
Versorgungsebene
Eine ambulante Behandlung ist angemessen bei gutem Allgemeinzustand, erhaltener Flüssigkeits- und Nahrungsaufnahme, leichten Schmerzen, normalem Blutdruck und fehlender relevanter Proteinurie oder Nierenfunktionseinschränkung.
Eine stationäre Aufnahme sollte erwogen werden bei:
- starken Bauchschmerzen, Erbrechen oder Unfähigkeit zu trinken
- gastrointestinaler Blutung
- Verdacht auf Invagination, Ischämie oder Perforation
- starken Schmerzen, die Opioide erfordern
- nephritischem oder nephrotischem Syndrom
- Hypertonie oder eingeschränkter Nierenfunktion
- ausgeprägten Ödemen oder Oligurie
- neurologischen Symptomen, Hämoptysen oder Dyspnoe
- diagnostischer Unsicherheit oder reduziertem Allgemeinzustand
Symptomatische Therapie
Ruhe kann während der schmerzhaftesten Phase notwendig sein, beeinflusst aber den Krankheitsverlauf nicht. Flüssigkeits- und Salzzufuhr werden dem gastrointestinalen und renalen Status angepasst.
Paracetamol ist Mittel der ersten Wahl bei Schmerzen. NSAR können bei Arthritis und Arthralgie gut wirksam sein, sind aber bei Nierenbeteiligung, Dehydratation, gastrointestinaler Blutung, Gerinnungsstörung oder Verdacht auf Darmischämie zu vermeiden. Opioide können bei starken Bauchschmerzen kurzfristig erforderlich sein, nachdem eine chirurgische Komplikation abgeklärt wurde.
Bei auf die Haut beschränkter Erkrankung genügen in der Regel abwartendes Vorgehen, Hautschutz und Analgetika. Eine persistierende oder rezidivierende schmerzhafte kutane Vaskulitis bei Erwachsenen kann eine dermatologische oder rheumatologische Beurteilung erfordern. Die Evidenz für Dapson, Colchicin und andere steroidsparende Arzneimittel beruht überwiegend auf Beobachtungsdaten.
Glukokortikoide bei extrarenaler Erkrankung
Glukokortikoide sollen nicht routinemäßig allen Patienten gegeben werden. Eine randomisierte Studie mit Prednison 2 mg/kg/Tag über 1 Woche mit Ausschleichen über weitere 1 Woche zeigte keine Verringerung der Nierenbeteiligung nach einem Jahr oder der akuten gastrointestinalen Komplikationen [14]. In einer weiteren randomisierten Studie verringerte Prednison 1 mg/kg/Tag über 2 Wochen, gefolgt von Ausschleichen über 2 Wochen, die Intensität der Bauch- und Gelenkschmerzen, verhinderte aber keine Nephritis [15].
Glukokortikoide können daher erwogen werden bei:
- starken Bauchschmerzen, die die Ernährung einschränken oder eine stationäre Behandlung erfordern
- Darmwandödem oder gastrointestinaler Blutung ohne chirurgische Komplikation
- schwerer Arthritis, die eine Mobilisation unmöglich macht
- ausgeprägtem schmerzhaftem subkutanem Ödem
- Orchitis nach Ausschluss einer Hodentorsion
- schwerer bullöser oder nekrotischer Hauterkrankung
- schwerer Organbeteiligung in Absprache mit dem jeweiligen Facharzt
Glukokortikoide können eine Peritonitis maskieren und dürfen die chirurgische Beurteilung nicht verzögern. Bei Verdacht auf Invagination, Infarkt oder Perforation müssen Therapie und Diagnostik parallel erfolgen.
Nierenbeteiligung
Glukokortikoide sollen nicht prophylaktisch zur Verhinderung einer Nephritis gegeben werden. Der Cochrane-Review von 2023 fand keine gesicherte Verringerung persistierender Nierenerkrankungen durch Prednison über 14 bis 28 Tage bei Krankheitsbeginn. Fünf Studien mit insgesamt 746 Kindern ergaben ein relatives Risiko von 0,74 mit einem 95-Prozent-Konfidenzintervall von 0,42 bis 1,32 [16].
Bei isolierter Mikrohämaturie ohne Proteinurie, Hypertonie oder Nierenfunktionseinschränkung ist keine Immunsuppression erforderlich. Weitere Kontrollen sind wichtig, da eine Nierenbeteiligung hinzukommen kann.
ACE-Hemmer oder Angiotensinrezeptorblocker werden bei persistierender Proteinurie und bei Hypertonie eingesetzt, mit dem Ziel, die Proteinurie und den intraglomerulären Druck zu senken. Die Therapie wird bis zur höchsten tolerierten Dosis titriert, unter Kontrolle von Blutdruck, Kreatinin und Kalium. Bei Kindern nennt die IPNA einen Protein/Kreatinin-Quotienten von mindestens 20 mg/mmol als Schwelle, ab der eine Blockade des Renin-Angiotensin-Systems erwogen werden sollte, insbesondere wenn die Proteinurie persistiert [1]. Bei Anwendung dieser Arzneimittel bei Patientinnen im gebärfähigen Alter ist eine Schwangerschaft auszuschließen und eine wirksame Kontrazeption zu besprechen.
Nephrotisches Syndrom, nephritisches Syndrom, rasch verschlechterte Nierenfunktion oder aktive proliferative Glomerulonephritis erfordern eine kindernephrologische oder nephrologische Betreuung. Die Therapie richtet sich nach klinischem Schweregrad, Nierenbiopsie, Ausmaß der chronischen Schädigung und Verlauf über die Zeit. Internationale Empfehlungen setzen bei aktiver mittelschwerer oder schwerer IgA-Vaskulitis-Nephritis Glukokortikoide ein, bei schwerer Erkrankung häufig in Kombination mit weiterer Immunsuppression [17]. Die Evidenz ist jedoch begrenzt, und die Therapieschemata variieren.
Bei rasch progredienter Glomerulonephritis mit fallender eGFR und ausgedehnten aktiven Läsionen wird der Patient nach den Prinzipien der organbedrohenden Glomerulonephritis behandelt, häufig mit intravenösem Methylprednisolon, gefolgt von oralem Glukokortikoid und in ausgewählten Fällen Cyclophosphamid oder anderer Immunsuppression. Eine Infektion ist auszuschließen, und eine Nierenbiopsie sollte zeitnah erfolgen, sofern dies die notwendige Therapie nicht verzögert.
Mycophenolatmofetil, Ciclosporin, Tacrolimus, Azathioprin und Cyclophosphamid wurden in kleinen und heterogenen Kollektiven untersucht. Der Cochrane-Review konnte keinen gesicherten Vorteil von Cyclophosphamid gegenüber supportiver Therapie oder Glukokortikoiden zeigen. Ebenso wenig ließ sich eine gesicherte Überlegenheit zwischen intravenösem Cyclophosphamid, Mycophenolatmofetil und Tacrolimus nachweisen [16]. In einer kleinen randomisierten Studie an Kindern mit nephrotischer Proteinurie oder Halbmondnephritis führte Ciclosporin zu einer schnelleren Remission der Proteinurie als eine Methylprednisolon-basierte Therapie, die Studie umfasste jedoch nur 24 Patienten und erlaubt keine verallgemeinernden Schlussfolgerungen [18].
Therapieentscheidungen bei schwerer Nephritis sind daher vom Nephrologen zu treffen und zu individualisieren. Die Immunsuppression sollte nicht allein von der Anzahl der Halbmonde abhängig gemacht werden. Aktive Entzündung, Proteinurie, eGFR-Verlauf und das Ausmaß von interstitieller Fibrose und tubulärer Atrophie müssen gemeinsam gewichtet werden.
Dosisübersicht
Die Tabelle gibt gängige Schemata an, die in randomisierten Studien und internationalen Empfehlungen verwendet wurden. Dosierungen bei schwerer Nephritis oder anderer organbedrohender Erkrankung sind fachärztlich zu verordnen und an Alter, Körperoberfläche, Nierenfunktion und Komorbiditäten anzupassen.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Prednison oder Prednisolon | 1 mg/kg oral einmal täglich, höchstens 60 mg/Tag, in der Regel über 1 bis 2 Wochen, gefolgt von schrittweisem Ausschleichen über weitere 1 bis 2 Wochen | Kann bei starken Bauch- oder Gelenkschmerzen eingesetzt werden. Verhindert keine Nephritis [15] |
| Prednison oder Prednisolon, alternatives Studienschema | 2 mg/kg/Tag oral, höchstens 60 mg/Tag, über 1 Woche, gefolgt von Ausschleichen über 1 Woche | Hat keine Prävention renaler oder gastrointestinaler Komplikationen gezeigt [14] |
| Methylprednisolon intravenös | 10 bis 30 mg/kg pro Dosis, höchstens 1 000 mg, einmal täglich über 3 Tage | Bei organbedrohender Erkrankung oder rasch progredienter Glomerulonephritis unter fachärztlicher Verantwortung |
| Ciclosporin | Initial 5 mg/kg/Tag oral, verteilt auf zwei Dosen | Wurde in einer kleinen Studie zu schwerer Nephritis bei Kindern eingesetzt. Erfordert Spiegelbestimmung sowie Kontrolle von Blutdruck und Nierenfunktion [18] |
Die Fachinformation in FASS (schwedisches Arzneimittelverzeichnis), lokale nephrologische Protokolle und individuelle Kontraindikationen sind zu beachten. Die Evidenz stützt keinen routinemäßigen Einsatz von Antikoagulanzien, Thrombozytenaggregationshemmern oder Heparin zur Prävention einer Nierenerkrankung.
Schwere gastrointestinale und andere organbedrohende Erkrankung
Bei gastrointestinaler Blutung erfolgen die übliche Kreislaufstabilisierung, intravenöse Flüssigkeitsgabe und bei Bedarf Bluttransfusion. Chirurgie und Radiologie sind bei Invagination oder Verdacht auf Ischämie frühzeitig einzubeziehen. Glukokortikoide können das entzündliche Darmödem verringern, ersetzen aber keine chirurgische oder radiologische Behandlung.
Lungenblutung, schwere neurologische Beteiligung und Myokarditis erfordern intensivmedizinische Überwachung und Behandlung gemeinsam mit Rheumatologie, Nephrologie und dem jeweiligen Organspezialisten. Die Evidenz besteht überwiegend aus Fallserien. Hochdosierte Glukokortikoide werden häufig mit weiterer Immunsuppression kombiniert, das Schema muss jedoch individualisiert werden.
Verlaufskontrolle und Prognose
Verlaufskontrolle ohne initiale Nierenbeteiligung
Urinanalyse und Blutdruck sind zu kontrollieren, da sich die Nephritis häufig erst nach dem Hautausschlag manifestiert. Ein praktikables Schema ist:
- wöchentlich im ersten Monat
- alle zwei Wochen bis einschließlich Monat 2
- einmal monatlich bis einschließlich Monat 6
- häufiger und länger bei Rezidiv, neu aufgetretener Hämaturie, Proteinurie oder Hypertonie
Häusliche Urinstreifentests können bei Familien mit Kindern eingesetzt werden, die klar instruiert wurden und Zugang zu klinischer Nachsorge haben. In der prospektiven Kinderstudie trat die Mehrzahl der Nephritisfälle innerhalb von 1 Monat auf, und nur 2 Prozent manifestierten sich nach 2 Monaten [9]. Eine Nachbeobachtung über mindestens 6 Monate ist dennoch sinnvoll, da späte Auffälligkeiten und Rezidive vorkommen.
Bei jeder Kontrolle werden neue Effloreszenzen, abdominelle und Gelenksymptome, Ödeme, Makrohämaturie, Urinstreifentest und Blutdruck beurteilt. Bei positivem Urinstreifentest ist die Proteinurie zu quantifizieren. Kreatinin und eGFR werden bei Proteinurie, Hämaturie in Kombination mit anderen Auffälligkeiten, Hypertonie oder klinischem Verdacht auf Nierenbeteiligung kontrolliert.
Verlaufskontrolle bei Nephritis
Patienten mit Nephritis werden anhand von Proteinurie, Blutdruck, eGFR und Histologie nachverfolgt. Persistierende Proteinurie, Hypertonie, reduzierte eGFR und chronische tubulointerstitielle Veränderungen sind die wichtigsten Risikomarker.
Unter ACE-Hemmern oder Angiotensinrezeptorblockern werden Kreatinin und Kalium nach Therapiebeginn und Dosissteigerung kontrolliert. Unter Immunsuppression kommen arzneimittelspezifisches Monitoring, Infektionsprophylaxe, Überprüfung des Impfstatus sowie bei Kindern die Kontrolle von Wachstum und Skelett hinzu.
Der Übergang von der Kinder- in die Erwachsenennephrologie muss bei persistierender Proteinurie, Hypertonie, reduzierter eGFR oder früherer schwerer Nephritis geplant werden. Frauen, die im Rahmen einer IgA-Vaskulitis im Kindesalter eine Nierenbeteiligung hatten, sollten vor und während einer Schwangerschaft engmaschig kontrolliert werden. In einer Kohorte waren nach im Mittel 24 Jahren Nachbeobachtung 70 Prozent der Schwangerschaften bei Frauen mit IgA-Vaskulitis in der Kindheit durch Hypertonie, Proteinurie oder beides kompliziert [19].
Rezidive
Rezidive treten bei etwa einem Drittel der Patienten auf und zeigen sich meist als neue Purpuraschübe, gelegentlich zusammen mit abdominellen, artikulären oder renalen Symptomen. Die Rezidive verlaufen meist milder und kürzer als die Erstepisode, bei jedem Rückfall sind jedoch eine erneute Urinanalyse und Blutdruckkontrolle erforderlich.
Persistierende oder häufige Rezidive, insbesondere bei Erwachsenen, rechtfertigen eine erneute diagnostische Bewertung. Arzneimittelexposition, chronische Infektion, chronisch-entzündliche Darmerkrankung, andere systemische Vaskulitiden und Malignität sollten je nach klinischem Kontext erwogen werden.
Prognose
Die Kurzzeitprognose wird vor allem durch gastrointestinale Komplikationen bestimmt. Die Langzeitprognose wird durch die Nierenerkrankung bestimmt [10]. Kinder ohne Nierenbeteiligung haben eine sehr gute Prognose. In einer Langzeitnachbeobachtung hatten alle Patienten ohne renale Symptome bei Erkrankungsbeginn nach im Mittel 24 Jahren eine gute renale Prognose. Von denjenigen, die als Kind eine schwere Glomerulonephritis hatten, wiesen dagegen 35 Prozent im Erwachsenenalter eine Nierenfunktionseinschränkung auf, verglichen mit 7 Prozent derjenigen mit leichter oder fehlender initialer Nierenbeteiligung [19].
Eine Erstmanifestation im Erwachsenenalter erfordert größere Wachsamkeit. Eine eingeschränkte Ausgangsnierenfunktion, eine Proteinurie über 1 bis 1,5 g/Tag, Hypertonie und chronische histologische Läsionen sind mit einer schlechteren renalen Prognose verbunden [20]. In einer Erwachsenenkohorte mit biopsiegesicherter Nephritis waren eine vorbestehende Hypertonie und mehr als 10 Prozent global sklerosierte Glomeruli unabhängige prognostische Risikofaktoren [20].
Auch nach überstandener IgA-Vaskulitis besteht auf Populationsebene ein erhöhtes Risiko für Hypertonie und chronische Nierenerkrankung. In einer britischen Registerstudie war das Risiko einer chronischen Nierenerkrankung im Stadium G3 bis G5 sowohl nach Erkrankung im Erwachsenenalter (adjustierte Hazard Ratio 1,54) als auch nach Erkrankung im Kindesalter (adjustierte Hazard Ratio 1,89) erhöht [21]. Patienten mit dokumentierter Nephritis sollten daher auch nach klinischer Remission langfristig, oft lebenslang, Blutdruck und Urin kontrollieren lassen.
Quellen
- Vivarelli M, Samuel S, Coppo R et al. IPNA clinical practice recommendations for the diagnosis and management of children with IgA nephropathy and IgA vasculitis nephritis. Pediatric Nephrology 2025. PMID: 39331079
- Xu L, Li Y, Wu X. IgA vasculitis update: Epidemiology, pathogenesis, and biomarkers. Frontiers in Immunology 2022. PMID: 36263029
- Thalen M, Gisslander K, Segelmark M et al. Epidemiology and clinical characteristics of biopsy-confirmed adult-onset IgA vasculitis in southern Sweden. RMD Open 2024. PMID: 38316490
- Reamy BV, Servey JT, Williams PM. Henoch-Schönlein Purpura (IgA Vasculitis): Rapid Evidence Review. American Family Physician 2020. PMID: 32803924
- Song Y, Huang X, Yu G et al. Pathogenesis of IgA Vasculitis: An Up-To-Date Review. Frontiers in Immunology 2021. PMID: 34858429
- Pillebout E, Sunderkötter C. IgA vasculitis. Seminars in Immunopathology 2021. PMID: 34170395
- Hastings MC, Rizk DV, Kiryluk K et al. IgA vasculitis with nephritis: update of pathogenesis with clinical implications. Pediatric Nephrology 2022. PMID: 33818625
- Ebert EC. Gastrointestinal manifestations of Henoch-Schonlein Purpura. Digestive Diseases and Sciences 2008. PMID: 18351468
- Jauhola O, Ronkainen J, Koskimies O et al. Renal manifestations of Henoch-Schonlein purpura in a 6-month prospective study of 223 children. Archives of Disease in Childhood 2010. PMID: 20852275
- Hetland LE, Susrud KS, Lindahl KH et al. Henoch-Schönlein Purpura: A Literature Review. Acta Dermato-Venereologica 2017. PMID: 28654132
- Ozen S, Pistorio A, Iusan SM et al. EULAR/PRINTO/PRES criteria for Henoch-Schönlein purpura, childhood polyarteritis nodosa, childhood Wegener granulomatosis and childhood Takayasu arteritis: Ankara 2008. Part II: Final classification criteria. Annals of the Rheumatic Diseases 2010. PMID: 20413568
- Hočevar A, Rotar Z, Jurčić V et al. IgA vasculitis in adults: the performance of the EULAR/PRINTO/PRES classification criteria in adults. Arthritis Research & Therapy 2016. PMID: 26935833
- Yun D, Kim DK, Oh KH et al. MEST-C pathological score and long-term outcomes of child and adult patients with Henoch-Schönlein purpura nephritis. BMC Nephrology 2020. PMID: 32000703
- Huber AM, King J, McLaine P et al. A randomized, placebo-controlled trial of prednisone in early Henoch Schönlein Purpura. BMC Medicine 2004. PMID: 15059282
- Ronkainen J, Koskimies O, Ala-Houhala M et al. Early prednisone therapy in Henoch-Schönlein purpura: a randomized, double-blind, placebo-controlled trial. Journal of Pediatrics 2006. PMID: 16887443
- Hahn D, Hodson EM, Craig JC. Interventions for preventing and treating kidney disease in IgA vasculitis. Cochrane Database of Systematic Reviews 2023. PMID: 36853224
- Ozen S, Marks SD, Brogan P et al. European consensus-based recommendations for diagnosis and treatment of immunoglobulin A vasculitis, the SHARE initiative. Rheumatology 2019. PMID: 30879080
- Jauhola O, Ronkainen J, Autio-Harmainen H et al. Cyclosporine A vs. methylprednisolone for Henoch-Schönlein nephritis: a randomized trial. Pediatric Nephrology 2011. PMID: 21626222
- Ronkainen J, Nuutinen M, Koskimies O. The adult kidney 24 years after childhood Henoch-Schönlein purpura: a retrospective cohort study. Lancet 2002. PMID: 12241872
- Guan Y, Liu S, Hao CM et al. Effect of Nonimmune Factors on Renal Prognosis in Adult IgA Vasculitis With Nephritis: A Long-Term Retrospective Cohort Study. Journal of Rheumatology 2023. PMID: 37127322
- Tracy A, Subramanian A, Adderley NJ et al. Cardiovascular, thromboembolic and renal outcomes in IgA vasculitis: a retrospective cohort study using routinely collected primary care data. Annals of the Rheumatic Diseases 2019. PMID: 30487151