
Zusammenfassung
Das nephrotische Syndrom ist beim Erwachsenen definiert durch eine ausgeprägte Proteinurie, in der Regel mehr als 3,5 g pro Tag oder ein entsprechender Protein/Kreatinin-Quotient, zusammen mit Hypalbuminämie sowie häufig Ödemen und Hyperlipidämie. Das Syndrom ist Manifestation einer glomerulären Erkrankung, keine ätiologische Diagnose. Bei Erwachsenen ist in der Regel eine Nierenbiopsie erforderlich, ausgenommen bestimmte Patienten mit typischer diabetischer Nephropathie oder eindeutig Anti-PLA2R-positiver membranöser Nephropathie. Die Abklärung soll gleichzeitig akutes Nierenversagen, Thromboembolien, Infektionen und sekundäre Ursachen erfassen, etwa Diabetes, systemische Autoimmunerkrankungen, Infektionen, Malignome, Arzneimittel, Amyloidose und monoklonale Gammopathie [1].
Alle Patienten benötigen eine individualisierte supportive Therapie mit Kochsalzrestriktion, Diuretika bei Ödemen, Blutdruckeinstellung und in der Regel einer Blockade des Renin-Angiotensin-Systems. Die Immunsuppression richtet sich nach der zugrunde liegenden Diagnose. Primäre Minimal-Change-Glomerulopathie und primäre fokal segmentale Glomerulosklerose werden in der Regel mit Glukokortikoiden behandelt. Bei membranöser Nephropathie erfolgt eine risikoadaptierte Therapie mit Rituximab, Cyclophosphamid plus Glukokortikoid oder Calcineurininhibitoren. Sekundäre Formen werden primär durch Behandlung der Grunderkrankung therapiert. Eine prophylaktische Antikoagulation soll nicht routinemäßig erfolgen, sollte aber bei ausgeprägter Hypalbuminämie, insbesondere bei membranöser Nephropathie, nach gemeinsamer Abwägung von Thrombose- und Blutungsrisiko erwogen werden.
Kinder mit typischer Manifestation nach dem ersten Lebensjahr werden anders behandelt. Eine Nierenbiopsie erfolgt vor Therapiebeginn nicht routinemäßig, da etwa 85 bis 90 Prozent unter Prednisolon eine Remission erreichen und damit als steroidsensibel klassifiziert werden. Steroidresistenz, atypische Befunde, Manifestation im ersten Lebensjahr oder syndromale Merkmale rechtfertigen eine Nierenbiopsie und eine genetische Diagnostik [2].
Hintergrund und Epidemiologie
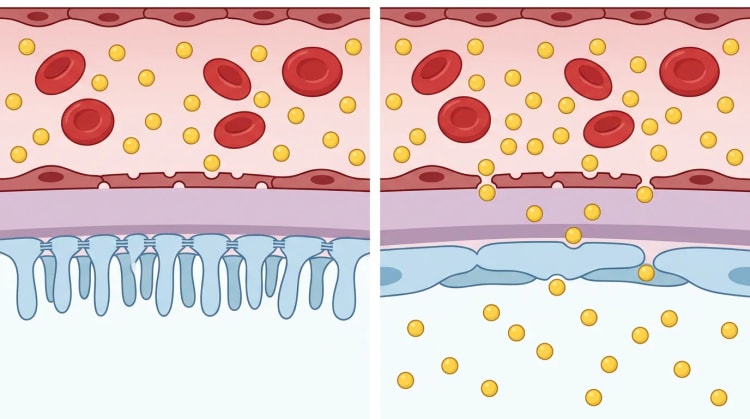
Das nephrotische Syndrom entsteht durch eine Schädigung der glomerulären Filtrationsbarriere mit Verlust vor allem von Albumin in den Urin. Bei Erwachsenen liegt die jährliche Inzidenz bei etwa 3 Fällen pro 100 000 Personen, die tatsächliche Häufigkeit ist jedoch schwer zu bestimmen, da das Syndrom bei vielen primären und sekundären Nierenerkrankungen auftritt [1]. Die Inzidenz einzelner primärer Formen wie membranöse Nephropathie, Minimal-Change-Glomerulopathie und primäre fokal segmentale Glomerulosklerose wird zusammen auf etwa 0,6 bis 1,2 Fälle pro 100 000 Erwachsene und Jahr geschätzt [3].
Bei Kindern ist das idiopathische nephrotische Syndrom die häufigste glomeruläre Erkrankung. Die berichtete Inzidenz schwankt je nach Alter, Ethnie und geografischer Region zwischen 1,15 und 16,9 pro 100 000 Kinder und Jahr. Etwa 85 bis 90 Prozent sind steroidsensibel, 70 bis 80 Prozent davon erleiden jedoch mindestens ein Rezidiv [2].
Häufige Ursachen
| Gruppe | Beispiele | Klinische Hinweise |
|---|---|---|
| Primäre Podozytopathie | Minimal-Change-Glomerulopathie, primäre FSGS | Häufig rasch entwickeltes nephrotisches Syndrom, meist wenige systemische Befunde |
| Autoimmune glomeruläre Erkrankung | Membranöse Nephropathie, Lupusnephritis | Anti-PLA2R, ANA, Anti-dsDNA, Komplementverbrauch oder andere autoimmune Manifestationen |
| Metabolische Erkrankung | Diabetische Nephropathie | Langjähriger Diabetes, Retinopathie, allmählich zunehmende Albuminurie |
| Monoklonale oder Ablagerungserkrankung | AL-Amyloidose, monoklonale Gammopathie renaler Signifikanz | Höheres Alter, Anämie, Neuropathie, kardiale Beteiligung, monoklonales Immunglobulin |
| Infektion | Hepatitis B, Hepatitis C, HIV, Syphilis | Epidemiologisches Risiko, Leberbeteiligung, Immunsuppression |
| Malignom | Solide Tumoren, Lymphome | Gewichtsverlust, Lymphadenopathie, neu aufgetretenes Syndrom bei Älteren |
| Arzneimittel | NSAR, Lithium, Interferon, Pamidronat und bestimmte Biologika | Zeitlicher Zusammenhang, mitunter begleitende interstitielle Nephritis |
| Adaptive sekundäre FSGS | Adipositas, verminderte Nephronmasse, Refluxnephropathie | Häufig subnephrotische oder nephrotische Proteinurie ohne ausgeprägte Hypalbuminämie |
Bei Erwachsenen sind membranöse Nephropathie und FSGS häufige primäre Ursachen. Die Minimal-Change-Glomerulopathie macht etwa 10 bis 15 Prozent der ungeklärten nephrotischen Syndrome bei Erwachsenen aus [4]. Diabetes ist eine wichtige sekundäre Ursache. Bei Personen über 50 Jahren müssen Amyloidose und monoklonale Gammopathie aktiv in Betracht gezogen werden.
Für das Management relevante Pathophysiologie
Eine Schädigung der Podozyten, der glomerulären Basalmembran oder des Endothels erhöht die glomeruläre Permeabilität für Plasmaproteine. Die Proteinurie trägt selbst zu tubulärem Stress, Inflammation und interstitieller Fibrose bei. Eine ausbleibende Remission ist daher unabhängig von der histologischen Diagnose ein starker prognostischer Risikomarker [5].
Die Ödembildung lässt sich nicht allein durch einen erniedrigten kolloidosmotischen Druck erklären. Wesentlich ist eine primäre renale Natriumretention, unter anderem durch Aktivierung epithelialer Natriumkanäle in den Sammelrohren. Das zirkulierende Plasmavolumen kann erniedrigt, normal oder erhöht sein. Ein Patient mit generalisierten Ödemen kann daher gleichzeitig eine intravasale Hypovolämie aufweisen. Dies beeinflusst den Einsatz von Diuretika, Albumin, RAAS-Blockade und intravenöser Flüssigkeit [1].
Die Hyperkoagulabilität entsteht durch mehrere gleichzeitig wirkende Mechanismen:
- renaler Verlust von Antithrombin und anderen antikoagulatorischen Proteinen
- gesteigerte hepatische Synthese von Fibrinogen und Gerinnungsfaktoren
- Thrombozytenaktivierung
- verminderte Fibrinolyse
- Hämokonzentration, Inflammation, Immobilisierung und Diuretikatherapie
Das Infektionsrisiko steigt durch den renalen Verlust von Immunglobulinen und Komplementfaktoren, durch Ödemflüssigkeit sowie durch immunsuppressive Therapie [5]. Die Dyslipidämie beruht auf einer gesteigerten Produktion und einem verminderten Abbau ApoB-haltiger Lipoproteine. Gesamt- und LDL-Cholesterin sowie Triglyceride können deutlich erhöht sein, insbesondere bei lange aktivem Syndrom [6].
Klinisches Bild
Ödeme sind die häufigste Manifestation. Früh zeigen sich oft morgendliche periorbitale Ödeme und im Tagesverlauf Unterschenkelödeme. Bei ausgeprägtem Syndrom können Anasarka, Aszites, Pleuraergüsse, Skrotal- oder Vulvaödeme und eine rasche Gewichtszunahme auftreten. Der Urin kann schäumen. Müdigkeit, Appetitlosigkeit und Dyspnoe sind häufig, aber unspezifisch.
Der Blutdruck kann normal, erhöht oder erniedrigt sein. Orthostase, kühle Peripherie, Tachykardie, Bauchschmerzen und Oligurie sprechen für einen intravasalen Volumenmangel. Begleitende Hämaturie, rasch abfallende Nierenfunktion oder ausgeprägte Hypertonie sprechen für einen eher entzündlichen oder fortgeschrittenen glomerulären Prozess.
Zeichen akuter Komplikationen
Folgende Befunde erfordern eine rasche Abklärung:
- neu aufgetretene Dyspnoe, Thoraxschmerz, Hämoptyse oder Hypoxämie: Verdacht auf Lungenembolie
- einseitige Beinschwellung: Verdacht auf tiefe Venenthrombose
- Flankenschmerz, Hämaturie und Verschlechterung der Nierenfunktion: Verdacht auf Nierenvenenthrombose
- Fieber, Bauchschmerzen oder Peritonismus: Verdacht auf bakterielle Peritonitis
- Oligurie, Hypotonie oder rasch ansteigendes Kreatinin
- Kopfschmerzen, fokal-neurologische Defizite oder Krampfanfälle: an zerebrale Venenthrombose oder hypertensive Komplikation denken
Ein akutes Nierenversagen kann durch Hypovolämie, Sepsis, Nierenvenenthrombose, Arzneimittel, akute interstitielle Nephritis oder die zugrunde liegende glomeruläre Erkrankung bedingt sein. NSAR und übermäßige Diurese sind häufige beeinflussbare Faktoren.
Abklärung und Diagnostik
Bestätigung des Syndroms
Bei Erwachsenen werden traditionell folgende Kriterien verwendet:
| Parameter | Mit nephrotischem Syndrom vereinbarer Befund |
|---|---|
| Proteinurie | Mehr als 3,5 g pro 24 Stunden oder entsprechender Protein/Kreatinin-Quotient |
| Serumalbumin | In der Regel weniger als 30 g/L |
| Ödeme | Häufig, aber nicht zwingend erforderlich, wenn die übrigen Befunde typisch sind |
| Lipide | Häufig erhöhtes Gesamt- und LDL-Cholesterin sowie erhöhte Triglyceride |
| Urinsediment | Kann Lipidurie und Fettzylinder zeigen, Hämaturie je nach Ätiologie unterschiedlich |
Die Proteinurie sollte mittels Protein/Kreatinin-Quotient in einer repräsentativen Urinprobe oder mittels 24-Stunden-Sammelurin quantifiziert werden. Eine Morgenurinprobe verringert die Variabilität. Der Albumin/Kreatinin-Quotient ist bei niedrigerer Albuminurie hilfreich, der Protein/Kreatinin-Quotient erfasst jedoch auch andere Proteine und ist beim nephrotischen Syndrom oft aussagekräftiger. Der Urinteststreifen eignet sich für Screening und Verlaufskontrolle, reicht aber als alleinige Quantifizierung nicht aus.
Der Albuminwert hängt von der Analysemethode ab. Bromkresolgrün kann höhere Werte liefern als Bromkresolpurpur-Methoden. Serielle Werte sollten daher möglichst mit derselben Methode bestimmt werden, insbesondere wenn der Albuminspiegel zur Entscheidung über eine Thromboseprophylaxe herangezogen wird [2].
Initiale Labordiagnostik
Die Basisdiagnostik sollte umfassen:
- Blutbild mit Differenzialblutbild
- Kreatinin, eGFR, Harnstoff, Natrium, Kalium und Bikarbonat
- Serumalbumin, Gesamtprotein und Leberwerte
- Calcium, Phosphat und bei Bedarf ionisiertes Calcium
- Nüchternglukose oder HbA1c
- Lipidstatus
- Urinteststreifen, Urinsediment und bei Symptomen Urinkultur
- quantifizierte Proteinurie
- CRP und weitere Entzündungsmarker je nach klinischer Fragestellung
Das Serumkreatinin ist im Vergleich mit Vorwerten zu beurteilen. Bei geringer Muskelmasse kann Kreatinin die Einschränkung der Nierenfunktion unterschätzen. Hypalbuminämie führt zu niedrigem Gesamtcalcium, ohne dass das ionisierte Calcium erniedrigt sein muss.
Ätiologische Abklärung bei Erwachsenen
Die Abklärung wird individualisiert, bei ungeklärtem nephrotischem Syndrom ist jedoch häufig Folgendes indiziert:
- ANA, Anti-dsDNA, C3 und C4
- Anti-PLA2R
- Hepatitis B, Hepatitis C und HIV
- Serum- und Urinelektrophorese mit Immunfixation
- freie Leichtketten im Serum mit an die Nierenfunktion angepasster Interpretation des Quotienten
- bei klinischem Verdacht ANCA, Kryoglobuline, Anti-GBM und Syphilisserologie
- Schwangerschaftstest, sofern relevant
- gezielte Tumorsuche entsprechend Alter, Symptomen sowie histologischem oder serologischem Profil
Eine positive Anti-PLA2R-Serologie bei einem Erwachsenen mit typischem klinischem Bild, erhaltener Nierenfunktion und ohne Hinweise auf eine sekundäre Erkrankung hat eine hohe Spezifität für eine PLA2R-assoziierte membranöse Nephropathie. Auf eine Nierenbiopsie kann dann in bestimmten Fällen verzichtet werden, sie ist jedoch erforderlich bei atypischem Bild, eingeschränkter Nierenfunktion, Verdacht auf eine Begleiterkrankung oder diagnostischer Unsicherheit [1,7].
Bei Verdacht auf AL-Amyloidose sind Serum- und Urin-Immunfixation mit der Bestimmung der freien Leichtketten zu kombinieren. Diese Kombination identifiziert bei etwa 97 Prozent der Patienten mit AL-Amyloidose eine monoklonale Komponente. Der Nachweis einer monoklonalen Gammopathie beweist jedoch nicht, dass das Amyloid vom AL-Typ ist. Das Amyloidprotein muss im Gewebe typisiert werden, in unklaren Fällen bevorzugt mittels Lasermikrodissektion und Massenspektrometrie [8].
Bildgebung
Eine Nierensonografie erfolgt vor der Biopsie sowie bei ungeklärter Nierenfunktionseinschränkung, Verdacht auf Abflussbehinderung oder Asymmetrie. Die Dopplersonografie hat eine begrenzte Sensitivität für die Nierenvenenthrombose, kann aber ein erster Schritt sein. Bei starkem klinischem Verdacht ist häufig eine kontrastmittelverstärkte Computertomografie oder Magnetresonanztomografie erforderlich.
Bei Dyspnoe und Verdacht auf Pleuraerguss kann eine Röntgenaufnahme des Thorax oder eine Sonografie eingesetzt werden. Die Abklärung einer Thromboembolie folgt den üblichen Algorithmen, die D-Dimere können jedoch bei aktiver Nierenerkrankung und Inflammation schwer interpretierbar sein.
Nierenbiopsie
Eine Nierenbiopsie ist bei Erwachsenen mit neu aufgetretenem, ungeklärtem nephrotischem Syndrom in der Regel indiziert, wenn das Ergebnis Therapie oder Prognose beeinflussen kann. Ausnahmen können sein:
- typischer langjähriger Diabetes mit Retinopathie und allmählich zunehmender Albuminurie ohne atypische Befunde
- eindeutig Anti-PLA2R-positive membranöse Nephropathie mit erhaltener Nierenfunktion und negativer Abklärung auf sekundäre Ursachen
- gesicherte systemische Amyloidose, bei der bereits eine adäquate Gewebediagnose und Typisierung vorliegt
- Situationen, in denen das Biopsierisiko den erwarteten Nutzen übersteigt
Eine Biopsie ist besonders dringlich bei aktivem Sediment, rasch abfallender eGFR, kurzer Diabetesdauer, fehlender diabetischer Retinopathie, Systemsymptomen, monoklonaler Komponente oder Verdacht auf eine Arzneimittelreaktion.
In einer Metaanalyse von 118 064 Biopsien traten eine Makrohämaturie bei 3,5 Prozent, transfusionspflichtige Blutungen bei 1,6 Prozent und Interventionen zur Blutstillung bei 0,3 Prozent auf. Das Risiko war bei stationären Patienten und bei akutem Nierenversagen höher [9].
Diagnostischer Ablauf bei Erwachsenen
flowchart TD
A["Ödeme oder ausgeprägte Proteinurie"] --> B["Proteinurie quantifizieren<br>und Serumalbumin messen"]
B --> C["Nephrotisches Syndrom bestätigt"]
C --> D["Akutes Nierenversagen,<br>Infektion und Thrombose beurteilen"]
D --> E["Sekundäre Ursachen abklären<br>und Anti-PLA2R bestimmen"]
E -->|"Eindeutige sekundäre Ursache"| F["Grunderkrankung behandeln<br>und supportive Therapie"]
E -->|"Keine eindeutige Ursache"| G["Indikation zur Nierenbiopsie prüfen"]
G -->|"Biopsie erforderlich"| H["Histologische Diagnose<br>bestimmt spezifische Therapie"]
G -->|"Typisches Anti-PLA2R-positives Bild"| I["Risikostratifizierung<br>membranöse Nephropathie"]
H --> J["Proteinurie, Albumin<br>und eGFR im Verlauf kontrollieren"]
I --> J
F --> J
Kinder
Bei Kindern ist eine nephrotische Proteinurie definiert als Protein/Kreatinin-Quotient von mindestens 200 mg/mmol, mindestens 2 mg/mg, Proteinurie von mindestens 1 000 mg/m² pro Tag oder mehr als 40 mg/m² pro Stunde. Eine typische Manifestation nach dem ersten Lebensjahr ohne Makrohämaturie, Komplementverbrauch, persistierende Hypertonie, Nierenfunktionseinschränkung oder Systemsymptome wird in der Regel ohne vorherige Nierenbiopsie behandelt [2].
Biopsie und genetische Diagnostik sind zu erwägen bei:
- kongenitaler oder infantiler Manifestation
- familiärer Erkrankung oder Konsanguinität
- syndromalen oder extrarenalen Befunden
- Steroidresistenz
- Makrohämaturie oder ausgeprägter persistierender Mikrohämaturie
- erniedrigtem C3
- persistierender Hypertonie
- eingeschränkter eGFR, die nicht durch Hypovolämie erklärt ist
- Verdacht auf ein sekundäres nephrotisches Syndrom
Beim steroidresistenten nephrotischen Syndrom lässt sich bei etwa 10 bis 30 Prozent eine monogene Ursache identifizieren. Die Wahrscheinlichkeit ist am höchsten bei frühem Erkrankungsbeginn, positiver Familienanamnese und extrarenalen Manifestationen [10].
Differenzialdiagnosen
Ödeme ohne nephrotisches Syndrom
| Differenzialdiagnose | Unterscheidende Befunde |
|---|---|
| Herzinsuffizienz | Halsvenenstauung, Lungenstauung, erhöhte natriuretische Peptide, echokardiografische Befunde |
| Leberzirrhose | Portale Hypertension, Aszites, Gerinnungsstörung, auffällige Leberwerte |
| Eiweißverlust-Enteropathie | Diarrhö, gastrointestinale Erkrankung, niedriger Albuminspiegel ohne ausgeprägte Proteinurie |
| Venöse Insuffizienz | Lokale Beinödeme, Hautveränderungen, normaler Albuminspiegel |
| Lymphödem | Im späteren Stadium häufig nicht eindrückbar, Asymmetrie |
| Hypothyreose | Müdigkeit, Kälteempfindlichkeit, TSH-Erhöhung, meist weniger ausgeprägte Proteinurie |
| Kapillarlecksyndrom | Hypotonie, Hämokonzentration und rasch generalisierte Ödeme |
| Arzneimittelinduzierte Ödeme | Calciumkanalblocker, Glukokortikoide, Thiazolidindione und andere Arzneimittel |
Ausgeprägte Proteinurie ohne vollständiges nephrotisches Syndrom
Eine Proteinurie im nephrotischen Bereich ist nicht gleichbedeutend mit einem nephrotischen Syndrom. Bei adaptiver FSGS, adipositasassoziierter Glomerulopathie und bestimmten Formen der IgA-Nephropathie kann die Proteinurie 3,5 g pro Tag überschreiten, ohne dass eine ausgeprägte Hypalbuminämie oder Ödeme vorliegen. Eine solche Diskrepanz spricht gegen eine primäre, durch einen zirkulierenden Faktor vermittelte Podozytopathie und ist vor einer Immunsuppression zu berücksichtigen.
Therapie
Allgemeine Prinzipien
Die Therapie verfolgt vier Ziele:
- Behandlung der zugrunde liegenden Erkrankung
- Senkung der Proteinurie und Erhalt der Nierenfunktion
- Behandlung von Ödemen, Hypertonie und Dyslipidämie
- Prävention und rasche Behandlung von Thrombosen, Infektionen und Therapiekomplikationen
Salz-, Flüssigkeits- und Proteinzufuhr
Die Natriumzufuhr sollte in der Regel auf etwa 2 g Natrium pro Tag begrenzt werden, entsprechend ungefähr 5 g Kochsalz. Eine strengere Restriktion kann den Ernährungszustand verschlechtern und das Hypovolämierisiko erhöhen. Eine Flüssigkeitsrestriktion ist vor allem bei ausgeprägter Hypervolämie, Hyponatriämie oder therapierefraktären Ödemen erforderlich.
Eine hohe Proteinzufuhr wird nicht empfohlen, da sie den intraglomerulären Druck und die Proteinurie steigern kann. Bei erhaltener oder mäßig eingeschränkter Nierenfunktion sind etwa 0,8 g Protein/kg Idealgewicht und Tag häufig angemessen, mit Individualisierung bei Mangelernährung, Schwangerschaft und Dialyse.
Ödemtherapie
Leichte Ödeme werden mit Kochsalzrestriktion und einem oralen Schleifendiuretikum behandelt. Bei ausgeprägten Ödemen sind häufig eine höhere Dosis, eine intravenöse Gabe oder die Kombination mit einem Thiazid-ähnlichen Diuretikum erforderlich. Tägliches Gewicht, Blutdruck, orthostatische Symptome, Urinmenge, Kreatinin, Natrium und Kalium sind zu kontrollieren.
Eine unzureichende Wirkung kann bedingt sein durch:
- weiterhin hohe Natriumzufuhr
- mangelnde Adhärenz
- verminderte gastrointestinale Resorption
- geringe renale Anflutung des Diuretikums
- fortgeschrittene Nierenfunktionseinschränkung
- Anpassung des distalen Nephrons
- tatsächliche intravasale Hypovolämie
Albumininfusionen sollen nicht routinemäßig gegeben werden. Die Kombination von Albumin und Furosemid kann das Urinvolumen kurzfristig steigern, die Wirkung auf die Natriumausscheidung ist jedoch unsicher und die Evidenz reicht für allgemeine Empfehlungen nicht aus [11]. Die Behandlung kann unter stationärer Überwachung bei schwerer diuretikaresistenter Anasarka und sehr niedrigem Albuminspiegel erwogen werden, insbesondere wenn klinische Befunde auf ein vermindertes effektives zirkulierendes Volumen hinweisen. Risiken sind Lungenödem, Hypertonie und übermäßige Diurese. In Studien wurden häufig 25 bis 50 g Albumin, gefolgt von 40 bis 80 mg Furosemid intravenös, eingesetzt, das Ansprechen variiert jedoch erheblich [12].
RAAS-Blockade und Blutdruck
ACE-Hemmer oder Angiotensin-Rezeptorblocker senken den intraglomerulären Druck und die Proteinurie. Die Dosis wird bis zur höchsten tolerierten und zugelassenen Dosis titriert. Kreatinin und Kalium werden vor Therapiebeginn und nach Dosisänderungen kontrolliert. Ein geringer Kreatininanstieg kann akzeptiert werden, ein ausgeprägter Anstieg erfordert jedoch die Abklärung von Hypovolämie, Nierenarterienstenose, NSAR-Einnahme und begleitender Diuretikatherapie.
ACE-Hemmer und Angiotensin-Rezeptorblocker sollen nicht kombiniert werden. Sie sind bei akutem Nierenversagen, ausgeprägter Hypovolämie, schwerer Hyperkaliämie oder anhaltenden großen gastrointestinalen Flüssigkeitsverlusten zu pausieren und in der Schwangerschaft kontraindiziert. Bei Kindern mit steroidresistenter Erkrankung kann eine RAAS-Blockade die Proteinurie um etwa 30 Prozent senken [10].
SGLT2-Inhibitoren wirken nephroprotektiv bei albuminurischer chronischer Nierenerkrankung, die Erfahrung beim aktiven, ausgeprägten nephrotischen Syndrom ist jedoch begrenzter. Sie können erwogen werden, wenn eGFR, Diabetesstatus und Grunderkrankung dies zulassen. Auf Volumenmangel, genitale Infektionen und das Ketoazidoserisiko ist zu achten.
Thrombose
Venöse Thromboembolien treten bei etwa 10 Prozent der Erwachsenen mit primärem nephrotischem Syndrom auf, das Risiko unterscheidet sich jedoch erheblich zwischen den Ätiologien und ist bei membranöser Nephropathie am höchsten [13]. Bei symptomatischer Thrombose erfolgt eine therapeutische Antikoagulation nach üblicher Praxis, häufig so lange das nephrotische Syndrom aktiv ist und mindestens über die reguläre Behandlungsdauer der jeweiligen Thrombose.
Eine prophylaktische Antikoagulation ist zu individualisieren. Für eine Prophylaxe sprechen:
- membranöse Nephropathie
- Serumalbumin um 20 bis 25 g/L oder darunter, abhängig von der Analysemethode
- sehr ausgeprägte Proteinurie
- frühere Thromboembolie oder bekannte Thrombophilie
- Immobilisierung, Adipositas, Krebserkrankung, Herzinsuffizienz oder kürzlich erfolgte Operation
Blutungsrisiko, Nierenfunktion, Sturzrisiko, Thrombozytopenie, frühere Blutungen und eine geplante Biopsie sind zu berücksichtigen. Die Evidenz ist überwiegend observational. Eine Metaanalyse von fünf Kohortenstudien mit 414 Erwachsenen fand unter Prophylaxe eine niedrige Inzidenz venöser Thromboembolien, aber 2,3 Prozent schwere Blutungen, ohne gesicherten Nettonutzen im Vergleich zu keiner Prophylaxe [13]. Die Entscheidung sollte gemeinsam mit einem Nephrologen getroffen und bei steigendem Albuminspiegel neu bewertet werden.
Dyslipidämie
Der Lipidstatus wird nach Diagnosestellung kontrolliert. Die Dyslipidämie bessert sich häufig, wenn die Proteinurie remittiert. Eine Statintherapie sollte sich am kardiovaskulären Gesamtrisiko und an der Nierenfunktion des Patienten orientieren. Ein lang bestehendes nephrotisches Syndrom, Diabetes, chronische Nierenerkrankung oder eine manifeste Gefäßerkrankung stärken die Indikation. Die Evidenz, dass Statine speziell beim nephrotischen Syndrom klinische Endpunkte verbessern, ist begrenzt, die Erkrankung ist jedoch mit einem erhöhten Risiko für Myokardinfarkt und koronaren Tod verbunden [6].
Infektionen und Impfungen
Fieber und Bauchschmerzen sind rasch abzuklären. Die spontane bakterielle Peritonitis ist bei Kindern mit Aszites besonders wichtig. Pneumokokken und andere bekapselte Bakterien sind bedeutsame Erreger. Blutkulturen, Urinkultur und bei Aszites eine diagnostische Parazentese sollten vor Antibiotikagabe erwogen werden, sofern dies die Behandlung nicht verzögert.
Der Impfstatus ist vor Beginn einer Immunsuppression zu überprüfen. Impfungen gegen Influenza, Pneumokokken und COVID-19 sind in der Regel gemäß den nationalen Empfehlungen für Risikogruppen indiziert. Kinder mit nephrotischem Syndrom können in der Regel auch unter laufender Steroidtherapie eine protektive Antikörperantwort auf Pneumokokkenimpfstoff entwickeln, auch wenn die Datenlage zu klinischen Effekten auf Infektionen begrenzt ist [14]. Lebendimpfstoffe sind unter relevanter Immunsuppression und für einen angemessenen Zeitraum nach B-Zell-depletierender Therapie zu vermeiden. Die schwedischen Impfschemata und Intervalle sind einzuhalten, da internationale Empfehlungen nicht immer der schwedischen Praxis entsprechen.
Ätiologische Therapie bei Erwachsenen
Minimal-Change-Glomerulopathie
Die Erstlinientherapie ist Prednisolon 1 mg/kg einmal täglich, höchstens 80 mg pro Tag, oder 2 mg/kg jeden zweiten Tag, höchstens 120 mg. Die hohe Dosis wird bis zum Erreichen einer Remission gegeben, in der Regel jedoch höchstens 16 Wochen, gefolgt von einer langsamen Dosisreduktion. Erwachsene sprechen langsamer an als Kinder, und mehr als die Hälfte erleidet ein Rezidiv [3].
Die Evidenzlage ist schwächer als die etablierte klinische Praxis. Ein Cochrane-Review identifizierte nur kleine Studien. Calcineurininhibitoren mit niedrig dosiertem Prednisolon erzielten etwa gleiche Remissionsraten wie hoch dosiertes Prednisolon bei weniger Adipositas und Akne, der Langzeiteffekt ist jedoch unsicher [15].
Bei häufigen Rezidiven, Steroidabhängigkeit oder relevanter Steroidtoxizität können Rituximab, Cyclophosphamid, Calcineurininhibitoren oder Mycophenolat eingesetzt werden. Die Auswahl richtet sich nach Komorbidität, Kinderwunsch, früherer Toxizität und lokalen Behandlungsstandards. Eine Steroidresistenz soll Anlass geben, Biopsie, Arzneimittelexposition und eine mögliche FSGS neu zu bewerten.
Primäre FSGS
FSGS ist ein histologisches Muster und keine einheitliche Erkrankung. Eine Immunsuppression ist nur bei wahrscheinlich primärer FSGS mit vollständigem nephrotischem Syndrom und diffuser Fußfortsatzverschmelzung indiziert. Sekundäre oder genetische FSGS wird mit supportiver Therapie und Behandlung der Ursache therapiert, nicht mit routinemäßiger Immunsuppression.
Die primäre FSGS wird in der Regel mit Prednisolon 1 mg/kg pro Tag, höchstens 80 mg, über bis zu 16 Wochen behandelt, bevor sie als steroidresistent eingestuft wird, sofern nicht Toxizität einen früheren Wechsel erfordert. Bei Steroidresistenz oder Kontraindikation gegen Glukokortikoide werden Ciclosporin oder Tacrolimus eingesetzt. In randomisierten Studien, überwiegend zur steroidresistenten Erkrankung, erhöhte Ciclosporin die Wahrscheinlichkeit einer kompletten oder partiellen Remission, die Datenbasis war jedoch klein und der Effekt auf das Nierenversagen ist unsicher [16].
Eine genetische Diagnostik sollte bei frühem Erkrankungsbeginn, familiärer Erkrankung, syndromalen Merkmalen, Therapieresistenz oder vor einer Transplantation erwogen werden. Ein genetischer Befund kann eine langdauernde ineffektive Immunsuppression verhindern.
Membranöse Nephropathie
Alle Patienten erhalten eine supportive Therapie. Die Immunsuppression richtet sich nach dem Risiko einer progredienten Nierenschädigung, nicht allein nach dem Vorliegen einer nephrotischen Proteinurie. Ein niedriges Risiko spricht für eine Beobachtung über drei bis sechs Monate unter optimierter supportiver Therapie. Abfallende eGFR, persistierend hohe Proteinurie, hoher oder steigender Anti-PLA2R-Titer und schwere nephrotische Komplikationen sprechen für eine frühere Immunsuppression [7].
Rituximab ist eine Erstlinienoption bei mittlerem oder hohem Risiko. In der MENTOR-Studie wurden 1 000 mg an Tag 1 und 15 gegeben, mit Wiederholung nach sechs Monaten bei partiellem Ansprechen. Nach 24 Monaten befanden sich 60 Prozent in kompletter oder partieller Remission gegenüber 20 Prozent nach Ciclosporin. Rituximab führte zudem zu einer rascheren und anhaltenderen Senkung von Anti-PLA2R [17].
Cyclophosphamid plus Glukokortikoid wird häufig bei sehr hohem Risiko, rasch abfallender Nierenfunktion oder lebensbedrohlichen Komplikationen bevorzugt. In RI-CYCLO zeigte sich kein sicherer Unterschied zwischen Rituximab und einer sechsmonatigen zyklischen Therapie mit Glukokortikoid und Cyclophosphamid, die Studie war jedoch klein und als Pilotstudie angelegt [18]. Calcineurininhibitoren können die Proteinurie rasch senken, gehen aber nach Absetzen mit einem hohen Rezidivrisiko einher und sollten bei hohem Risiko nicht als alleinige Erstlinientherapie eingesetzt werden [7].
Anti-PLA2R wird in der Regel alle drei bis sechs Monate kontrolliert. Die immunologische Remission geht der klinischen Remission häufig um mehrere Monate voraus. Eine persistierende Proteinurie nach Verschwinden der Antikörper bedeutet daher nicht automatisch ein Therapieversagen.
Sekundäres nephrotisches Syndrom
Bei Diabetes werden Glukoseeinstellung, Blutdruck, RAAS-Blockade und eine geeignete nephroprotektive Therapie optimiert. Bei Lupusnephritis, Vaskulitis, Infektion oder Malignom werden krankheitsspezifische Protokolle befolgt. Potenziell auslösende Arzneimittel werden abgesetzt.
Bei AL-Amyloidose oder einer anderen monoklonalen Nierenerkrankung richtet sich die Therapie in Zusammenarbeit mit der Hämatologie gegen den Plasmazell- oder B-Zell-Klon. Bei AA-Amyloidose ist eine wirksame Kontrolle der entzündlichen Grunderkrankung entscheidend. Eine falsche Amyloidtypisierung kann zu einer ineffektiven und potenziell schädlichen Behandlung führen [8].
Arzneimitteldosierungen
Die folgenden Dosierungen beziehen sich auf verwendete internationale Therapieschemata. Eine Anpassung an Nierenfunktion, Körpergewicht, Alter, Infektionsrisiko und die schwedische Fachinformation ist erforderlich.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Prednisolon bei Minimal-Change-Glomerulopathie oder primärer FSGS des Erwachsenen | 1 mg/kg pro Tag, höchstens 80 mg, alternativ 2 mg/kg jeden zweiten Tag, höchstens 120 mg | Hohe Dosis in der Regel höchstens 16 Wochen, danach langsame Dosisreduktion |
| Cyclophosphamid bei rezidivierender Minimal-Change-Glomerulopathie des Erwachsenen | 2 bis 2,5 mg/kg pro Tag oral über 8 Wochen | Fertilitätsrisiko, Knochenmarktoxizität, Infektions- und Malignomrisiko sind zu berücksichtigen |
| Rituximab bei membranöser Nephropathie | 1 000 mg intravenös an Tag 1 und 15 | In MENTOR wurde der Zyklus nach 6 Monaten bei partiellem Ansprechen wiederholt |
| Alternatives Rituximab-Schema | 375 mg/m² intravenös einmal wöchentlich über 4 Wochen | Schemata unterscheiden sich zwischen Studien und Kliniken |
| Ciclosporin bei membranöser Nephropathie | Beginn mit 3,5 mg/kg pro Tag, verteilt auf 2 Dosen | MENTOR-Schema, Behandlungsdauer 12 Monate, anschließend Dosisreduktion |
| Ciclosporin bei steroidresistentem nephrotischem Syndrom im Kindesalter | 3 bis 5 mg/kg pro Tag, Startdosis höchstens 250 mg, verteilt auf 2 Dosen | Zielspiegel (Talspiegel) in der Regel 80 bis 120 ng/ml |
| Tacrolimus bei steroidresistentem nephrotischem Syndrom im Kindesalter | 0,1 bis 0,2 mg/kg pro Tag, Startdosis höchstens 5 mg, verteilt auf 2 Dosen | Zielspiegel (Talspiegel) in der Regel 4 bis 8 ng/ml |
| Prednisolon bei Erstmanifestation im Kindesalter | 60 mg/m² oder 2 mg/kg einmal täglich, höchstens 60 mg, über 4 oder 6 Wochen | Anschließend alternierende Therapie |
| Prednisolon, alternierende Phase im Kindesalter | 40 mg/m² oder 1,5 mg/kg jeden zweiten Tag, höchstens 40 mg, über 4 oder 6 Wochen | Nach dieser Phase ist laut IPNA keine weitere Dosisreduktion erforderlich |
| Albumin plus Furosemid bei schwerer diuretikaresistenter Anasarka | Albumin 25 bis 50 g intravenös, gefolgt von Furosemid 40 bis 80 mg intravenös | Keine Routinetherapie, Gabe unter engmaschiger Überwachung |
Kinder mit idiopathischem nephrotischem Syndrom
Die Erstmanifestation wird mit Prednisolon nach einem acht- oder zwölfwöchigen Schema behandelt. Für eine längere Initialtherapie ist keine Senkung des Rezidivrisikos belegt. In Studien waren Hypertonie, psychische oder Verhaltensauffälligkeiten, cushingoide Merkmale und Infektionen häufige Steroidnebenwirkungen [2].
Eine komplette Remission ist in der Regel definiert als Protein/Kreatinin-Quotient von höchstens 20 mg/mmol oder negativer bis Spuren-Protein im Urinteststreifen bei mindestens drei aufeinanderfolgenden Messungen. Bleibt nach vier Wochen eine komplette Remission aus, folgt eine zweiwöchige Bestätigungsphase. Eine ausbleibende Remission nach insgesamt sechs Wochen bestätigt die Steroidresistenz und soll zu Nierenbiopsie und genetischer Diagnostik führen [10].
Bei steroidresistenter Erkrankung ohne monogene Ursache werden Ciclosporin oder Tacrolimus als Erstlinien-Immunsuppression eingesetzt. Wird nach sechs Monaten nicht mindestens eine partielle Remission erreicht, sollte der Calcineurininhibitor beendet werden. Bei monogener Erkrankung, bei der kein Ansprechen zu erwarten ist, ist die Immunsuppression abzusetzen [10].
Verlaufskontrolle und Prognose
Kontrollparameter
Bei aktiver Erkrankung werden kontrolliert:
- Körpergewicht, Ödemausprägung und Blutdruck
- orthostatische Symptome und klinischer Volumenstatus
- Kreatinin, eGFR, Natrium und Kalium
- Serumalbumin
- Protein/Kreatinin-Quotient oder 24-Stunden-Proteinurie
- Lipide in größeren Abständen
- Symptome von Infektion und Thrombose
- Toxizität immunsuppressiver Arzneimittel
Nach Beginn oder Dosissteigerung einer RAAS-Blockade oder von Diuretika werden Kreatinin und Elektrolyte in der Regel innerhalb von ein bis zwei Wochen kontrolliert, früher bei fortgeschrittener Nierenerkrankung oder Volumenrisiko. Unter Calcineurininhibitoren werden Talspiegel, Kreatinin, Blutdruck, Kalium, Magnesium, Glukose und neurologische Nebenwirkungen überwacht. Bei ungeklärtem eGFR-Abfall unter Langzeittherapie kann eine erneute Biopsie erforderlich sein, um Krankheitsprogression von Arzneimitteltoxizität zu unterscheiden.
Nach Rituximab sind Infektionen, Blutbild und Immunglobuline entsprechend Risiko und wiederholten Zyklen zu überwachen. Eine Hepatitis B ist vor Therapiebeginn auszuschließen. Das klinische Ansprechen wird nicht allein anhand der B-Zell-Zahlen beurteilt, da der Zusammenhang zwischen peripherer B-Zell-Depletion, Remission und Rezidiv unvollständig ist [19].
Remission
Die Definitionen unterscheiden sich zwischen Diagnosen und Studien, bei Erwachsenen werden jedoch häufig verwendet:
| Ergebnis | Praktische Definition |
|---|---|
| Komplette Remission | Proteinurie unter 0,3 g pro Tag oder entsprechender Quotient, stabile Nierenfunktion und verbessertes Albumin |
| Partielle Remission | Mindestens 50-prozentige Reduktion und Proteinurie unterhalb des nephrotischen Bereichs, bei stabiler Nierenfunktion |
| Rezidiv | Erneutes Auftreten einer nephrotischen Proteinurie nach kompletter oder partieller Remission |
| Therapieresistenz | Ausbleibende relevante Proteinuriereduktion nach adäquater Dosis und für die Diagnose angemessener Therapiedauer |
Eine partielle Remission ist klinisch bedeutsam und mit einer besseren renalen Prognose verbunden, insbesondere bei FSGS. Bei membranöser Nephropathie kann das klinische Ansprechen der immunologischen Remission verzögert folgen.
Prognose nach Ätiologie
Die Minimal-Change-Glomerulopathie hat bei Erreichen einer Remission in der Regel eine gute renale Prognose, Rezidive und Steroidtoxizität sind jedoch häufig. Die FSGS hat eine ungünstigere Prognose. Etwa die Hälfte der Erwachsenen kann langfristig ein Nierenversagen entwickeln, insbesondere bei persistierender nephrotischer Proteinurie, während eine komplette oder partielle Remission die Prognose deutlich verbessert [16].
Bei membranöser Nephropathie erreicht etwa ein Drittel eine Spontanremission ohne Immunsuppression. Hohe Proteinurie, eingeschränkte eGFR und hoher Anti-PLA2R-Titer sind mit einer ungünstigeren Prognose verbunden. Unter moderner risikoadaptierter Therapie entwickelt ein deutlich geringerer Anteil eine terminale Niereninsuffizienz als in älteren unbehandelten Kohorten [20].
Das steroidsensible nephrotische Syndrom im Kindesalter beeinträchtigt die langfristige Nierenfunktion in der Regel nicht, Rezidive und Therapienebenwirkungen können jedoch eine erhebliche Morbidität verursachen. Etwa 10 bis 30 Prozent haben auch im jungen Erwachsenenalter weiterhin Rezidive. Steroidresistente, genetische oder multiresistente Erkrankungen gehen mit einem deutlich höheren Risiko für chronische Nierenerkrankung und Nierenversagen einher [21].
Quellen
- Wendt R et al. An Updated Comprehensive Review on Diseases Associated with Nephrotic Syndromes. Biomedicines 2024. PMID: 39457572
- Trautmann A et al. IPNA clinical practice recommendations for the diagnosis and management of children with steroid-sensitive nephrotic syndrome. Pediatric Nephrology 2023. PMID: 36269406
- Königshausen E, Sellin L. Recent Treatment Advances and New Trials in Adult Nephrotic Syndrome. BioMed Research International 2017. PMID: 28553650
- Kodner C. Diagnosis and Management of Nephrotic Syndrome in Adults. American Family Physician 2016. PMID: 26977832
- Ponticelli C, Moroni G. Nephrotic syndrome: pathophysiology and consequences. Journal of Nephrology 2023. PMID: 37466816
- Agrawal S et al. Dyslipidaemia in nephrotic syndrome: mechanisms and treatment. Nature Reviews Nephrology 2018. PMID: 29176657
- Ronco P et al. Advances in Membranous Nephropathy. Journal of Clinical Medicine 2021. PMID: 33562791
- Feitosa VA et al. Renal amyloidosis: a new time for a complete diagnosis. Brazilian Journal of Medical and Biological Research 2022. PMID: 36197414
- Poggio ED et al. Systematic Review and Meta-Analysis of Native Kidney Biopsy Complications. Clinical Journal of the American Society of Nephrology 2020. PMID: 33060160
- Trautmann A et al. IPNA clinical practice recommendations for the diagnosis and management of children with steroid-resistant nephrotic syndrome. Pediatric Nephrology 2020. PMID: 32382828
- Hedin E et al. Furosemide and albumin for the treatment of nephrotic edema: a systematic review. Pediatric Nephrology 2022. PMID: 35239032
- Duffy M et al. Albumin and Furosemide Combination for Management of Edema in Nephrotic Syndrome: A Review of Clinical Studies. Cells 2015. PMID: 26457719
- De Pascali F et al. Efficacy and safety of prophylactic anticoagulation in patients with primary nephrotic syndrome: a systematic review and meta-analysis. Internal Medicine Journal 2024. PMID: 37713623
- Goonewardene ST et al. Safety and Efficacy of Pneumococcal Vaccination in Pediatric Nephrotic Syndrome. Frontiers in Pediatrics 2019. PMID: 31456997
- Azukaitis K et al. Interventions for minimal change disease in adults with nephrotic syndrome. Cochrane Database of Systematic Reviews 2022. PMID: 35230699
- Hodson EM et al. Interventions for focal segmental glomerulosclerosis in adults. Cochrane Database of Systematic Reviews 2022. PMID: 35224732
- Fervenza FC et al. Rituximab or Cyclosporine in the Treatment of Membranous Nephropathy. New England Journal of Medicine 2019. PMID: 31269364
- Scolari F et al. Rituximab or Cyclophosphamide in the Treatment of Membranous Nephropathy: The RI-CYCLO Randomized Trial. Journal of the American Society of Nephrology 2021. PMID: 33649098
- Del Vecchio L et al. Rituximab Therapy for Adults with Nephrotic Syndromes: Standard Schedules or B Cell-Targeted Therapy? Journal of Clinical Medicine 2021. PMID: 34945143
- Couser WG. Primary Membranous Nephropathy. Clinical Journal of the American Society of Nephrology 2017. PMID: 28550082
- Vivarelli M et al. Childhood nephrotic syndrome. Lancet 2023. PMID: 37659779