
Zusammenfassung
Die Lupusnephritis ist eine immunvermittelte Nierenerkrankung bei systemischem Lupus erythematodes (SLE) und tritt bei etwa 30 bis 60 Prozent der Patienten auf. Sie kann trotz ausgeprägter histologischer Aktivität klinisch unauffällig verlaufen. Alle Patienten mit SLE sollten daher regelmäßig mit Kreatinin, eGFR, Urinstreifentest, Urinsediment und Quantifizierung der Proteinurie kontrolliert werden. Eine Nierenbiopsie sollte bei einer Proteinurie entsprechend einem Urin-Protein-Kreatinin-Quotienten von mindestens 50 mg/mmol, bei ungeklärter Verschlechterung der Nierenfunktion oder bei aktivem Urinsediment erwogen werden. Die Biopsie legt die Klasse nach der International Society of Nephrology/Renal Pathology Society (ISN/RPS), den Aktivitätsgrad, die chronische Schädigung und eine etwaige alternative Nierenpathologie fest [1].
Die aktive proliferative Lupusnephritis, Klasse III oder IV mit oder ohne Klasse V, wird mit Hydroxychloroquin, Glukokortikoiden und Mycophenolat oder intravenösem Cyclophosphamid behandelt. Bei ausgewählten Patienten werden von Beginn an Belimumab oder ein Calcineurininhibitor ergänzt. Calcineurininhibitoren sind besonders bei ausgeprägter Proteinurie und erhaltener Nierenfunktion von Nutzen, während Belimumab bei extrarenaler Aktivität, Rezidivneigung oder bei Ungeeignetheit von Calcineurininhibitoren bevorzugt werden kann. Eine reine Klasse V wird immunsuppressiv behandelt bei nephrotischem Syndrom, progredienter Einschränkung der Nierenfunktion oder persistierender Proteinurie über etwa 1 g pro Tag trotz optimierter nephroprotektiver Therapie [2,3].
Ziel ist eine stabile oder verbesserte Nierenfunktion und eine schrittweise abnehmende Proteinurie. Ein angemessenes Therapieansprechen ist eine Reduktion der Proteinurie um mindestens 25 Prozent nach 3 Monaten, um mindestens 50 Prozent nach 6 Monaten und ein Urin-Protein-Kreatinin-Quotient unter etwa 50 bis 70 mg/mmol nach 12 Monaten [4]. Bleibt eine Besserung aus, sind Adhärenz, Dosierung, Infektion, thrombotische Mikroangiopathie und chronische Schädigung umgehend zu überprüfen. Vor einer Intensivierung der Immunsuppression sollte eine erneute Nierenbiopsie erwogen werden. Nach kompletter Remission wird die immunsuppressive Therapie in der Regel mindestens 3 Jahre fortgeführt, bei früheren Rezidiven oder persistierender serologischer Aktivität oft länger. Nephrologe und Rheumatologe sollten die Behandlung gemeinsam führen.
Hintergrund und Epidemiologie
Die Lupusnephritis ist eine Manifestation des SLE, bei der eine immunologische Entzündung die Glomeruli, das Tubulointerstitium und mitunter die Nierengefäße schädigt. Eine Nierenbeteiligung tritt meist früh im Krankheitsverlauf auf. Zwischen 7 und 31 Prozent haben bereits bei Diagnose des SLE eine Lupusnephritis, während weitere 31 bis 48 Prozent später eine Nephritis entwickeln, meist innerhalb der ersten 5 Jahre [5].
Häufigkeit und Schweregrad unterscheiden sich zwischen Populationen. Die Erkrankung ist bei Menschen afrikanischer, lateinamerikanischer oder asiatischer Herkunft häufiger und oft aggressiver als bei Menschen europäischer Herkunft. Auch jüngere Patienten und Männer mit SLE haben eine höhere Wahrscheinlichkeit für eine schwere Nierenbeteiligung. Die Unterschiede erklären sich sowohl durch genetische und immunologische Faktoren als auch durch Zugang zur Versorgung, sozioökonomische Lage, Verfügbarkeit von Arzneimitteln und Adhärenz [6].
Die Lupusnephritis geht mit einem erheblichen Risiko für chronische Nierenerkrankung, kardiovaskuläre Erkrankung, Infektion und vorzeitigen Tod einher. In modernen Kohorten entwickeln etwa 3 bis 11 Prozent innerhalb von 5 Jahren und 6 bis 19 Prozent innerhalb von 10 Jahren eine terminale Niereninsuffizienz, wobei Klasse IV die ungünstigste renale Prognose hat [5]. Eine Metaanalyse zeigte, dass das Risiko einer terminalen Niereninsuffizienz bis Mitte der 1990er-Jahre abnahm, danach jedoch ein Plateau erreichte. Für Klasse IV wurde in einigen Kohorten ein 15-Jahres-Risiko von bis zu 44 Prozent berichtet [7].
Risikofaktoren für einen bleibenden Funktionsverlust sind:
- erhöhtes Kreatinin oder erniedrigte eGFR bei Erstmanifestation
- verzögerte Diagnose und verzögerter Therapiebeginn
- ausgeprägte oder persistierende Proteinurie
- wiederholte renale Rezidive
- arterielle Hypertonie
- geringe Adhärenz
- hoher histologischer Chronizitätsgrad
- tubulointerstitielle Entzündung oder Fibrose
- Glomerulosklerose und fibröse Halbmonde
- thrombotische Mikroangiopathie
- unzureichendes frühes Therapieansprechen.
Pathophysiologie
Die Lupusnephritis entsteht überwiegend durch Ablagerung oder lokale Bildung von Immunkomplexen, die nukleäre Antigene und Autoantikörper enthalten. Die Immunkomplexe aktivieren Komplement, Fc-Rezeptoren, Endothelzellen, Mesangiumzellen und infiltrierende Leukozyten. Typ-I-Interferon, B-Zell-aktivierender Faktor und autoreaktive B-Zellen tragen zur fortgesetzten Autoantikörperbildung bei.
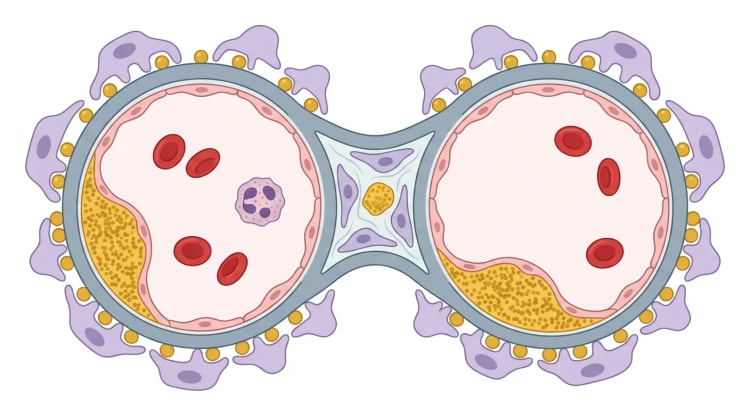
Die Lokalisation der Immunkomplexe ist klinisch bedeutsam. Mesangiale Ablagerungen führen in der Regel zu Klasse I oder II. Subendotheliale Ablagerungen sind dem Blutstrom ausgesetzt und verursachen eine ausgeprägte Entzündung mit endokapillärer Hyperzellularität, Nekrosen und Halbmonden, wie sie für die proliferativen Klassen III und IV kennzeichnend sind. Subepitheliale Ablagerungen schädigen die glomeruläre Filtrationsbarriere und verursachen bei Klasse V eine ausgeprägte Proteinurie.
Die Nierenschädigung ist nicht immer unmittelbar auf Immunkomplexe zurückzuführen. Der SLE kann auch eine Lupus-Podozytopathie, eine thrombotische Mikroangiopathie, eine interstitielle Nephritis und eine vaskuläre Schädigung bei Antiphospholipid-Syndrom verursachen. Diese Zustände können eine andere Behandlung als die konventionelle Therapie der immunkomplexvermittelten Lupusnephritis erfordern und sind ein wichtiger Grund für eine Nierenbiopsie.
Klinisches Bild
Eine Lupusnephritis kann durch Routinelabor bei einem asymptomatischen Patienten entdeckt werden oder sich mit nephrotischem Syndrom, nephritischem Syndrom oder rasch progredientem Nierenversagen manifestieren. Die klinische Präsentation stimmt nur mäßig mit dem Biopsiebefund überein. Eine proliferative Nephritis kann trotz geringgradiger Proteinurie und normalem Kreatinin vorliegen [1].
Häufige Befunde sind:
- neu aufgetretene oder zunehmende Albuminurie oder Proteinurie
- Mikrohämaturie, oft mit dysmorphen Erythrozyten
- Erythrozytenzylinder oder Leukozytenzylinder
- ansteigendes Kreatinin
- arterielle Hypertonie
- periphere Ödeme
- Hypalbuminämie und Hyperlipidämie bei nephrotischem Syndrom
- erniedrigtes C3 und C4
- ansteigende Anti-dsDNA-Antikörper
- gleichzeitige extrarenale SLE-Aktivität.
Normales Komplement und unveränderte Anti-dsDNA-Spiegel schließen eine aktive Lupusnephritis nicht aus. Umgekehrt kann serologische Aktivität ohne aktive Nierenentzündung fortbestehen.
Besondere klinische Syndrome
Rasch progrediente Glomerulonephritis: Rascher Kreatininanstieg, aktives Sediment und häufig Oligurie. Die Biopsie kann ausgedehnte Nekrosen und zelluläre Halbmonde zeigen. Die Behandlung darf nicht verzögert werden, wenn eine Biopsie nicht sofort durchgeführt werden kann.
Nephrotisches Syndrom: Kann durch Klasse V, eine proliferative Lupusnephritis oder eine Lupus-Podozytopathie bedingt sein. Das Thromboserisiko steigt bei ausgeprägter Hypalbuminämie, insbesondere bei membranöser Nephritis.
Thrombotische Mikroangiopathie: Verdacht bei akuter Nierenschädigung, schwerer Hypertonie, Thrombozytopenie, mikroangiopathischer Hämolyse oder neurologischen Symptomen. Ursachen sind unter anderem Antiphospholipid-Syndrom, thrombotisch-thrombozytopenische Purpura, komplementvermittelte Mikroangiopathie und maligne Hypertonie. Eine thrombotische Mikroangiopathie findet sich in weniger als 10 Prozent der Biopsien, ist jedoch mit einer schlechteren Prognose verbunden [6].
Lupus-Podozytopathie: Führt häufig zu einem plötzlich einsetzenden nephrotischen Syndrom. Die Lichtmikroskopie zeigt Klasse I oder II oder nahezu normale Glomeruli, während die Elektronenmikroskopie eine diffuse Verschmelzung der Podozytenfußfortsätze ohne subepitheliale oder subendotheliale Immunablagerungen zeigt.
Abklärung und Diagnostik
Screening bei SLE
Patienten mit SLE ohne bekannte Nierenerkrankung sollten kontrolliert werden mit:
- Blutdruck
- Kreatinin und eGFR
- Urinstreifentest
- quantitativem Urin-Protein-Kreatinin-Quotienten oder Urin-Albumin-Kreatinin-Quotienten
- Urinsediment bei positivem Blut- oder Eiweißnachweis
- C3, C4 und Anti-dsDNA.
Das American College of Rheumatology (ACR) empfiehlt ein Screening auf Proteinurie mindestens alle 6 bis 12 Monate sowie zusätzlich bei extrarenalen Schüben [3]. Engmaschigere Kontrollen sind bei Patienten mit serologischer Aktivität, früherer Lupusnephritis, Schwangerschaft oder Medikamentenumstellung erforderlich.
Initiale Labordiagnostik
Bei Verdacht auf Lupusnephritis gehören dazu:
- Kreatinin, eGFR, Elektrolyte, Albumin und Leberwerte.
- Blutbild mit Differenzialblutbild, Retikulozyten, Haptoglobin und LDH bei Verdacht auf Hämolyse.
- Urinstreifentest und Sediment mit Beurteilung dysmorpher Erythrozyten und Zylinder.
- Quantifizierung der Proteinurie im Morgenurin. In Schweden wird üblicherweise der Urin-Protein-Kreatinin-Quotient in mg/mmol verwendet.
- C3, C4 und Anti-dsDNA.
- ANA, sofern die SLE-Diagnose noch nicht gesichert ist.
- Antiphospholipid-Antikörper: Lupusantikoagulans, Anti-Cardiolipin und Anti-Beta-2-Glykoprotein-I.
- Urinkultur bei Leukozyturie oder Infektzeichen.
- Screening auf Hepatitis B, Hepatitis C, HIV und Tuberkulose vor entsprechender Immunsuppression.
- Schwangerschaftstest, sofern relevant.
- Sonographie der Nieren vor der Biopsie oder bei Verdacht auf eine Harnabflussstörung.
Anti-Sm, Anti-C1q und andere Biomarker können die Gesamtbeurteilung stützen, ersetzen jedoch nicht Urinanalyse und Nierenbiopsie. Neue Urinmarker sind für die Routinediagnostik noch nicht ausreichend standardisiert.
Indikation zur Nierenbiopsie
Eine Nierenbiopsie sollte bei einem der folgenden Befunde erwogen werden:
- Urin-Protein-Kreatinin-Quotient von mindestens etwa 50 mg/mmol
- reproduzierbar zunehmende Proteinurie
- aktives Sediment mit glomerulärer Hämaturie oder Zylindern
- ungeklärte Verschlechterung der Nierenfunktion
- nephrotisches Syndrom
- Verdacht auf thrombotische Mikroangiopathie oder eine andere alternative Nierenerkrankung.
Der Schwellenwert von 50 mg/mmol entspricht etwa 0,5 g Protein pro Tag. Eine klinisch relevante proliferative Nephritis kann jedoch auch unterhalb dieses Wertes vorliegen, insbesondere bei Hämaturie, niedrigem Komplement oder ansteigenden Anti-dsDNA-Antikörpern. Die Biopsieschwelle sollte daher nicht schematisch angewandt werden [1].
Die Biopsie sollte mittels Lichtmikroskopie, Immunfluoreszenz und möglichst Elektronenmikroskopie beurteilt werden. Neben der ISN/RPS-Klasse soll der Befund den Aktivitätsindex, den Chronizitätsindex, interstitielle Entzündung und Fibrose, tubuläre Atrophie, vaskuläre Läsionen und eine etwaige thrombotische Mikroangiopathie angeben.
Größere Biopsiekomplikationen treten bei etwa 2 bis 3 Prozent auf. Bei ausgeprägter Thrombozytopenie, Gerinnungsstörung, unkontrollierter Hypertonie oder kleinen Schrumpfnieren müssen Risiko und erwarteter Nutzen gegeneinander abgewogen werden [1].
Histologische Klassifikation
| ISN/RPS-Klasse | Hauptbefund | Klinische Bedeutung |
|---|---|---|
| I, minimal mesangial | Normale Glomeruli in der Lichtmikroskopie, mesangiale Immunablagerungen | Erfordert in der Regel keine nierenspezifische Immunsuppression |
| II, mesangioproliferativ | Mesangiale Hyperzellularität und mesangiale Ablagerungen | Meist geringgradige Proteinurie und Hämaturie |
| III, fokale Lupusnephritis | Aktive oder chronische Läsionen in weniger als 50 Prozent der Glomeruli | Proliferative Nephritis, die eine aktive Therapie erfordert |
| IV, diffuse Lupusnephritis | Aktive oder chronische Läsionen in mindestens 50 Prozent der Glomeruli | Hohes Risiko für Nierenfunktionsverlust |
| V, membranöse Lupusnephritis | Subepitheliale Immunablagerungen und membranöse Reaktion | Häufig ausgeprägte Proteinurie oder nephrotisches Syndrom |
| VI, fortgeschritten sklerosierend | Mindestens 90 Prozent global sklerosierte Glomeruli ohne behandelbare Aktivität | Immunsuppression verbessert die renale Prognose in der Regel nicht |
Gemäß der Revision der ISN/RPS-Klassifikation von 2018 wurden die Bezeichnungen aktiv (A), aktiv und chronisch (A/C) und chronisch (C) für Klasse III und IV sowie die Unterteilung in IV-S und IV-G durch modifizierte NIH-Indizes für Aktivität (0–24) und Chronizität (0–12) ersetzt, die für alle Klassen angegeben werden [8]. Der Aktivitätsindex umfasst endokapilläre Hyperzellularität, Neutrophile und/oder Karyorrhexis, fibrinoide Nekrose, hyaline Ablagerungen (Wire Loops und/oder hyaline Thromben), zelluläre und fibrozelluläre Halbmonde sowie interstitielle Entzündung. Der Chronizitätsindex umfasst Glomerulosklerose, fibröse Halbmonde, tubuläre Atrophie und interstitielle Fibrose.
Diagnostisches Flussdiagramm
flowchart TD
A["Patient mit SLE<br>oder Verdacht auf SLE"] --> B["Kreatinin, eGFR,<br>Urinprobe und Proteinurie"]
B --> C["Proteinurie, aktives Sediment<br>oder eingeschränkte Nierenfunktion"]
C -->|"Nein"| D["Weiteres Screening<br>alle 6 bis 12 Monate"]
C -->|"Ja"| E["Infektion, Abflussstörung,<br>Medikamente und andere akute Ursache ausschließen"]
E --> F["Proteinurie quantifizieren<br>und C3, C4, Anti-dsDNA bestimmen"]
F --> G["Nierenbiopsie, wenn möglich<br>ohne unnötige Verzögerung"]
G --> H["Klasse I oder II<br>ohne Podozytopathie"]
G --> I["Klasse III oder IV<br>mit oder ohne Klasse V"]
G --> J["Reine Klasse V"]
G --> K["Alternative Läsion<br>oder Klasse VI"]
H --> L["Nephroprotektion und Therapie<br>des extrarenalen SLE"]
I --> M["Glukokortikoid plus Mycophenolat<br>oder Cyclophosphamid"]
J --> N["Therapie nach Proteinurie,<br>Nierenfunktion und Komplikationen"]
K --> O["Ursachengerichtete Therapie<br>und Nephroprotektion"]
Beurteilung des Therapieansprechens
Die Proteinurie ist der wichtigste verfügbare Marker für die langfristige renale Prognose, vorausgesetzt, die Nierenfunktion ist gleichzeitig stabil. Eine frühe Abnahme der Proteinurie war in der Euro-Lupus-Studie stark mit einer guten Langzeitprognose assoziiert [9].
| Zeitpunkt | Angestrebtes Ansprechen |
|---|---|
| 3 Monate | Reduktion der Proteinurie um mindestens 25 Prozent und stabile oder verbesserte eGFR |
| 6 Monate | Reduktion der Proteinurie um mindestens 50 Prozent |
| 12 Monate | Urin-Protein-Kreatinin-Quotient unter etwa 50 bis 70 mg/mmol und stabile oder nahezu normale Nierenfunktion |
| 18 bis 24 Monate | Eine komplette Remission kann bei kontinuierlicher Besserung auch später akzeptiert werden, insbesondere nach nephrotischer Erstmanifestation |
Eine komplette renale Remission ist üblicherweise definiert als Proteinurie unter 0,5 g pro Tag oder Urin-Protein-Kreatinin-Quotient unter 50 mg/mmol, stabile oder verbesserte eGFR und Fehlen eines Therapieversagens. Eine partielle Remission bedeutet eine Reduktion der Proteinurie um mindestens 50 Prozent auf ein subnephrotisches Niveau bei stabiler Nierenfunktion.
Klinisches und histologisches Ansprechen können voneinander abweichen. In Wiederholungsbiopsien wurde bei einem Teil der Patienten trotz klinisch kompletter Remission eine aktive Entzündung nachgewiesen. Eine Protokollbiopsie ist nicht für alle Routine, kann aber bei unklarer partieller Remission, geplantem Absetzen nach schwerer Nephritis oder bei Diskrepanz zwischen Proteinurie und übrigen Aktivitätsmarkern wertvoll sein [1].
Differenzialdiagnosen
| Differenzialdiagnose | Hinweise | Wichtige Diagnostik |
|---|---|---|
| Harnwegsinfektion oder Pyelonephritis | Leukozyturie, Dysurie, Fieber | Urinkultur, CRP, Bildgebung bei Bedarf |
| Präeklampsie | Schwangerschaft nach der 20. Woche, Hypertonie, Proteinurie | Geburtshilfliche Beurteilung, Thrombozyten, Leberwerte, fetale Überwachung |
| Antiphospholipid-Syndrom mit Nierenbeteiligung | Hypertonie, Thrombose, Livedo, Nierenfunktionsverlust | Antiphospholipid-Antikörper und Biopsie |
| Thrombotische Mikroangiopathie | Thrombozytopenie, Hämolyse, akute Nierenschädigung | Blutausstrich, Haptoglobin, LDH, ADAMTS13 und Biopsie |
| ANCA-assoziierte Vaskulitis | Rascher Nierenfunktionsverlust, Lungenblutung, pauci-immune nekrotisierende Glomerulonephritis | ANCA und Biopsie |
| IgA-Nephropathie | Episodische Hämaturie, oft geringere serologische SLE-Aktivität | Nierenbiopsie |
| Diabetische Nierenerkrankung | Langjähriger Diabetes, Retinopathie, allmähliche Albuminurie | Klinischer Verlauf und Biopsie bei atypischem Verlauf |
| Hypertensive Nierenschädigung | Langjährige schwere Hypertonie, geringgradige Proteinurie | Blutdruckanamnese und Biopsie bei Unsicherheit |
| Medikamenteninduzierte interstitielle Nephritis | Pyurie, Eosinophilie, zeitlicher Zusammenhang mit Medikamenten | Medikamentenanamnese und Biopsie |
| Lupus-Podozytopathie | Plötzlich einsetzendes nephrotisches Syndrom, Klasse I oder II in der Lichtmikroskopie | Elektronenmikroskopie |
| Infektassoziierte Glomerulonephritis | Fieber, niedriges Komplement, mikrobiologischer Fokus | Kulturen, Serologie und Biopsie |
In der Schwangerschaft ist die Unterscheidung zwischen einem Schub der Lupusnephritis und einer Präeklampsie besonders wichtig. Aktives Sediment, fallendes Komplement und ansteigende Anti-dsDNA-Antikörper sprechen für eine Lupusnephritis. Hyperurikämie, Leberbeteiligung und Beginn nach der 20. Schwangerschaftswoche sprechen eher für eine Präeklampsie, wobei beide Zustände gleichzeitig vorliegen können.
Therapie
Allgemeine Grundsätze
Bei aktiver proliferativer Nephritis ist die Therapie zügig einzuleiten. Die Wahl richtet sich nach Biopsieklasse, Aktivitätsgrad, eGFR, Proteinurie, extrarenalem SLE, Vortherapie, Infektionen, Kinderwunsch, Schwangerschaftsplanung und wahrscheinlicher Adhärenz.
Die moderne Therapie sollte eher als kontinuierlich denn als streng in Induktion und Erhaltung gegliedert betrachtet werden. Das ACR empfiehlt bei aktiver Klasse III oder IV vorrangig eine Dreifachtherapie mit Glukokortikoid, Mycophenolat und entweder Belimumab oder einem Calcineurininhibitor [3]. Kidney Disease: Improving Global Outcomes (KDIGO) und die European Alliance of Associations for Rheumatology (EULAR) akzeptieren auch Glukokortikoid plus Mycophenolat oder intravenöses Cyclophosphamid als initiale Therapie [2,10].
Bislang gibt es keinen direkten randomisierten Vergleich, der eine Überlegenheit der Belimumab-basierten gegenüber der Calcineurininhibitor-basierten Dreifachtherapie zeigt. Die Therapie muss daher individualisiert werden.
Arzneimitteldosierungen
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Hydroxychloroquin | Höchstens 5 mg/kg tatsächliches Körpergewicht einmal täglich, höchstens 400 mg/Tag | Dosis bei eGFR unter 30 ml/min/1,73 m² um mindestens 25 Prozent reduzieren [10] |
| Methylprednisolon intravenös | 250 bis 500 mg täglich über 1 bis 3 Tage | Bis zu 1 000 mg können bei lebensbedrohlicher oder rasch progredienter Erkrankung erwogen werden |
| Prednison oder Prednisolon | In der Regel 0,35 bis 0,5 mg/kg/Tag, höchstens 40 mg/Tag nach den Pulsen | Ausschleichen auf höchstens 5 mg/Tag innerhalb von 3 bis 6 Monaten, sofern das Ansprechen dies erlaubt |
| Mycophenolat-Mofetil | Initial 1 000 bis 1 500 mg zweimal täglich | Erhaltung in der Regel 500 bis 1 000 mg zweimal täglich |
| Magensaftresistente Mycophenolsäure | Initial 720 bis 1 080 mg zweimal täglich | Alternative bei gastrointestinaler Unverträglichkeit von Mycophenolat-Mofetil |
| Cyclophosphamid, Euro-Lupus | 500 mg intravenös alle 2 Wochen, insgesamt 6 Dosen | Niedrigere kumulative Dosis, anschließend Mycophenolat oder Azathioprin |
| Cyclophosphamid, Hochdosis | 500 bis 1 000 mg/m² intravenös einmal monatlich über 6 Monate | Erwägen bei rasch progredienter oder histologisch hochaktiver Nephritis |
| Belimumab intravenös | 10 mg/kg an Tag 0, 14 und 28, danach alle 28 Tage | Zusätzlich zur Standardtherapie |
| Belimumab subkutan | Bei Therapiebeginn wegen aktiver Lupusnephritis 400 mg (zwei Injektionen à 200 mg) einmal wöchentlich für 4 Dosen, danach 200 mg einmal wöchentlich. Bei Fortsetzung der Therapie 200 mg einmal wöchentlich | Alternative zur intravenösen Gabe. In der Induktion kombiniert mit Glukokortikoid und Mycophenolat oder Cyclophosphamid, in der Erhaltung mit Mycophenolat oder Azathioprin |
| Voclosporin | 23,7 mg zweimal täglich | Kombination mit Mycophenolat und Glukokortikoid. eGFR und Blutdruck kontrollieren |
| Tacrolimus | Insgesamt etwa 0,1 mg/kg/Tag, aufgeteilt auf zwei Dosen | Dosis nach Talspiegel (häufig Ziel 4 bis 6 Mikrogramm/l), Nierenfunktion und lokalem Protokoll steuern |
| Azathioprin | 1,5 bis 2 mg/kg/Tag | Alternative in der Erhaltung und bei Schwangerschaftsplanung |
| Rituximab | 1 000 mg intravenös an Tag 1 und 15 | Vor allem bei refraktärer Erkrankung. Der Einsatz bei Lupusnephritis ist Off-Label |
Zugelassene Indikationen, Erstattung und Verfügbarkeit der Arzneimittel in Schweden müssen anhand der aktuellen Fachinformation und regionaler Empfehlungen überprüft werden. Internationale Leitlinien können Arzneimittel empfehlen, für die in der schwedischen Versorgung andere Einschränkungen oder Finanzierungsregelungen gelten.
Hydroxychloroquin
Hydroxychloroquin wird praktisch allen Patienten mit SLE und Lupusnephritis empfohlen, sofern keine Kontraindikation besteht. Die Therapie senkt SLE-Aktivität und Rezidive, verbessert das metabolische Profil und kann Thromboserisiko und Mortalität senken [2].
Eine augenärztliche Untersuchung sollte früh nach Therapiebeginn erfolgen. Bei normaler Nierenfunktion und fehlenden weiteren Risikofaktoren wird ein jährliches Retina-Screening in der Regel nach 5 Behandlungsjahren begonnen. Niereninsuffizienz, hohe Tagesdosis, Tamoxifen und eine vorbestehende Makulaerkrankung rechtfertigen ein früheres und engmaschigeres Screening.
Klasse I und II
Klasse I und II erfordern in der Regel keine nierenspezifische Immunsuppression. Der extrarenale SLE ist zu behandeln, Blutdruck und Proteinurie sind zu optimieren. Liegt trotz Klasse I oder II ein nephrotisches Syndrom vor, sollte gezielt nach einer Lupus-Podozytopathie gefragt werden. Sie wird in erster Linie mit Glukokortikoid ähnlich wie eine Minimal-Change-Nephropathie behandelt. Rezidive sind häufig und können Mycophenolat, Azathioprin oder Calcineurininhibitoren rechtfertigen.
Klasse III und IV, mit oder ohne Klasse V
Mycophenolat oder Cyclophosphamid
Mycophenolat und intravenöses Cyclophosphamid haben als initiale Therapie eine vergleichbare durchschnittliche Wirksamkeit. In ALMS war Mycophenolat insgesamt nicht überlegen, doch schwarze und lateinamerikanische Patienten sprachen besser auf Mycophenolat als auf hochdosiertes Cyclophosphamid an [11].
Mycophenolat wird häufig bevorzugt bei:
- Kinderwunsch
- hohem Risiko für Gonadotoxizität
- früherer hoher kumulativer Cyclophosphamiddosis
- Bedarf an fortgesetzter oraler Erhaltungstherapie
- ausgeprägter Sorge wegen des Malignomrisikos.
Cyclophosphamid wird häufig bevorzugt bei:
- rasch progredienter Glomerulonephritis
- ausgedehnten Nekrosen oder zellulären Halbmonden
- schwerer Einschränkung der Nierenfunktion
- gastrointestinaler Unverträglichkeit von Mycophenolat
- ausgeprägter Unsicherheit bezüglich der Adhärenz an eine orale Therapie.
Das Euro-Lupus-Schema führt zu einer deutlich niedrigeren kumulativen Cyclophosphamiddosis als ältere Hochdosisschemata. Nach 10 Jahren Nachbeobachtung zeigte sich kein Unterschied hinsichtlich terminaler Niereninsuffizienz, Kreatininverdopplung oder Tod zwischen niedrig- und hochdosiertem intravenösem Cyclophosphamid [12].
Cyclophosphamid erfordert Kontrollen von Blutbild, Infektionen und Leberwerten. Fertilitätserhaltende Maßnahmen sind vor der Behandlung zu besprechen. Eine Dosisanpassung ist bei Niereninsuffizienz, hohem Alter, Leukopenie und vorangegangener Immunsuppression erforderlich.
Belimumab
Belimumab hemmt den B-Zell-aktivierenden Faktor und wird zusätzlich zu Mycophenolat oder zu Cyclophosphamid gefolgt von Azathioprin gegeben. In BLISS-LN erreichten nach 104 Wochen 43 Prozent unter Belimumab gegenüber 32 Prozent unter Placebo ein primäres renales Ansprechen. Eine komplette renale Remission wurde bei 30 bzw. 20 Prozent beobachtet. Das Risiko eines nierenbezogenen Ereignisses oder Todes sank um etwa 49 Prozent [13].
Belimumab ist eine sinnvolle Ergänzung bei:
- proliferativer Nephritis mit extrarenaler SLE-Aktivität
- früheren renalen Rezidiven
- Bedarf an einer glukokortikoidsparenden Therapie
- hohem Risiko für künftige Rezidive oder Progression
- Situationen, in denen Calcineurininhibitoren wegen niedriger eGFR oder Hypertonie weniger geeignet sind.
Die Wirkung auf die initiale Proteinuriereduktion scheint bei nephrotischer Proteinurie weniger ausgeprägt zu sein als die von Calcineurininhibitoren.
Calcineurininhibitoren
Calcineurininhibitoren senken die immunologische Aktivität, haben aber über Effekte auf die glomeruläre Hämodynamik und das Zytoskelett der Podozyten auch eine direkte antiproteinurische Wirkung. Daher kann die Proteinurie schneller abnehmen als die histologische Entzündung.
In AURORA 1 führte Voclosporin zusammen mit Mycophenolat und rasch ausgeschlichenen Glukokortikoiden bei 41 Prozent zu einer kompletten renalen Remission, verglichen mit 23 Prozent unter Mycophenolat und Glukokortikoid allein [14]. Unter fortgesetzter Behandlung in AURORA 2 bestand der Unterschied nach insgesamt 3 Jahren fort, mit kompletter Remission bei 50,9 bzw. 39,0 Prozent. Eine eGFR-Abnahme und Hypertonie wurden unter Voclosporin etwas häufiger berichtet [15].
Calcineurininhibitoren eignen sich besonders bei:
- Urin-Protein-Kreatinin-Quotient von mindestens etwa 300 mg/mmol
- nephrotischem Syndrom
- Klasse V oder kombinierter proliferativer und membranöser Nephritis
- Bedarf an rascher Proteinuriereduktion
- Unverträglichkeit von Mycophenolat in voller Dosis.
Voclosporin ist in Kombination mit starken CYP3A4-Inhibitoren (zum Beispiel Ketoconazol, Itraconazol und Clarithromycin) kontraindiziert. Bei gleichzeitiger Behandlung mit mäßigen CYP3A4-Inhibitoren (zum Beispiel Verapamil, Fluconazol und Diltiazem) wird die Dosis auf 15,8 mg morgens und 7,9 mg abends reduziert, und mäßige oder starke CYP3A4-Induktoren werden nicht empfohlen. Bei einer eGFR von 30 bis unter 45 ml/min/1,73 m² sollte Voclosporin nur angewendet werden, wenn der Nutzen das Risiko überwiegt, mit einer Anfangsdosis von 23,7 mg zweimal täglich. Bei einer eGFR unter 30 wird es nicht empfohlen, es sei denn, der Nutzen überwiegt das Risiko, und die Anfangsdosis beträgt dann 15,8 mg zweimal täglich. Vorsicht ist auch bei schwerer Hypertonie und hohem histologischem Chronizitätsgrad geboten. Blutdruck, Kreatinin, eGFR, Kalium, Glukose und Arzneimittelwechselwirkungen sind zu überwachen. Eine frühe geringe eGFR-Abnahme kann hämodynamisch bedingt sein, eine anhaltende oder ausgeprägte Verschlechterung erfordert jedoch eine Dosisreduktion oder das Absetzen.
Eine Netzwerk-Metaanalyse von 16 randomisierten Studien fand die höchste Wahrscheinlichkeit für eine komplette Remission unter Voclosporin plus Mycophenolat. Die indirekten Vergleiche wiesen jedoch breite Konfidenzintervalle und Unterschiede in Patientenauswahl, Behandlungsprotokollen und Responsdefinitionen auf, was die Belastbarkeit der Rangfolge einschränkt [16].
Klasse V
Für die reine Klasse V ist die randomisierte Datenlage weniger umfangreich als für die proliferative Lupusnephritis. Alle Patienten sollen Hydroxychloroquin und eine optimierte nephroprotektive Therapie erhalten.
Eine Immunsuppression wird empfohlen bei:
- nephrotischem Syndrom
- progredienter Einschränkung der Nierenfunktion
- persistierender Proteinurie über etwa 1 g pro Tag trotz Therapie
- schweren proteinuriebedingten Komplikationen
- gleichzeitiger aktiver extrarenaler SLE-Manifestation.
Mycophenolat plus Glukokortikoid ist eine gängige Erstlinienoption. Bei nephrotischer Proteinurie kann Voclosporin oder Tacrolimus ergänzt werden. Cyclophosphamid ist eine Alternative bei schwerer Erkrankung oder Therapieversagen. Zeigt die Biopsie gleichzeitig Klasse III oder IV, wird der Patient wie bei proliferativer Lupusnephritis behandelt.
Eine Thromboseprophylaxe ist bei ausgeprägter Hypalbuminämie individuell zu erwägen, insbesondere bei zusätzlichen Risikofaktoren. Eine therapeutische Antikoagulation ist bei gesicherter Thrombose oder thrombotischem Antiphospholipid-Syndrom erforderlich.
Erhaltungstherapie
Nach dem Ansprechen wird in der Regel das Arzneimittel fortgeführt, das die initiale Kontrolle erzielt hat. Mycophenolat ist für die meisten Mittel der ersten Wahl. In der ALMS-Erhaltungsstudie war ein Therapieversagen unter Mycophenolat seltener als unter Azathioprin, 16,4 gegenüber 32,4 Prozent über 36 Monate [17].
Azathioprin ist eine wichtige Alternative bei:
- Kinderwunsch
- Schwangerschaft
- Unverträglichkeit von Mycophenolat
- stabiler Remission nach Cyclophosphamid.
Die gesamte Behandlungsdauer sollte bei Patienten mit kompletter Remission mindestens 3 Jahre betragen. Das ACR schlägt 3 bis 5 Jahre kombinierte Immunsuppression vor [3]. Bei schwerer Erstmanifestation, wiederholten Rezidiven, persistierender serologischer Aktivität oder histologischer Entzündung ist oft eine längere Behandlung erforderlich.
Das Glukokortikoid sollte nach Möglichkeit vor der übrigen Immunsuppression ausgeschlichen werden. Eine langfristige Prednisolondosis über 5 mg pro Tag trägt zu Infektionen, Diabetes, Osteoporose, kardiovaskulärer Erkrankung und bleibenden Organschäden bei.
In WIN-Lupus (n = 96 von 200 geplanten) konnte nicht gezeigt werden, dass das Absetzen von Mycophenolat oder Azathioprin nach 2 bis 3 Jahren einer Fortführung der Therapie gleichwertig (nicht unterlegen) war. Renale Rezidive traten bei 27,3 gegenüber 12,5 Prozent auf (Differenz 14,8 Prozentpunkte, 95 % KI −1,9 bis 31,5). Schwere SLE-Schübe waren nach dem Absetzen signifikant häufiger (14/44 gegenüber 5/40, p = 0,035) [18]. Das Absetzen sollte daher langsam und selektiv erfolgen, vorzugsweise nach stabiler kompletter Remission und nach gemeinsamer Entscheidung mit dem Patienten.
Fehlendes Ansprechen und refraktäre Lupusnephritis
Fehlendes Ansprechen darf nicht automatisch als therapieresistente Entzündung gewertet werden. Es sollte eine strukturierte Überprüfung erfolgen:
- Adhärenz und tatsächliche Arzneimittelexposition bestätigen.
- Prüfen, ob Dosis und Behandlungsdauer adäquat waren.
- Infektion und Arzneimitteltoxizität ausschließen.
- Blutdruck und persistierende hämodynamische Proteinurie beurteilen.
- Thrombotische Mikroangiopathie, Nierenvenenthrombose und Harnabflussstörung ausschließen.
- Erneute Nierenbiopsie erwägen, um aktive Entzündung von chronischer Schädigung zu unterscheiden.
- Auf eine andere empfohlene Therapiestrategie wechseln oder Belimumab bzw. einen Calcineurininhibitor ergänzen.
- Rituximab bei persistierender aktiver oder rezidivierender Erkrankung erwägen.
In LUNAR erhöhte Rituximab den Anteil der Patienten mit renalem Ansprechen gegenüber Placebo nicht signifikant, wenn beide Gruppen Mycophenolat und Glukokortikoide erhielten. Das Ansprechen lag bei 56,9 bzw. 45,8 Prozent, der primäre Endpunkt der Studie wurde jedoch nicht erreicht [19]. Rituximab wird dennoch bei refraktärer Lupusnephritis eingesetzt, vor allem gestützt auf Beobachtungsdaten und klinische Erfahrung.
Obinutuzumab wurde bei aktiver Lupusnephritis in der Phase-3-Studie REGENCY (n = 271) zusätzlich zu Mycophenolat-Mofetil und Glukokortikoid geprüft. Eine komplette renale Remission in Woche 76 erreichten 46,4 Prozent gegenüber 33,1 Prozent unter Placebo (adjustierte Differenz 13,4 Prozentpunkte, 95 % KI 2,0–24,8). Schwerwiegende unerwünschte Ereignisse, vor allem Infektionen, waren unter Obinutuzumab häufiger [20]. Eine Post-hoc-Analyse der Phase-2-Studie NOBILITY zeigte zudem weniger ungünstige zusammengesetzte renale Endpunkte und renale Rezidive sowie einen besseren eGFR-Verlauf [21]. Der Stellenwert in der schwedischen Routineversorgung muss anhand der aktuell zugelassenen Indikation und der nationalen Verfügbarkeit beurteilt werden.
Nephroprotektive und präventive Maßnahmen
Die Immunsuppression ist mit Folgendem zu kombinieren:
- ACE-Hemmer oder Angiotensin-Rezeptorblocker bei Hypertonie oder Albuminurie, sofern nicht kontraindiziert
- individuelles Blutdruckziel, in der Regel um oder unter 130/80 mmHg bei proteinurischer Nierenerkrankung
- Kochsalzrestriktion
- Rauchstopp
- Gewichtskontrolle und körperliche Aktivität
- Statin entsprechend dem kardiovaskulären Gesamtrisiko
- Vermeidung von NSAR und anderen nephrotoxischen Arzneimitteln
- Ausgleich eines Vitamin-D-Mangels und Osteoporoseprophylaxe unter Glukokortikoiden
- Impfung unter anderem gegen Influenza, Pneumokokken, COVID-19 und Herpes zoster, sofern indiziert
- Verhütungsberatung bei teratogenen Arzneimitteln.
SGLT2-Inhibitoren können bei persistierender albuminurischer chronischer Nierenerkrankung nach allgemeinen nephroprotektiven Grundsätzen erwogen werden, lupusnephritisspezifische prospektive Studien sind jedoch weiterhin begrenzt [22]. Sie ersetzen bei aktiver Nephritis nicht die Immunsuppression.
Das Risiko einer Pneumocystis-jirovecii-Pneumonie ist bei hochdosierten Glukokortikoiden in Kombination mit Cyclophosphamid, Mycophenolat, Rituximab oder mehreren Immunsuppressiva zu beurteilen. Die Prophylaxe wird individualisiert, da Sulfonamidreaktionen bei SLE relativ häufig sind.
Schwangerschaft und Fertilität
Eine Schwangerschaft sollte nach mindestens 6 Monaten stabiler Remission oder niedriger Krankheitsaktivität geplant werden. Hydroxychloroquin sollte fortgeführt werden. Azathioprin, Tacrolimus und Ciclosporin können in der Schwangerschaft angewendet werden, während Mycophenolat, Methotrexat und Cyclophosphamid kontraindiziert sind [23].
Niedrig dosierte Acetylsalicylsäure wird in der Regel ab dem Ende des ersten Trimenons empfohlen, um das Präeklampsierisiko zu senken. Patientinnen mit thrombotischem Antiphospholipid-Syndrom benötigen eine Antikoagulation nach geburtshilflichem Protokoll. Eine aktive Lupusnephritis in der Schwangerschaft wird multidisziplinär von Nephrologie, Rheumatologie und spezialisierter Schwangerenbetreuung behandelt.
Cyclophosphamid kann eine dosisabhängige Gonadeninsuffizienz verursachen. Fertilitätserhaltende Maßnahmen sind vor der Behandlung zu besprechen, wenn die klinische Situation dies zulässt.
Verlaufskontrolle und Prognose
Kontrollintervalle
In den ersten Behandlungsmonaten wird der Patient in der Regel alle 2 bis 4 Wochen kontrolliert. Bei stabilem Ansprechen kann das Intervall auf alle 1 bis 3 Monate verlängert werden. Nach langanhaltender kompletter Remission können Kontrollen alle 3 bis 6 Monate ausreichen.
Bei der Verlaufskontrolle werden beurteilt:
- Symptome und extrarenale SLE-Aktivität
- Blutdruck, Gewicht und Ödeme
- Kreatinin und eGFR
- Elektrolyte und Albumin
- Blutbild und Leberwerte
- Urin-Protein-Kreatinin-Quotient
- Urinstreifentest und Sediment
- C3, C4 und Anti-dsDNA
- Arzneimittelnebenwirkungen und Adhärenz
- Infektionen, Impfungen und Schwangerschaftsplanung
- metabolisches und kardiovaskuläres Risiko.
Der Urin-Protein-Kreatinin-Quotient sollte mit derselben Methode und möglichst im Morgenurin verlaufskontrolliert werden. Geringe einzelne Veränderungen sind zu bestätigen, bevor ein Rezidiv diagnostiziert wird.
Verdacht auf Rezidiv
Ein renales Rezidiv wird vermutet bei reproduzierbarem Anstieg der Proteinurie, neu aufgetretener glomerulärer Hämaturie, ansteigendem Kreatinin oder Wiederauftreten eines nephrotischen Syndroms. Serologische Aktivität erhärtet den Verdacht, ist aber nicht diagnostisch.
Eine erneute Biopsie ist besonders wertvoll, wenn:
- die frühere Biopsie Klasse II oder V zeigte
- sich die Nierenfunktion verschlechtert
- eine chronische Schädigung die Befunde erklären könnte
- eine thrombotische Mikroangiopathie vermutet wird
- die Therapiewahl davon abhängt, ob eine proliferative Nephritis vorliegt.
Die histologische Klasse ändert sich in etwa der Hälfte der Wiederholungsbiopsien, und Übergänge zwischen proliferativer und nicht proliferativer Erkrankung sind häufig [1].
Langzeitprognose
Eine komplette klinische Remission ist stark mit einer guten Prognose assoziiert. Eine Proteinurie unter 0,7 bis 0,8 g pro Tag nach 12 Monaten sagt ein niedriges Risiko für Kreatininverdopplung oder terminale Niereninsuffizienz voraus. Bei kontinuierlicher Besserung nach nephrotischer Erstmanifestation kann eine komplette Remission 18 bis 24 Monate dauern, ohne dass dies zwangsläufig ein Therapieversagen bedeutet [4].
Eine schlechtere Prognose findet sich bei niedriger eGFR bei Erstmanifestation, hohem Chronizitätsgrad, tubulointerstitieller Schädigung, wiederholten Rezidiven und fehlender früher Abnahme der Proteinurie. Auch eine partielle klinische Remission kann eine persistierende histologische Aktivität verdecken. In unklarer Behandlungssituation kann eine erneute Biopsie nach mindestens 12 Monaten bessere prognostische Informationen liefern als die ursprüngliche Biopsie [1].
Bei terminaler Niereninsuffizienz ist die Nierentransplantation in der Regel das beste Nierenersatzverfahren. Die Transplantation wird möglichst geplant, wenn der SLE klinisch ruhig ist. Ein Wiederauftreten einer klinisch relevanten Lupusnephritis im Transplantat ist selten. Eine Metaanalyse fand ein etwas schlechteres Patienten- und Transplantatüberleben als bei anderen Ursachen der terminalen Niereninsuffizienz, dennoch erzielt die Transplantation gute Ergebnisse und darf wegen des SLE nicht vorenthalten werden [24].
Quellen
- Rodriguez-Ramirez S, Wiegley N, Mejia-Vilet JM. Kidney Biopsy in Management of Lupus Nephritis: A Case-Based Narrative Review. Kidney Med 2024. PMID: 38317756
- Fanouriakis A, Kostopoulou M, Andersen J et al. EULAR recommendations for the management of systemic lupus erythematosus: 2023 update. Ann Rheum Dis 2024. PMID: 37827694
- Sammaritano LR, Askanase A, Bermas BL et al. 2024 American College of Rheumatology Guideline for the Screening, Treatment, and Management of Lupus Nephritis. Arthritis Rheumatol 2025. PMID: 40331662
- Sales GTM, Macedo NJ, Reis Neto ETD et al. Current treatment of lupus nephritis: an overview of the new guidelines. J Bras Nefrol 2025. PMID: 41082628
- Mahajan A, Amelio J, Gairy K et al. Systemic lupus erythematosus, lupus nephritis and end-stage renal disease: a pragmatic review mapping disease severity and progression. Lupus 2020. PMID: 32571142
- Moroni G, Calatroni M, Ponticelli C. Severe lupus nephritis in the present days. Front Nephrol 2022. PMID: 37675028
- Tektonidou MG, Dasgupta A, Ward MM. Risk of End-Stage Renal Disease in Patients With Lupus Nephritis, 1971-2015: A Systematic Review and Bayesian Meta-Analysis. Arthritis Rheumatol 2016. PMID: 26815601
- Bajema IM, Wilhelmus S, Alpers CE et al. Revision of the International Society of Nephrology/Renal Pathology Society classification for lupus nephritis: clarification of definitions, and modified National Institutes of Health activity and chronicity indices. Kidney Int 2018. PMID: 29459092
- Houssiau FA, Vasconcelos C, D'Cruz D et al. Early response to immunosuppressive therapy predicts good renal outcome in lupus nephritis: lessons from long-term followup of patients in the Euro-Lupus Nephritis Trial. Arthritis Rheum 2004. PMID: 15593207
- Kidney Disease: Improving Global Outcomes (KDIGO) Lupus Nephritis Work Group. KDIGO 2024 Clinical Practice Guideline for the management of Lupus Nephritis. Kidney Int 2024. PMID: 38182286
- Isenberg D, Appel GB, Contreras G et al. Influence of race/ethnicity on response to lupus nephritis treatment: the ALMS study. Rheumatology 2010. PMID: 19933596
- Houssiau FA, Vasconcelos C, D'Cruz D et al. The 10-year follow-up data of the Euro-Lupus Nephritis Trial comparing low-dose and high-dose intravenous cyclophosphamide. Ann Rheum Dis 2010. PMID: 19155235
- Furie R, Rovin BH, Houssiau F et al. Two-Year, Randomized, Controlled Trial of Belimumab in Lupus Nephritis. N Engl J Med 2020. PMID: 32937045
- Rovin BH, Teng YKO, Ginzler EM et al. Efficacy and safety of voclosporin versus placebo for lupus nephritis: the AURORA 1 trial. Lancet 2021. PMID: 33971155
- Saxena A, Ginzler EM, Gibson K et al. Safety and Efficacy of Long-Term Voclosporin Treatment for Lupus Nephritis in the Phase 3 AURORA 2 Clinical Trial. Arthritis Rheumatol 2024. PMID: 37466424
- Dong Y, Shi J, Wang S et al. The efficacy of immunosuppressive drugs induction therapy for lupus nephritis: a systematic review and network meta-analysis. Ren Fail 2023. PMID: 38087473
- Dooley MA, Jayne D, Ginzler EM et al. Mycophenolate versus azathioprine as maintenance therapy for lupus nephritis. N Engl J Med 2011. PMID: 22087680
- Jourde-Chiche N, Costedoat-Chalumeau N, Baumstarck K et al. Weaning of maintenance immunosuppressive therapy in lupus nephritis: results of the WIN-Lupus randomised controlled trial. Ann Rheum Dis 2022. PMID: 35725295
- Rovin BH, Furie R, Latinis K et al. Efficacy and safety of rituximab in patients with active proliferative lupus nephritis: the LUNAR study. Arthritis Rheum 2012. PMID: 22231479
- Furie RA, Rovin BH, Garg JP et al. Efficacy and Safety of Obinutuzumab in Active Lupus Nephritis. N Engl J Med 2025. PMID: 39927615
- Rovin BH, Furie RA, Ross Terres JA et al. Kidney Outcomes and Preservation of Kidney Function With Obinutuzumab in Patients With Lupus Nephritis: A Post Hoc Analysis of the NOBILITY Trial. Arthritis Rheumatol 2024. PMID: 37947366
- Nagy S, Kesselman MM. The Role of Sodium-Glucose Co-Transporter-2 Inhibitors in Treating Lupus Nephritis: A Systematic Review. Cureus 2024. PMID: 39835073
- Tarter L, Bermas BL. Expert Perspective on a Clinical Challenge: Lupus and Pregnancy. Arthritis Rheumatol 2024. PMID: 37975160
- Jiang W, Xu Y, Yin Q. Graft survival and mortality outcomes after kidney transplant in patients with lupus nephritis: a systematic review and meta-analysis. Ren Fail 2024. PMID: 38178546