
Überblick
Fettgewebe ist kein passiver Energiespeicher, sondern ein dynamisches Organ, das Energie speichert und mobilisiert, den Körper isoliert, Organe schützt und mit Gehirn, Leber, Skelettmuskulatur, Pankreas, Immunsystem und Herz kommuniziert. Es besteht aus reifen Adipozyten, Präadipozyten und anderen Progenitorzellen sowie Endothelzellen, Fibroblasten und verschiedenen Immunzelltypen. Die biologischen Eigenschaften des Fettgewebes unterscheiden sich zudem zwischen den einzelnen anatomischen Depots [1,2].
Das metabolische Risiko wird daher nicht allein durch die Gesamtfettmasse bestimmt. Mindestens ebenso wichtig sind:
- wo das Fett gespeichert wird
- ob das Fettgewebe durch mehr oder durch größere Adipozyten expandiert
- ob Gefäßversorgung und extrazelluläre Matrix sich an die Expansion anpassen können
- das Ausmaß von Inflammation und Fibrose
- die Insulinsensitivität des Fettgewebes und seine Fähigkeit, die Lipolyse postprandial zu hemmen
- seine Sekretion von Adipokinen
- ob sich Lipide in Organen wie Leber, Skelettmuskulatur, Pankreas und Herz anzusammeln beginnen
Ein gut funktionierendes subkutanes Fettgewebe kann als metabolischer Puffer dienen. Reicht seine Speicherkapazität nicht aus, steigt der Fettsäurefluss in das viszerale Fettgewebe und in Organe, die normalerweise nicht für eine langfristige Lipidspeicherung ausgelegt sind. Dies trägt zu Insulinresistenz, atherogener Dyslipidämie, metabolisch dysfunktionsassoziierter steatotischer Lebererkrankung, Typ-2-Diabetes und kardiovaskulären Erkrankungen bei [1,2].
Weißes, braunes und beiges Fettgewebe
Weißes Fettgewebe
Weißes Fettgewebe macht beim Erwachsenen den größten Teil des Fettgewebes aus. Der reife weiße Adipozyt enthält in der Regel eine große Lipidvakuole, die den Hauptteil der Zelle einnimmt und den Kern an die Peripherie drängt. Triglyzeride werden postprandial gespeichert und können bei Fasten oder körperlicher Aktivität zu Glycerin und freien Fettsäuren hydrolysiert werden.
Insulin stimuliert die Glukoseaufnahme und die Lipogenese und hemmt die Lipolyse. Katecholamine und natriuretische Peptide können dagegen die Lipolyse stimulieren. In einem gesunden Adipozyten sind diese Prozesse fein reguliert, sodass das Fettgewebe Lipide aufnimmt, wenn das Energieangebot hoch ist, und sie freisetzt, wenn andere Organe Brennstoff benötigen.
Weißes Fettgewebe hat auch mechanische und thermische Funktionen. Subkutanes Fett begrenzt den Wärmeverlust, und Fett unter anderem um Nieren, Augen und Gelenke dient als Polster und Stütze. Die wichtigste moderne Erkenntnis ist jedoch, dass weißes Fettgewebe als endokrines und immunologisches Organ fungiert und nicht nur als Speicherort.
Braunes Fettgewebe
Braune Adipozyten enthalten viele kleine Lipidtröpfchen, reichlich Mitochondrien und eine hohe Expression des Entkopplungsproteins UCP1. Wird UCP1 aktiviert, können Protonen über die innere Mitochondrienmembran zurückfließen, ohne die ATP-Synthese anzutreiben. Die Energie aus der Substratoxidation wird dann in Wärme umgewandelt. Dies ist die Grundlage der zitterfreien Thermogenese [3].
Die Aktivierung wird vor allem durch die sympathische Noradrenalinfreisetzung bei Kälte gesteuert. Braunes Fettgewebe nimmt dann sowohl Fettsäuren als auch Glukose auf und oxidiert sie. Das Gewebe ist bei Neugeborenen besonders bedeutsam, kommt aber auch bei Erwachsenen vor, vor allem in tiefen zervikalen, supraklavikulären, paravertebralen und mediastinalen Regionen. Seine Aktivität lässt sich in der Forschung mittels kältestimulierter FDG-PET nachweisen [4].
Die Menge an aktivem braunem Fettgewebe ist bei höherem Alter und größerer Körperfettmasse tendenziell geringer. Kälteakklimatisierung kann die Aktivität steigern und hat in kleineren Humanstudien Glukosestoffwechsel und Insulinsensitivität verbessert. Die Gesamtmenge an braunem Fettgewebe beim Erwachsenen ist jedoch begrenzt, und sein Beitrag zum täglichen Energieverbrauch ist in der Regel zu gering, um allein eine klinisch relevante Gewichtsabnahme zu bewirken [4,5].
Beiges Fettgewebe
Beige Adipozyten treten vor allem innerhalb des subkutanen weißen Fettgewebes auf. Im unstimulierten Zustand ähneln sie weißen Adipozyten, können aber zum Beispiel nach längerer Kälteexposition einen höheren Mitochondriengehalt, UCP1-Expression und thermogene Kapazität entwickeln. Dieser Prozess wird üblicherweise als Browning bezeichnet.
Klassische braune und beige Adipozyten überlappen funktionell, haben aber teilweise unterschiedliche entwicklungsgeschichtliche Ursprünge. Beige Adipozyten können durch Differenzierung spezifischer Progenitorzellen und wahrscheinlich auch durch phänotypische Umwandlung reifer weißer Adipozyten entstehen. Die relative Bedeutung dieser Mechanismen variiert zwischen Fettdepots und physiologischen Zuständen [4].
Browning ist in mehreren Tiermodellen eindeutig metabolisch günstig, die Übertragung auf die Behandlung beim Menschen ist jedoch schwierig. Adrenerge Stimulation kann thermogenes Fettgewebe aktivieren, gleichzeitig aber Herzfrequenz und Blutdruck erhöhen. Es gibt bislang keine etablierte Therapie, bei der die Aktivierung von braunem oder beigem Fettgewebe als eigenständige Methode gegen Adipositas eingesetzt wird [5].
| Eigenschaft | Weißes Fettgewebe | Braunes Fettgewebe | Beiges Fettgewebe |
|---|---|---|---|
| Hauptfunktion | Energiespeicherung und endokrine Signalgebung | Wärmeproduktion | Induzierbare Wärmeproduktion |
| Lipidtröpfchen | Meist ein großes | Mehrere kleine | Mehrere kleine nach Aktivierung |
| Mitochondrien | Relativ wenige | Viele | Nehmen bei Aktivierung zu |
| UCP1 | Niedrig oder fehlend | Hoch | Induzierbar |
| Typische Lokalisation | Subkutan und viszeral | Zervikal, supraklavikulär und paravertebral | Vor allem innerhalb des subkutanen weißen Fettgewebes |
| Klinische Bedeutung | Zentral für metabolische Homöostase und Dysfunktion | Trägt zur Kältethermogenese bei | Potenzielles Therapieziel, noch nicht etabliert |
Hypertrophie und Hyperplasie der Adipozyten
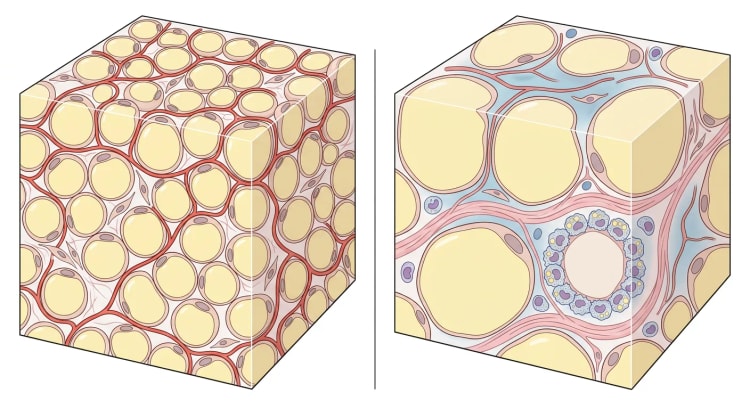
Fettgewebe kann auf zwei grundsätzlich verschiedene Arten expandieren. Hypertrophie bedeutet, dass vorhandene Adipozyten größer werden. Hyperplasie bedeutet, dass durch Rekrutierung und Differenzierung von Progenitorzellen neue Adipozyten gebildet werden.
Beide Prozesse kommen bei Gewichtszunahme vor, ihre relative Bedeutung variiert jedoch zwischen Individuen und Depots. Bei einem begrenzten Energieüberschuss speichern vorhandene Adipozyten mehr Triglyzeride. Verfügt das Gewebe über eine gute adipogene Kapazität, können neue, kleine und insulinsensitive Adipozyten entstehen. Die Lipidlast verteilt sich dann auf mehr Zellen. Dies gilt als günstigere Form der Expansion als eine ausgeprägte Hypertrophie [2,6].
Die Adipogenese wird durch ein Netzwerk von Transkriptionsfaktoren reguliert, in dem PPAR-gamma und C/EBP-alpha zentrale Rollen spielen. Progenitorzellen müssen zunächst auf die Adipozytenlinie festgelegt werden und anschließend eine terminale Differenzierung durchlaufen. Der ausgereifte Adipozyt entwickelt unter anderem Insulinsensitivität, Glukosetransporter, lipogene Enzyme und die Fähigkeit, Adipokine zu sezernieren. Die Eigenschaften der Progenitorzellen unterscheiden sich zwischen subkutanem, viszeralem und organspezifischem Fettgewebe [7].
Hypertrophe Adipozyten weisen häufig auf:
- geringere Insulinsensitivität
- höhere basale Lipolyse
- schlechtere postprandiale Hemmung der Lipolyse
- stärkere Freisetzung freier Fettsäuren
- geringere Adiponektinproduktion
- vermehrte Sekretion von Chemokinen und proinflammatorischen Mediatoren
- höheres Risiko für Hypoxie, zellulären Stress und Zelltod
Große Adipozyten sind somit nicht nur größere Energiespeicher, sondern besitzen einen veränderten biologischen Phänotyp. Hypertrophie ist besonders ungünstig, wenn Angiogenese, Innervation und Umbau der extrazellulären Matrix mit der Expansion nicht Schritt halten.
Auch Hyperplasie ist nicht immer unproblematisch. Eine große Gesamtfettmasse kann mechanische Morbidität und ein langfristiges metabolisches Risiko mit sich bringen, selbst wenn die Adipozyten relativ gut funktionieren. Auf Gewebeebene geht eine Expansion mit vielen kleineren Adipozyten jedoch in der Regel mit besserer Insulinwirkung und geringerer ektoper Fetteinlagerung einher als dieselbe Fettmasse, verteilt auf wenige, sehr große Adipozyten [2,6].
Fettgewebe als endokrines Organ
Fettgewebe sezerniert Hormone, Zytokine, Chemokine, Wachstumsfaktoren, vasoaktive Substanzen, Lipide, extrazelluläre Vesikel und Mikro-RNA. Diese Signale wirken lokal im Fettgewebe, auf benachbarte Organe oder systemisch über den Kreislauf. Häufig wird der Sammelbegriff Adipokine verwendet, obwohl viele dieser Substanzen auch von anderen Zelltypen gebildet werden [8].
Die sekretorische Funktion des Fettgewebes beeinflusst unter anderem:
- Appetit und Energiebilanz
- Insulinsekretion und Insulinsensitivität
- hepatische Glukoseproduktion und Lipidstoffwechsel
- muskuläre Glukoseaufnahme
- Inflammation und Immunfunktion
- Gefäßtonus und Endothel
- Blutdruck
- Hämostase und Fibrinolyse
- Reproduktionsfunktion
- Knochenumsatz
Das Sekretionsmuster hängt vom Fettdepot, der Adipozytengröße, den Sexualhormonen, der Energiebilanz, der Sauerstoffversorgung und dem Inflammationsgrad ab. Nicht alle Adipokine stammen aus den Adipozyten selbst. Bei Adipositas kann ein beträchtlicher Anteil etwa von Tumornekrosefaktor alpha, Interleukin 6 und mehreren Chemokinen von Makrophagen und anderen Zellen der stromal-vaskulären Fraktion des Fettgewebes gebildet werden.
Dysfunktionales Fettgewebe ist häufig durch eine verminderte Sekretion insulinsensitivierender Signale wie Adiponektin und Adipsin gekennzeichnet, während Resistin, retinolbindendes Protein 4 und mehrere inflammatorische Mediatoren zunehmen. Dies verändert die Kommunikation mit Leber, Pankreas, Herz und anderen Zielorganen [9].
Adipokine: Leptin, Adiponektin und Resistin
Leptin
Leptin wird überwiegend in weißen Adipozyten gebildet, und die zirkulierenden Spiegel spiegeln grob die Energiereserven des Körpers wider. Das Hormon wirkt im Hypothalamus und vermindert den Hunger, während es zugleich signalisiert, dass das Energieangebot unter anderem für Reproduktion und normale neuroendokrine Funktion ausreicht.
Beim angeborenen Leptinmangel führt der Hormonmangel zu ausgeprägter Hyperphagie und schwerer Adipositas. Bei der gewöhnlichen Adipositas sind die Leptinspiegel dagegen meist erhöht. Trotzdem bleibt die erwartete Appetitdämpfung aus, was üblicherweise als Leptinresistenz bezeichnet wird. Mögliche Mechanismen sind ein eingeschränkter Transport über die Blut-Hirn-Schranke und eine gestörte Signalübertragung in leptinsensitiven Neuronen.
Leptin wirkt auch auf Immunsystem, Sympathikus, Thrombozyten, Endothel und Gefäßwand. Hohe Leptinspiegel wurden mit Inflammation, Hypertonie und Atherosklerose in Verbindung gebracht, diese Zusammenhänge werden jedoch stark von der gleichzeitigen Fettmasse und Insulinresistenz beeinflusst. Leptin sollte daher nicht als isoliertes Maß für das kardiovaskuläre Risiko interpretiert werden [10,11].
Adiponektin
Adiponektin wird vor allem in Adipozyten gebildet, unterscheidet sich aber von Leptin dadurch, dass die zirkulierenden Spiegel bei viszeraler Adipositas und Adipozytendysfunktion häufig sinken. Das Hormon fördert die Fettsäureoxidation und ist mit besserer Insulinwirkung, antiinflammatorischen Effekten und protektiven Wirkungen in der Gefäßwand verknüpft.
Niedrige Adiponektinspiegel sind mit Insulinresistenz, Typ-2-Diabetes, steatotischer Lebererkrankung und kardiovaskulären Erkrankungen assoziiert. Die Zusammenhänge sind jedoch nicht einfach. Bei bestimmten fortgeschrittenen Krankheitszuständen, insbesondere Herzinsuffizienz und Niereninsuffizienz, können hohe Spiegel auftreten und eine veränderte Elimination, Katabolie oder kompensatorische Signalgebung widerspiegeln.
Adiponektin ist biologisch interessant, wird aber bei Adipositas oder metabolischen Erkrankungen nicht routinemäßig als diagnostischer Test eingesetzt.
Resistin
Bei Versuchstieren wird Resistin in großem Umfang von Adipozyten gebildet und wurde mit Insulinresistenz in Verbindung gebracht. Beim Menschen stammt dagegen ein beträchtlicher Anteil aus Monozyten und Makrophagen. Resistin ist mit Inflammation, endothelialer Beeinträchtigung und atherosklerotischer Erkrankung assoziiert, seine eigenständige Bedeutung für die humane Insulinresistenz ist jedoch weniger klar als die von Leptin und Adiponektin [9,11].
Weitere Signalmoleküle
Das Fettgewebe produziert außerdem unter anderem Adipsin, Chemerin, Omentin, Visfatin, Apelin, Fibroblasten-Wachstumsfaktor 21 und retinolbindendes Protein 4. Manche Signale sind überwiegend protektiv, andere überwiegend schädlich, viele haben jedoch kontextabhängige Wirkungen. Die Einteilung in gute und schlechte Adipokine ist daher eine Vereinfachung.
Subkutanes und viszerales Fett
Anatomische und funktionelle Unterschiede
Subkutanes Fettgewebe liegt zwischen Haut und Faszie und bildet in der Regel das größte Fettdepot des Körpers. Viszerales Fettgewebe liegt in der Bauchhöhle, unter anderem im Omentum und im Mesenterium. Retroperitoneales Fett wird mitunter gesondert betrachtet, ist aber häufig in breiteren Maßen des intraabdominellen Fetts enthalten.
Subkutanes Fett ist heterogen. Das subkutane Bauchfett unterscheidet sich vom gluteofemoralen Fett an Oberschenkeln und Gesäß. Gluteofemorales Fettgewebe hat eine gute Kapazität, Fettsäuren aufzunehmen und langfristig zu speichern. Es kann dadurch als metabolischer Puffer wirken, der den Lipidfluss zu Leber und anderen Organen begrenzt [1].
Viszerale Adipozyten haben im Durchschnitt eine höhere lipolytische Aktivität und sind weniger empfindlich gegenüber der antilipolytischen Wirkung von Insulin. Mesenteriale Fettsäuren und Glycerin können die Leber über den Pfortaderkreislauf erreichen. Dies kann zur hepatischen Triglyzeridbildung, Glukoseproduktion und VLDL-Produktion beitragen [12].
Viszerales Fettgewebe enthält häufig mehr Immunzellen und weist ein stärker proinflammatorisches Sekretionsmuster auf als gluteofemorales subkutanes Fettgewebe. Das metabolische Risiko spiegelt zugleich ein umfassenderes Systemversagen wider: Eine große viszerale Fettmenge geht häufig mit einer begrenzten subkutanen Expansionsfähigkeit, Lebersteatose und anderer ektoper Fetteinlagerung einher [12,13].
Geschlecht, Alter und Hormone
Vor der Menopause speichern Frauen im Durchschnitt einen größeren Anteil des Fetts subkutan, vor allem gluteofemoral, während Männer häufiger einen höheren Anteil viszeralen Fetts aufweisen. Die Östrogensignalgebung trägt zu diesem Unterschied bei. Nach der Menopause nimmt die relative viszerale Fetteinlagerung zu, und das metabolische Risikoprofil verändert sich [14,15].
Alterung, körperliche Inaktivität, Schlafmangel, genetische Prädisposition und hormonelle Veränderungen beeinflussen die Verteilung ebenfalls. Der Body-Mass-Index allein kann daher die Menge an viszeralem Fett nicht vorhersagen.
Klinische Bedeutung
Viszerale und ektope Fetteinlagerung sind stärker mit Insulinresistenz und kardiometabolischen Erkrankungen verknüpft als subkutanes Fett an Oberschenkeln und Gesäß. Personen mit gleichem Body-Mass-Index können ein sehr unterschiedliches metabolisches Risiko haben. Auch eine Person mit normalem Body-Mass-Index kann eine ungünstige Kombination aus geringer Muskelmasse, viel viszeralem Fett und Lebersteatose aufweisen. Umgekehrt kann eine Person mit Adipositas eine große subkutane Fettmasse, aber verhältnismäßig wenig viszerale und ektope Fetteinlagerung haben [1,13].
Der Taillenumfang liefert mehr Information über die zentrale Fettansammlung als der Body-Mass-Index allein, kann aber subkutanes Bauchfett nicht von viszeralem Fett unterscheiden. Computertomographie und Magnetresonanztomographie können die Depots deutlich besser quantifizieren, werden aber nicht routinemäßig allein zur metabolischen Risikobeurteilung eingesetzt.
Inflammation im Fettgewebe
Gesundes Fettgewebe enthält Immunzellen, die zu Gewebeerhalt, Umbau und Beseitigung abgestorbener Zellen beitragen. Inflammation ist daher nicht per se pathologisch. Eine kurzzeitige und regulierte Inflammation ist unter anderem für Angiogenese und Expansion des Fettgewebes erforderlich. Das Problem entsteht, wenn der Prozess chronisch wird [16].
Hypertrophe Adipozyten können eine relative Hypoxie entwickeln, wenn die Gefäßversorgung nicht mit der Zellgröße mitwächst. Mechanischer Stress, Stress des endoplasmatischen Retikulums, oxidativer Stress, freie Fettsäuren und Zelltod tragen zur Freisetzung von Chemokinen bei. Monozyten werden aus dem Kreislauf rekrutiert und differenzieren zu Makrophagen.
Makrophagen sammeln sich häufig um abgestorbene oder schwer geschädigte Adipozyten und bilden kronenartige Strukturen. Sie nehmen Lipide und Zelltrümmer auf und produzieren unter anderem Interleukin 1 beta, Interleukin 6, Tumornekrosefaktor alpha und CCL2. Diese Mediatoren können die Lipolyse verstärken, die Insulinwirkung verschlechtern und weitere Immunzellen rekrutieren [16,17].
Die klassische Einteilung in antiinflammatorische M2-Makrophagen und proinflammatorische M1-Makrophagen ist didaktisch nützlich, biologisch aber vereinfacht. Einzelzellanalysen zeigen mehrere Subpopulationen, darunter lipidassoziierte Makrophagen mit unterschiedlichen Funktionen. Manche können Gewebeschäden durch die Verarbeitung von Lipiden begrenzen, während andere Inflammation und Fibrose vorantreiben [17].
Auch T-Zellen, B-Zellen, Neutrophile, Mastzellen und angeborene lymphoide Zellen sind beteiligt. In metabolisch gesundem Fettgewebe sind regulatorische T-Zellen und mehrere gewebeerhaltende Immunzellen relativ prominent. Bei Adipositas verschiebt sich das Gleichgewicht häufig hin zu einem stärker inflammatorischen Milieu.
Inflammatorische Kinasen können die Insulinsignalwege durch veränderte Phosphorylierung der Insulinrezeptorsubstrate hemmen. Bioaktive Lipide wie Diacylglycerole und Ceramide können gleichzeitig intrazelluläre Signalwege in Fettgewebe, Leber und Muskel beeinflussen. Fettgewebsinflammation und Lipidüberschuss verstärken sich daher gegenseitig [18,19].
Humanstudien zeigen klare Zusammenhänge zwischen Fettgewebsinflammation und Insulinresistenz, die vollständige Kausalkette ist beim Menschen jedoch schwerer zu belegen als in Tiermodellen. Inflammation ist ein wichtiger Bestandteil der Adipozytendysfunktion, aber nicht die einzige Erklärung für metabolische Erkrankungen.
Expansionsfähigkeit des Fettgewebes und Adipozytendysfunktion
Die Expansionshypothese geht davon aus, dass subkutanes Fettgewebe eine individuelle, begrenzte Kapazität besitzt, Triglyzeride auf sichere Weise zu speichern. Diese Kapazität wird durch Genetik, Alter, Sexualhormone, frühere Gewichtsentwicklung, Adipogenese, Blutversorgung, extrazelluläre Matrix und das Ausmaß der Inflammation beeinflusst [2,6].
Funktioniert die Expansion gut, geschieht Folgendes:
- Progenitorzellen werden rekrutiert und bilden neue Adipozyten.
- Das Kapillarnetz wächst mit dem Gewebe mit.
- Die extrazelluläre Matrix wird ohne ausgeprägte Fibrose umorganisiert.
- Die Adipozyten behalten ihre Insulinsensitivität.
- Die Lipolyse wird postprandial wirksam gehemmt.
- Fettsäuren werden als relativ inerte Triglyzeride gespeichert.
- Das Adipokinprofil bleibt verhältnismäßig günstig.
Wird die Kapazität überschritten, dominieren stattdessen Hypertrophie, Hypoxie, Fibrose, Inflammation und Insulinresistenz. Insulin kann die Lipolyse dann nicht mehr ausreichend hemmen, wodurch die Zufuhr freier Fettsäuren und von Glycerin zur Leber steigt. Gleichzeitig kann das Fettgewebe zirkulierende triglyzeridreiche Lipoproteine schlechter verwerten.
Die extrazelluläre Matrix hat eine doppelte Rolle. Ein gewisser Umbau ist für die Expansion erforderlich, eine ausgeprägte Kollageneinlagerung macht das Gewebe jedoch starr und begrenzt die Expansionsmöglichkeit der Adipozyten. Fibrose kann damit Zellstress und Lipid-Spillover fördern, obwohl die Gesamtfettmasse nicht extrem ist.
Das Konzept der persönlichen Fettschwelle beschreibt, dass verschiedene Personen bei unterschiedlicher Gesamtfettmasse eine ektope Fetteinlagerung und metabolische Dekompensation entwickeln. Personen mit geringer subkutaner Speicherkapazität können daher bereits bei relativ niedrigem Body-Mass-Index einen Typ-2-Diabetes entwickeln, während andere deutlich mehr Fett subkutan speichern können, bevor Glukose- und Lipidstoffwechsel ernsthaft beeinträchtigt werden [6].
Der Phänotyp der metabolisch gesunden Adipositas ist mit weniger Leberfett und viszeralem Fett, besserer subkutaner Expansionsfähigkeit, geringerer Inflammation und besserer körperlicher Fitness assoziiert als die metabolisch kranke Adipositas. Er sollte jedoch weder als dauerhaft noch als risikofrei betrachtet werden. Ein großer Anteil entwickelt im Lauf der Zeit metabolische Auffälligkeiten, und das Risiko ist höher als bei metabolisch gesunden Personen ohne Adipositas [30].
Ektope Fetteinlagerung in Leber, Muskel und Pankreas
Ektope Fetteinlagerung bedeutet, dass sich Lipide in oder um Geweben ansammeln, die nicht auf eine langfristige Energiespeicherung spezialisiert sind. Der Triglyzeridspeicher ist nicht immer unmittelbar toxisch. Er kann die Zelle anfangs schützen, indem er Fettsäuren bindet. Der Schaden ist vielmehr an chronischen Substratüberschuss, unzureichende Oxidation, Inflammation und die Bildung reaktiver Lipidintermediate gekoppelt.
Leber
Leberfett gelangt auf mehreren Wegen in die Leber:
- freie Fettsäuren aus der Lipolyse des Fettgewebes
- Nahrungslipide
- hepatische De-novo-Lipogenese vor allem aus Kohlenhydratsubstraten
- unzureichender Export oder unzureichende Oxidation von Triglyzeriden
Wird die Leber insulinresistent, kann die insulinvermittelte Hemmung der Glukoseproduktion nachlassen, während die lipogene Signalgebung teilweise erhalten bleibt. Das Ergebnis kann eine Kombination aus gesteigerter Glukoseproduktion, Hyperinsulinämie, fortgesetzter Lipogenese und vermehrter VLDL-Sekretion sein [19].
Die steatotische Lebererkrankung ist eng mit Insulinresistenz und Typ-2-Diabetes verknüpft. Der Zusammenhang ist bidirektional. Diabetes erhöht das Risiko einer progredienten Lebererkrankung, während Lebersteatose und hepatische Insulinresistenz zu Hyperglykämie und atherogener Dyslipidämie beitragen [20].
Die Triglyzeridmenge allein entscheidet nicht darüber, ob die Steatose in Inflammation und Fibrose übergeht. Genetische Faktoren, die Zusammensetzung der Lipide, oxidativer Stress, Mitochondrienfunktion, Immunantwort und begleitende metabolische Erkrankungen beeinflussen das Risiko. Leberfett kann auch ohne Adipositas vorkommen, insbesondere bei geringer subkutaner Speicherkapazität oder genetischer Prädisposition.
Skelettmuskulatur
Fett in der Skelettmuskulatur kann zwischen Muskelgruppen, zwischen Muskelfasern oder als kleine Lipidtröpfchen innerhalb der Muskelfasern liegen. Diese Depots haben unterschiedliche biologische Bedeutung. Intermuskuläres Fettgewebe ähnelt anderem weißem Fettgewebe und kann zu lokaler Inflammation beitragen. Intramyozelluläre Triglyzeride sind dagegen ein normaler und rasch verfügbarer Brennstoff bei körperlicher Aktivität.
Ein hoher Gehalt an intramyozellulären Lipiden ist häufig mit Insulinresistenz assoziiert, der Zusammenhang ist jedoch nicht linear. Ausdauersportler können große intramyozelluläre Triglyzeridspeicher und gleichzeitig eine sehr gute Insulinsensitivität aufweisen. Dies wird als Athletenparadoxon bezeichnet [21].
Der Unterschied liegt unter anderem im Lipidumsatz. Trainierte Muskeln haben mehr Mitochondrien, eine hohe oxidative Kapazität und kleine Lipidtröpfchen in der Nähe der Mitochondrien. Die Lipide werden während der Belastung rasch umgesetzt. Bei Insulinresistenz finden sich häufiger größere und ungünstiger lokalisierte Lipidtröpfchen sowie eine Akkumulation von Diacylglycerolen, Ceramiden und anderen Intermediaten, die die Insulinsignalgebung stören.
Myosteatose ist ein breiterer bildgebender Begriff für vermehrte Fettinfiltration und verminderte Muskeldichte. Sie ist mit schlechterer Muskelkraft, Mobilität und Prognose bei mehreren chronischen Erkrankungen assoziiert, darf aber nicht mit Sarkopenie gleichgesetzt werden. Sarkopenie setzt eine verminderte Muskelkraft und in der Regel eine reduzierte Muskelmasse oder Muskelqualität voraus [22].
Pankreas
Fett kann sich sowohl zwischen den Pankreaslobuli als auch in den Zellen des Parenchyms ansammeln. Die Menge an Pankreasfett ist mit Adipositas, viszeraler Fettansammlung, Insulinresistenz und Typ-2-Diabetes assoziiert. Mögliche Schädigungswege sind lokale Inflammation, oxidativer Stress, Beeinträchtigung der Mikrozirkulation und die Exposition der Betazellen gegenüber toxischen Lipidintermediaten.
Ein direkter Kausalzusammenhang zwischen Pankreasfett und Betazellversagen ist jedoch schwerer zu belegen als zwischen Leberfett und hepatischer Insulinresistenz. Pankreasfett ist heterogen verteilt, und die Messmethoden variieren. Es kann daher sowohl ein Marker einer generalisierten ektopen Fetteinlagerung als auch ein lokaler Faktor sein, der zu einer verschlechterten Insulinsekretion beiträgt [9].
Ist ektopes Fett reversibel?
Ektopes Fett ist dynamisch. Eine Gewichtsabnahme durch Energiedefizit reduziert das Leberfett in der Regel relativ rasch. Körperliche Aktivität kann die Insulinwirkung verbessern und das Leberfett auch bei begrenzter Gewichtsveränderung verringern. In einer systematischen Übersichtsarbeit zu Lebensstilinterventionen nahm das ektope Fett in Leber und Herz ab, während die Ergebnisse für Pankreas und intramyozelluläre Lipide unsicherer waren. Die Kombination aus Ernährungsumstellung und Bewegung zeigte eine größere Wirkung als Bewegung allein [23].
In der Skelettmuskulatur ist das Therapieziel nicht unbedingt, sämtliche intramyozellulären Triglyzeride zu beseitigen. Ausdauertraining kann stattdessen die Lipidtröpfchen reorganisieren, die mitochondriale Kapazität steigern und den Lipidumsatz verbessern, trotz unveränderter oder sogar erhöhter Triglyzeridmenge [21].
Epikardiales und perivaskuläres Fett
Definitionen
Epikardiales Fett liegt zwischen dem Myokard und dem viszeralen Perikard. Es steht ohne trennende Faszie in direktem Kontakt mit dem Herzmuskel und den Koronararterien und wird über den Koronarkreislauf versorgt. Parakardiales Fett liegt außerhalb des parietalen Perikards. Perivaskuläres Fettgewebe umgibt Arterien und Arteriolen in mehreren Organen [24,25].
Intramyokardiales Fett, also Lipidtröpfchen innerhalb der Kardiomyozyten, ist ein anderes Depot und darf nicht mit epikardialem Fettgewebe verwechselt werden.
Physiologische Funktionen
Gesundes epikardiales und perivaskuläres Fettgewebe kann:
- mechanische Stütze bieten
- als lokale Energiereserve dienen
- hohe Fettsäurekonzentrationen puffern
- Adiponektin und gefäßrelaxierende Faktoren sezernieren
- Gefäßtonus und lokale Inflammation modulieren
Da diese Depots unmittelbar an Myokard und Gefäßwand angrenzen, können ihre Signalmoleküle das Zielgewebe durch Diffusion oder über die Vasa vasorum der Gefäßwand erreichen.
Dysfunktion
Wenn die Depots expandieren, können sie hypoxisch und entzündet werden. Die Sekretion verschiebt sich dann von Adiponektin und gefäßrelaxierenden Mediatoren hin zu unter anderem Interleukin 6, Tumornekrosefaktor alpha, Resistin und oxidativen Signalen. Dies kann zu endothelialer Dysfunktion, Vasokonstriktion, Proliferation glatter Muskelzellen und fibrotischem Umbau beitragen [25,26].
Ein vermehrtes epikardiales Fettvolumen ist mit koronarer Herzkrankheit und Vorhofflimmern assoziiert. Periatriales Fettgewebe könnte lokale Inflammation und Vorhoffibrose fördern. Die epikardiale Fettmenge korreliert jedoch stark mit viszeraler abdomineller Adipositas, und große Teile der Evidenz beruhen auf Beobachtungsdaten. Daher lässt sich nicht immer bestimmen, welcher Anteil des Risikos lokal verursacht wird und welcher Anteil eine generalisierte metabolische Dysfunktion widerspiegelt [25,27].
Epikardiales Fett kann mittels Echokardiographie, Computertomographie oder Magnetresonanztomographie gemessen werden. Die Methoden erfassen teilweise unterschiedliche Eigenschaften, und standardisierte klinische Grenzwerte fehlen. Die Messung dient daher vor allem als ergänzende Information und in der Forschung, nicht als eigenständiges diagnostisches Kriterium.
Lipodystrophie als Spiegelbild
Die Lipodystrophie zeigt deutlich, dass eine metabolische Erkrankung keine große Gesamtfettmasse voraussetzt. Diese Krankheitsbilder sind durch einen generalisierten oder partiellen Mangel an funktionellem Fettgewebe gekennzeichnet. Sie können angeboren oder erworben sein.
Fehlen sichere subkutane Speicher, können Triglyzeride nicht normal gespeichert werden. Lipide werden dann in Leber, Muskel und andere Organe umgeleitet. Die Folgen können sein:
- schwere Insulinresistenz
- Diabetes
- ausgeprägte Hypertriglyzeridämie
- steatotische Lebererkrankung und Steatohepatitis
- polyzystisches Ovarsyndrom
- Kardiomyopathie und kardiovaskuläre Erkrankungen
Die Leptinspiegel sind bei generalisierter Lipodystrophie besonders niedrig, was zu Hyperphagie und einem verstärkten Energieüberschuss beiträgt. Die Lipodystrophie kann daher als biologisches Spiegelbild der Adipositas betrachtet werden: Im einen Fall gibt es viel Fettgewebe, das Energie nicht mehr sicher speichern kann, im anderen Fall gibt es von vornherein zu wenig funktionelles Fettgewebe [28].
Die Diagnose ist klinisch und stützt sich auf das Muster des Fettverlusts, die Anamnese, die körperliche Untersuchung und das metabolische Profil. Körperfotografien aus früheren Lebensaltern, Hautfaltenmessung, DXA oder Magnetresonanztomographie können sie stützen. Die Leptinspiegel überlappen zwischen verschiedenen Gruppen und können die Diagnose allein weder bestätigen noch ausschließen. Eine genetische Analyse ist bei Verdacht auf eine hereditäre Form wertvoll [28,29].
Patienten mit den meisten Formen der Lipodystrophie sollten hinsichtlich Diabetes, Dyslipidämie sowie Leber-, Nieren- und Herzerkrankungen nachbeobachtet werden. Metreleptin kann Hyperphagie, Glukosekontrolle, Triglyzeride und Lebersteatose bei hypoleptinämischer generalisierter Lipodystrophie sowie bei ausgewählten Patienten mit partieller Lipodystrophie verbessern [28]. Verfügbarkeit und zugelassene Indikationen unterscheiden sich zwischen Ländern, und die Verordnung in Schweden muss nach den jeweils geltenden nationalen Regeln beurteilt werden.
Metabolisch gesunde Adipositas und metabolische Erkrankung bei Normalgewicht
Der Begriff metabolisch gesunde Adipositas beschreibt Personen mit Adipositas, die zu einem bestimmten Zeitpunkt keinen Diabetes, keine Hypertonie und keine ausgeprägte Dyslipidämie aufweisen. Diese Gruppe hat häufig weniger Leberfett und viszerales Fettgewebe, mehr subkutanes Beinfett, weniger Fettgewebsinflammation und eine bessere körperliche Fitness als Personen mit metabolisch kranker Adipositas [30].
Der Phänotyp ist jedoch weder einheitlich definiert noch stabil. Viele gehen mit zunehmendem Alter oder fortgesetzter Gewichtszunahme in eine metabolisch kranke Adipositas über. Auch Personen, die metabolisch gesund bleiben, haben ein höheres Risiko für bestimmte künftige Komplikationen als metabolisch gesunde Personen ohne Adipositas.
Auch der umgekehrte Phänotyp kommt vor: Personen mit normalem Body-Mass-Index, aber viel viszeralem Fett, Leberfett, geringer Muskelmasse und Insulinresistenz. Dies unterstreicht, dass das Körpergewicht die Beurteilung von Blutdruck, Glukose, Blutfetten, Taillenumfang und Organbeteiligung nicht ersetzen kann.
Beurteilung von Fettverteilung und ektopem Fett
Anthropometrie
Der Body-Mass-Index ist einfach und für Populationsstudien nützlich, unterscheidet aber nicht zwischen Fettmasse und Muskelmasse und sagt wenig über die Fettverteilung aus. Der Taillenumfang ergänzt den Body-Mass-Index, indem er die zentrale Fettansammlung erfasst, kann aber viszerales nicht von subkutanem Bauchfett unterscheiden.
Die Bioimpedanzanalyse kann die Gesamtfettmasse schätzen, wird aber durch Hydratationsstatus, kurz zurückliegende Nahrungsaufnahme, körperliche Aktivität und Messgerät beeinflusst. Die Methode reicht für eine zuverlässige Quantifizierung von viszeralem oder ektopem Fett nicht aus [31].
Bildgebung
| Methode | Stärken | Einschränkungen |
|---|---|---|
| Ultraschall | Verfügbar, kostengünstig, keine Strahlung | Untersucherabhängig, begrenzte Präzision, milde Lebersteatose kann übersehen werden |
| DXA | Gut für Gesamtfettmasse, Beinfett und fettfreie Masse | Begrenzte Abgrenzung spezifischer Organfettdepots |
| Computertomographie | Gute Trennung von viszeralem und subkutanem Fett, kann Muskeldichte beurteilen | Ionisierende Strahlung, protokollabhängige Messwerte |
| Magnetresonanztomographie | Genaue Volumenbestimmung, keine ionisierende Strahlung | Kosten, Verfügbarkeit, Erfordernis einer standardisierten Auswertung |
| MR-Spektroskopie | Kann Lipide in Leber, Muskel und Myokard messen | Vorwiegend Forschungsmethode, kleines Messvolumen und aufwendige Auswertung |
| MRI-PDFF | Quantitative und reproduzierbare Messung von Organfett, insbesondere Leberfett | Ressourcenintensiv und nicht für jede Routinediagnostik erforderlich |
Die Magnetresonanztomographie bietet eine hohe Präzision für Organfett und Fettverteilung. Die Computertomographie kann wichtige Informationen liefern, wenn die Untersuchung ohnehin aus anderem Grund erfolgt, sollte aber nicht allein zur Fettmessung ohne klare klinische Fragestellung angefordert werden. Bildgebende Fettmaße haben zudem häufig keine einheitlichen klinischen Grenzwerte [22,31].
Klinische Interpretation
Die zentrale Botschaft lautet, dass Fettgewebe sowohl protektiv als auch krankheitsfördernd sein kann. Ein gesunder Adipozyt bindet energiereiche Fettsäuren in einem relativ inerten Triglyzeridspeicher und schützt damit Leber, Muskel, Pankreas, Gefäße und Herz. Diese Funktion erfordert eine gut funktionierende Adipogenese, Gefäßversorgung, Insulinsignalgebung und Geweberemodellierung.
Das metabolische Risiko steigt, wenn:
- die subkutane Speicherkapazität gering ist
- die Adipozyten stark hypertroph werden
- das Fettgewebe hypoxisch, fibrotisch und entzündet wird
- Insulin die Lipolyse nicht mehr hemmt
- das Adipokinprofil ungünstig wird
- viszerales und ektopes Fett zunehmen
- die oxidative Kapazität der Muskulatur gering ist
Fett am falschen Ort ist daher häufig gefährlicher als dieselbe Fettmenge in einem gut funktionierenden subkutanen Depot. Dies bedeutet nicht, dass eine große Gesamtfettmasse harmlos ist. Adipositas kann auch ohne deutliche metabolische Dysfunktion mechanische, respiratorische, reproduktive und muskuloskelettale Komplikationen verursachen. Fettverteilung und Fettgewebsfunktion erklären vor allem, warum das Risiko zwischen Personen mit ähnlichem Körpergewicht so stark variiert.
Quellen
- Neeland IJ, Poirier P, Després JP. Cardiovascular and Metabolic Heterogeneity of Obesity: Clinical Challenges and Implications for Management. Circulation 2018. PMID: 29581366
- Longo M et al. Adipose Tissue Dysfunction as Determinant of Obesity-Associated Metabolic Complications. International Journal of Molecular Sciences 2019. PMID: 31085992
- Cannon B, Nedergaard J. Brown adipose tissue: function and physiological significance. Physiological Reviews 2004. PMID: 14715917
- Kiefer FW. The significance of beige and brown fat in humans. Endocrine Connections 2017. PMID: 28465400
- Harb E et al. Brown adipose tissue and regulation of human body weight. Diabetes Metabolism Research and Reviews 2023. PMID: 36398906
- Cuthbertson DJ et al. What have human experimental overfeeding studies taught us about adipose tissue expansion and susceptibility to obesity and metabolic complications? International Journal of Obesity 2017. PMID: 28077863
- Favaretto F et al. Adipogenic progenitors in different organs: Pathophysiological implications. Reviews in Endocrine and Metabolic Disorders 2022. PMID: 34716543
- Rabe K et al. Adipokines and insulin resistance. Molecular Medicine 2008. PMID: 19009016
- Gilani A et al. Adipose Signals Regulating Distal Organ Health and Disease. Diabetes 2024. PMID: 38241508
- Landecho MF et al. Relevance of Leptin and Other Adipokines in Obesity-Associated Cardiovascular Risk. Nutrients 2019. PMID: 31694146
- Liu L et al. Adipokines, adiposity, and atherosclerosis. Cellular and Molecular Life Sciences 2022. PMID: 35503385
- Tchernof A, Després JP. Pathophysiology of human visceral obesity: an update. Physiological Reviews 2013. PMID: 23303913
- Piché ME, Tchernof A, Després JP. Obesity Phenotypes, Diabetes, and Cardiovascular Diseases. Circulation Research 2020. PMID: 32437302
- Tramunt B et al. Sex differences in metabolic regulation and diabetes susceptibility. Diabetologia 2020. PMID: 31754750
- Palmer BF, Clegg DJ. The sexual dimorphism of obesity. Molecular and Cellular Endocrinology 2015. PMID: 25578600
- Lee YS, Olefsky J. Chronic tissue inflammation and metabolic disease. Genes and Development 2021. PMID: 33649162
- Li X et al. Adipose tissue macrophages as potential targets for obesity and metabolic diseases. Frontiers in Immunology 2023. PMID: 37153549
- Kojta I, Chacińska M, Błachnio-Zabielska A. Obesity, Bioactive Lipids, and Adipose Tissue Inflammation in Insulin Resistance. Nutrients 2020. PMID: 32375231
- Samuel VT, Shulman GI. The pathogenesis of insulin resistance: integrating signaling pathways and substrate flux. Journal of Clinical Investigation 2016. PMID: 26727229
- Rhee EJ. Nonalcoholic Fatty Liver Disease and Diabetes: An Epidemiological Perspective. Endocrinology and Metabolism 2019. PMID: 31565874
- Gemmink A, Schrauwen P, Hesselink MKC. Exercising your fat metabolism into shape: a muscle-centred view. Diabetologia 2020. PMID: 32529413
- Garcia-Diez AI et al. Myosteatosis: diagnostic significance and assessment by imaging approaches. Quantitative Imaging in Medicine and Surgery 2024. PMID: 39544479
- Hens W et al. The Effect of Lifestyle Interventions on Excess Ectopic Fat Deposition Measured by Noninvasive Techniques in Overweight and Obese Adults: A Systematic Review and Meta-Analysis. Journal of Physical Activity and Health 2016. PMID: 26694194
- Lim S, Meigs JB. Links between ectopic fat and vascular disease in humans. Arteriosclerosis, Thrombosis, and Vascular Biology 2014. PMID: 25035342
- Iozzo P. Myocardial, perivascular, and epicardial fat. Diabetes Care 2011. PMID: 21525485
- Tanaka K, Sata M. Roles of Perivascular Adipose Tissue in the Pathogenesis of Atherosclerosis. Frontiers in Physiology 2018. PMID: 29487532
- Akoumianakis I, Antoniades C. The interplay between adipose tissue and the cardiovascular system: is fat always bad? Cardiovascular Research 2017. PMID: 28582523
- Brown RJ et al. The Diagnosis and Management of Lipodystrophy Syndromes: A Multi-Society Practice Guideline. Journal of Clinical Endocrinology and Metabolism 2016. PMID: 27710244
- Fourman LT et al. A rapid action plan to improve diagnosis and management of lipodystrophy syndromes. Frontiers in Endocrinology 2024. PMID: 38952397
- Blüher M. Metabolically Healthy Obesity. Endocrine Reviews 2020. PMID: 32128581
- Vilalta A et al. Adipose tissue measurement in clinical research for obesity, type 2 diabetes and NAFLD/NASH. Endocrinology, Diabetes and Metabolism 2022. PMID: 35388643