
Zusammenfassung
Die pulmonale Sarkoidose ist eine systemische granulomatöse Erkrankung, bei der Lunge und intrathorakale Lymphknoten in etwa 90 Prozent der Fälle beteiligt sind. Die Diagnose stützt sich auf drei Elemente: ein vereinbares klinisches und radiologisches Bild, den histologischen Nachweis einer nicht nekrotisierenden granulomatösen Entzündung, sofern eine Biopsie erforderlich ist, sowie den hinreichenden Ausschluss von Infektion, Exposition, Malignität und anderen granulomatösen Erkrankungen [1]. Typisch sind eine symmetrische bilaterale hiläre und mediastinale Lymphadenopathie sowie perilymphatisch verteilte Mikronoduli, vor allem in den Ober- und Mittelfeldern. Die hochauflösende Computertomographie (HRCT) ist sensitiver als die Röntgenthoraxaufnahme und sollte bei atypischem Bild, Parenchymveränderungen, Funktionseinschränkung oder Verdacht auf Komplikationen durchgeführt werden [2].
Eine Biopsie ist beim klassischen Löfgren-Syndrom nicht immer erforderlich und kann bei isolierter, typischer bilateraler hilärer Lymphadenopathie nach multidisziplinärer Beurteilung mitunter unterbleiben. Ist eine Gewebeprobe nötig, sollte die sicherste und am leichtesten zugängliche Lokalisation gewählt werden. Bei intrathorakaler Lymphadenopathie ist die endobronchial-ultraschallgesteuerte transbronchiale Nadelaspiration (EBUS) Methode der ersten Wahl, mit einer gepoolten Sensitivität von etwa 84 Prozent und einer Spezifität nahe 100 Prozent in klinisch unselektierten Populationen [3]. Granulome sind nicht spezifisch für eine Sarkoidose. Proben auf Mykobakterien und Pilze sind in Abhängigkeit von Epidemiologie, Radiologie und geplanter Immunsuppression zu entnehmen.
Nicht alle Patienten benötigen eine Therapie. Ein abwartendes Vorgehen ist bei asymptomatischer oder leichter, stabiler Erkrankung ohne drohende Organbeteiligung angemessen. Eine Behandlung ist begründet durch das Risiko eines bleibenden Organschadens, eine progrediente Einschränkung der Lungenfunktion oder eine deutliche Beeinträchtigung von Symptomen und Lebensqualität [4]. Prednisolon ist die etablierte Erstlinientherapie, üblicherweise 20 mg täglich, gefolgt von einer schrittweisen Dosisreduktion entsprechend Klinik und Lungenfunktion. Methotrexat ist das am häufigsten eingesetzte steroidsparende Medikament. Eine randomisierte Studie aus dem Jahr 2025 zeigte, dass Methotrexat als Initialtherapie hinsichtlich der Veränderung der forcierten Vitalkapazität (FVC) nach 24 Wochen Prednison nicht unterlegen war, jedoch mit langsamerem Wirkeintritt und einem anderen Nebenwirkungsprofil [5]. Dies kann die künftige Praxis beeinflussen, doch Prednisolon bleibt die am besten etablierte Initialtherapie, und die Wahl von Methotrexat als primäre Monotherapie sollte vorerst individualisiert erfolgen.
Bei Therapieversagen sind Infektion, pulmonale Hypertonie, Bronchiektasen, Aspergillose, Lungenembolie, Fehldiagnose und irreversible Fibrose auszuschließen, bevor die Immunsuppression intensiviert wird. Die Fibrose selbst spricht nicht auf Immunsuppression an. Eine aktive granulomatöse Entzündung kann jedoch gleichzeitig mit einer Fibrose vorliegen. Pulmonale Hypertonie und ausgedehnte Fibrose sind die wichtigsten negativen prognostischen Faktoren [6].
Hintergrund und Epidemiologie
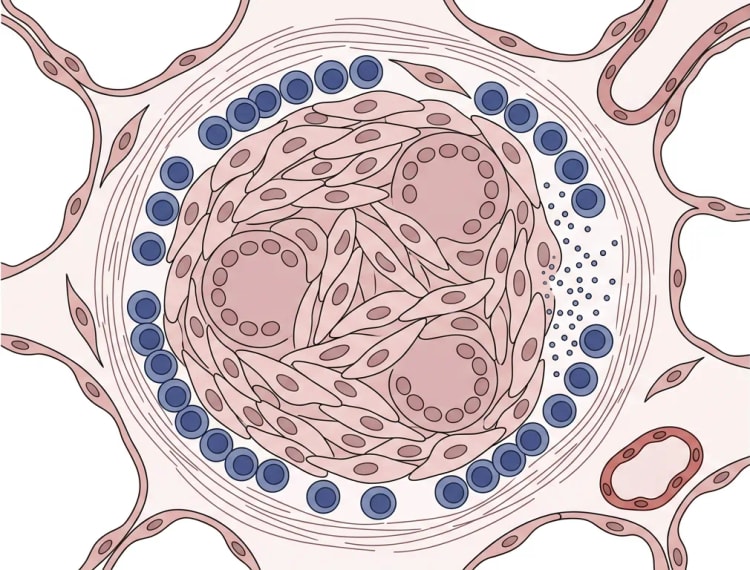
Die Sarkoidose ist eine Multisystemerkrankung, die durch gut ausgebildete Granulome aus epitheloiden Makrophagen, mehrkernigen Riesenzellen und umgebenden Lymphozyten gekennzeichnet ist. Die Erkrankung kann jedes Organ betreffen, eine intrathorakale Beteiligung liegt jedoch bei etwa 90 Prozent vor. Haut, Augen, periphere Lymphknoten, Leber, Milz und Gelenke sind häufige extrapulmonale Manifestationsorte [7].
Die Inzidenz variiert stark zwischen geografischen Regionen und Populationen. In Übersichten werden etwa 2,3 bis 11 Fälle pro 100 000 Einwohner und Jahr angegeben, während die Prävalenz zwischen wenigen und über 100 pro 100 000 schwankt. Die Erkrankung ist in Skandinavien und bei Menschen afrikanischer Abstammung besonders häufig. Etwa 70 Prozent erkranken zwischen dem 25. und 40. Lebensjahr, Frauen weisen jedoch einen zusätzlichen späteren Inzidenzgipfel nach dem 50. Lebensjahr auf [7]. Schwarze Patienten in US-amerikanischen Kohorten haben im Mittel einen früheren Krankheitsbeginn, mehr beteiligte Organe und schwerere pulmonale Manifestationen als weiße Patienten. Genetische Faktoren, Expositionen, sozioökonomische Verhältnisse und Unterschiede im Zugang zur Versorgung tragen wahrscheinlich zu dieser Variation bei [8].
Etwa zwei Drittel erreichen innerhalb von 12 bis 36 Monaten eine spontane Remission. Ein chronischer Verlauf tritt bei etwa 10 bis 30 Prozent auf, während sich eine fibrotische Lungensarkoidose bei etwa 10 bis 20 Prozent entwickelt [7,9]. Die meisten Todesfälle infolge pulmonaler Sarkoidose ereignen sich in der fibrotischen Gruppe und stehen im Zusammenhang mit respiratorischer Insuffizienz, pulmonaler Hypertonie, Infektion oder Hämoptyse bei Aspergillom [9].
Für das Management relevante Pathophysiologie
Man geht davon aus, dass die Erkrankung entsteht, wenn ein oder mehrere schwer abbaubare Antigene bei einer genetisch prädisponierten Person eine überschießende zellvermittelte Immunantwort auslösen. Alveolarmakrophagen und dendritische Zellen aktivieren vor allem CD4-positive T-Lymphozyten. Interferon-gamma, Interleukin-2 und TNF-alpha tragen zur Rekrutierung weiterer Entzündungszellen und zur Persistenz der Granulome bei [10].
Dieser Mechanismus erklärt die Wirksamkeit von Glukokortikoiden, Antimetaboliten und TNF-Inhibitoren. Er erklärt auch, warum ein gut ausgebildetes Granulom nicht diagnostisch für eine Sarkoidose ist. Ähnliche Reaktionen finden sich bei Tuberkulose, nichttuberkulösen Mykobakterien, Pilzinfektionen, chronischer Berylliose, exogen-allergischer Alveolitis, Arzneimittelreaktionen und Malignität.
Eine Fibrose kann auf eine langdauernde granulomatöse Entzündung folgen, die fibrotische Sarkoidose ist jedoch wahrscheinlich nicht ausschließlich ein spätes, lineares Stadium aktiver Entzündung. Die Fibrose kann trotz geringer granulomatöser Aktivität fortschreiten und spricht dann nicht auf eine verstärkte Immunsuppression an. Das Management muss daher zwischen behandelbarer Entzündung, irreversiblem strukturellem Schaden und Komplikationen der Fibrose unterscheiden [9].
Klinisches Bild
Respiratorische und Allgemeinsymptome
Eine pulmonale Sarkoidose kann als Zufallsbefund entdeckt werden, respiratorische Symptome liegen bei Diagnosestellung jedoch bei etwa 30 bis 50 Prozent vor. Am häufigsten sind:
- trockener Husten
- Belastungsdyspnoe
- Druckgefühl oder unspezifische Thoraxschmerzen
- Giemen bei Beteiligung der Bronchien oder kleinen Atemwege
- eingeschränkte körperliche Leistungsfähigkeit
Husten tritt in publizierten Kohorten bei etwa 27 bis 53 Prozent und Dyspnoe bei 18 bis 51 Prozent auf [7]. Der Auskultationsbefund kann trotz ausgedehnter radiologischer Veränderungen unauffällig sein. Inspiratorisches Knisterrasseln ist weniger typisch als bei idiopathischer Lungenfibrose. Trommelschlegelfinger, großer Pleuraerguss, einseitige hiläre Lymphadenopathie, ausgeprägte Hämoptyse oder Kavernenbildung sollten eine erneute differenzialdiagnostische Abklärung veranlassen.
Fatigue tritt bei 50 bis 70 Prozent auf und kann in keinem Verhältnis zur Einschränkung der Lungenfunktion stehen. Fieber, Nachtschweiß und Gewichtsverlust kommen vor, sollten aber stets Anlass zur Abklärung von Infektion und Malignität geben. Fatigue kann zudem durch Schlafapnoe, Depression, Hypothyreose, Anämie, Small-Fiber-Neuropathie, körperliche Dekonditionierung oder Arzneimittelnebenwirkungen bedingt sein [7].
Löfgren-Syndrom
Das Löfgren-Syndrom ist ein akuter Sarkoidose-Phänotyp, der in Skandinavien häufig ist. Das klassische Bild umfasst:
- bilaterale hiläre Lymphadenopathie
- Sprunggelenksarthritis oder ausgeprägte periartikuläre Entzündung
- Erythema nodosum
- Fieber
Nicht alle Komponenten müssen gleichzeitig vorliegen. Das Erythema nodosum ist keine granulomatöse Sarkoidose-Hautläsion und sollte normalerweise nicht zur Bestätigung einer Sarkoidose biopsiert werden. Das Syndrom hat meist eine gute Prognose, insbesondere bei Trägern von HLA-DRB1*03, und wird in erster Linie symptomatisch behandelt. Eine langdauernde systemische Immunsuppression ist selten erforderlich [7].
Zeichen einer fortgeschrittenen Lungenerkrankung oder Komplikation
Folgende Befunde sollten eine gezielte Abklärung auf Fibrose, Infektion, pulmonale Hypertonie oder andere Komplikationen auslösen:
- zunehmende Dyspnoe trotz stabiler Spirometrie
- unverhältnismäßig erniedrigte Diffusionskapazität für Kohlenmonoxid (DLCO)
- Entsättigung im Gehtest
- Ruhehypoxämie
- rezidivierende Atemwegsinfektionen
- purulentes Sputum
- Hämoptyse
- Synkope oder Präsynkope
- periphere Ödeme oder Halsvenenstauung
- neu aufgetretene Thoraxschmerzen oder Palpitationen
Eine pulmonale Hypertonie tritt bei etwa 3 bis 20 Prozent unselektierter Sarkoidosepopulationen auf, jedoch deutlich häufiger bei fortgeschrittener Fibrose und bei Patienten, die zur Lungentransplantation evaluiert werden [11]. Eine sarkoidoseassoziierte pulmonale Hypertonie kann auf Parenchymdestruktion, Hypoxie, granulomatöser Vaskulopathie, Kompression von Lungengefäßen, linksventrikulärer Erkrankung, chronischen Lungenembolien oder mehreren gleichzeitigen Mechanismen beruhen.
Screening auf extrapulmonale Beteiligung
Da die Sarkoidose eine Systemerkrankung ist, sollte die initiale Beurteilung eine gezielte Anamnese und Untersuchung umfassen hinsichtlich:
- Sehminderung, Augenschmerzen, Photophobie und Rötung
- Palpitationen, Synkope, Präsynkope und ungeklärter Thoraxschmerzen
- Hautveränderungen, insbesondere Lupus pernio
- peripherer Fazialisparese oder anderer neurologischer Symptome
- Nephrolithiasis, Polyurie und Durst
- Gelenkschwellung und Muskelschwäche
- Hepatosplenomegalie und peripherer Lymphknoten
Ein EKG sollte bei Diagnosestellung erfolgen. Augensymptome erfordern eine rasche augenärztliche Untersuchung. Palpitationen, Synkope, Erregungsleitungsstörungen, ventrikuläre Arrhythmien oder eine ungeklärte Herzinsuffizienz sollten eine gezielte Abklärung auf kardiale Sarkoidose veranlassen, in der Regel mittels Echokardiographie, Langzeit-EKG und Kardio-MRT oder FDG-PET [12].
Abklärung und Diagnostik
Diagnostisches Prinzip
Die Diagnose beruht auf drei Kriterien:
- Ein mit Sarkoidose vereinbares klinisches und radiologisches Bild.
- Histologisch nachgewiesene nicht nekrotisierende granulomatöse Entzündung, sofern eine Biopsie indiziert ist.
- Hinreichender Ausschluss alternativer granulomatöser Erkrankungen [1].
Die Diagnose ist stets mit einer gewissen Unsicherheit behaftet. Wie umfassend die Differenzialdiagnostik sein muss, richtet sich nach Phänotyp, Epidemiologie, Exposition, Immunstatus und geplanter Behandlung. Die Anforderungen sind vor einer langdauernden oder potenten Immunsuppression höher als bei einem typischen Löfgren-Syndrom, das ohne systemische Therapie verlaufskontrolliert wird.
flowchart TD
A["Verdacht auf pulmonale Sarkoidose"] --> B["Anamnese, Expositionen,<br>Befund, Röntgenthorax und Lungenfunktion"]
B --> C["Typisches Löfgren-Syndrom<br>oder sehr typisches Bild"]
C -->|"Ja"| D["Klinische Diagnose und<br>strukturierte Verlaufskontrolle erwägen"]
C -->|"Nein oder unklar"| E["HRCT und Planung<br>der Gewebeprobe"]
E --> F["Periphere Hautläsion oder<br>Lymphknoten zugänglich"]
F -->|"Ja"| G["Biopsie aus der sichersten<br>zugänglichen Lokalisation"]
F -->|"Nein"| H["EBUS-gesteuerte Probenentnahme<br>aus hilärem oder mediastinalem Lymphknoten"]
H --> I["Bei Bedarf ergänzend<br>Lungenbiopsie, Schleimhautbiopsie und BAL"]
G --> J["Histologie und gezielte<br>mikrobiologische Diagnostik"]
I --> J
J --> K["Infektion, Exposition,<br>Malignität und andere Granulomatosen ausschließen"]
K --> L["Multidisziplinäre Gesamtbeurteilung<br>und Therapieentscheidung"]
Anamnese und Basislabor
Die Anamnese sollte Krankheitsverlauf, Atemwegssymptome, Allgemeinsymptome, extrapulmonale Symptome, Medikation und Infektionsexposition umfassen. Gezielt zu erfragen sind:
- Tuberkulosekontakt, Herkunftsland und längerer Aufenthalt in Hochendemiegebieten
- Vögel, Schimmel, Landwirtschaft, Luftbefeuchter und andere mögliche Antigene einer exogen-allergischen Alveolitis
- Beryllium, Aluminium, Titan, Metallstäube und Schweißrauch
- Immuncheckpoint-Inhibitoren, Interferon, antiretrovirale Medikamente und TNF-Inhibitoren
- Malignität und frühere Krebsbehandlung
- rezidivierende Infektionen, die auf einen Immundefekt hinweisen können
Das Basislabor sollte Blutbild, Kreatinin und eGFR, Natrium, Kalium, albuminkorrigiertes Calcium, Leberwerte und einen Entzündungsmarker umfassen. Serumcalcium wird bei allen Patienten bei Diagnosestellung empfohlen [1]. Bei Hyperkalzämie werden PTH, 25-Hydroxyvitamin D und bei Bedarf 1,25-Dihydroxyvitamin D sowie Calcium im 24-Stunden-Urin bestimmt. Eine Hyperkalziurie ist häufiger als eine Hyperkalzämie und kann Nierensteine oder eine Nephrokalzinose verursachen [13].
Das Angiotensin-Converting-Enzym (ACE) im Serum kann erhöht sein, besitzt jedoch keine ausreichende Sensitivität und Spezifität, um eine Sarkoidose zu bestätigen oder auszuschließen. Die berichtete Sensitivität schwankt etwa zwischen 22 und 86 Prozent. ACE wird zudem durch genetische Variation beeinflusst und ist unter Therapie mit ACE-Hemmern schwer interpretierbar [10]. Der lösliche IL-2-Rezeptor kann die Granulomlast widerspiegeln, ist aber auch bei Malignität, Infektion, Autoimmunerkrankung und Niereninsuffizienz erhöht. Kein Serummarker sollte allein Diagnose, Therapiebeginn oder Dosisänderung bestimmen.
Bildgebung
Röntgenthorax und Scadding-Stadium
Die Röntgenthoraxaufnahme eignet sich als Initialuntersuchung und für die orientierende Verlaufskontrolle. Die Scadding-Klassifikation beschreibt ein radiographisches Muster, nicht das zeitliche Stadium der Erkrankung.
| Stadium | Befund im Röntgenthorax | Klinische Bedeutung |
|---|---|---|
| 0 | Unauffälliger Röntgenthorax | Schließt eine pulmonale oder extrapulmonale Sarkoidose nicht aus |
| I | Bilaterale hiläre Lymphadenopathie ohne Parenchymveränderungen | Hohe Wahrscheinlichkeit einer spontanen Rückbildung |
| II | Hiläre Lymphadenopathie und Parenchymveränderungen | Variabler Verlauf |
| III | Parenchymveränderungen ohne hiläre Lymphadenopathie | Höheres Risiko eines chronischen Verlaufs |
| IV | Fibrotische Veränderungen | Irreversible strukturelle Erkrankung, Komplikationsrisiko |
Eine spontane radiologische Rückbildung wird in älteren Daten im Stadium I mit etwa 60 bis 90 Prozent angegeben, während sich ein etabliertes Stadium IV nicht zurückbildet [10]. Die Klassifikation hat jedoch für den einzelnen Patienten eine begrenzte Aussagekraft und sollte nicht allein über die Behandlung entscheiden.
HRCT
Eine HRCT sollte durchgeführt werden bei:
- atypischem oder unklarem Röntgenthorax
- Parenchymveränderungen
- eingeschränkter oder sich verschlechternder Lungenfunktion
- Verdacht auf Fibrose, Bronchiektasen, Kaverne, Aspergillom oder vaskuläre Komplikation
- Diskrepanz zwischen Symptomen, Röntgenthorax und Lungenfunktion
- Planung einer Bronchoskopie oder anderen Biopsie
Typische CT-Befunde sind eine symmetrische bilaterale hiläre und mediastinale Lymphadenopathie, kleine Noduli entlang der bronchovaskulären Bündel, interlobulären Septen, Pleura und Fissuren sowie eine Betonung der Ober- oder Mittelfelder [2]. Konglomerate von Noduli können größere perihiläre Verschattungen bilden. Das sogenannte Galaxy-Zeichen, ein größerer Nodulus mit kleinen Satellitennoduli, stützt die Diagnose, ist aber nicht pathognomonisch.
Die fibrotische Sarkoidose ist gekennzeichnet durch Volumenverlust, Hilusretraktion, Architekturstörung, Traktionsbronchiektasen, bronchiale Distorsion und mitunter Zysten oder Honigwabenmuster. Die Veränderungen liegen meist zentral und dominieren in den Ober- und Mittelfeldern, im Gegensatz zur basalen und subpleuralen Betonung bei typischer idiopathischer Lungenfibrose [9].
FDG-PET
Die FDG-PET ist keine Routineuntersuchung bei unkomplizierter pulmonaler Sarkoidose. Sie kann wertvoll sein, um:
- aktive Entzündung bei fibrotischer Erkrankung zu identifizieren
- eine sichere Biopsielokalisation zu bestimmen
- eine unbekannte extrapulmonale Beteiligung zu erfassen
- anhaltende schwere Symptome bei unklaren konventionellen Befunden abzuklären
- das Therapieansprechen in ausgewählten Fällen zu verfolgen
Die FDG-Aufnahme unterscheidet eine Sarkoidose nicht von Infektion oder Malignität. PET-Befunde müssen daher zusammen mit Morphologie, Histologie und Klinik interpretiert werden [14].
Lungenfunktion und Funktionsbeurteilung
Spirometrie, statische Lungenvolumina und DLCO sollten bei Diagnosestellung bestimmt werden. Das Muster kann restriktiv, obstruktiv, gemischt oder normal sein. Eine Obstruktion kann auf endobronchialen Granulomen, Erkrankung der kleinen Atemwege, Bronchuskompression, Bronchusstenose oder fibrotischer bronchialer Distorsion beruhen.
FVC und DLCO sind zentral für die Verlaufskontrolle. Veränderungen sind zusammen mit Symptomen, Untersuchungsqualität und Radiologie zu interpretieren. Gemäß ATS/ERS/JRS/ALAT 2022 stellt eine absolute Abnahme der FVC um mindestens 5 Prozentpunkte des Sollwerts oder der DLCO (hämoglobinkorrigiert) um mindestens 10 Prozentpunkte des Sollwerts innerhalb eines Jahres eine physiologische Progression dar. Eine progrediente pulmonale Fibrose bei einer anderen interstitiellen Lungenerkrankung als der idiopathischen Lungenfibrose erfordert mindestens zwei von drei Kriterien innerhalb des letzten Jahres ohne andere Erklärung: Symptomverschlechterung, radiologische Progression und physiologische Progression [15].
Der 6-Minuten-Gehtest ist besonders bei Dyspnoe, Fibrose und Verdacht auf pulmonale Hypertonie nützlich. Zu dokumentieren sind Gehstrecke, Sauerstoffsättigung, Puls und Symptome. Eine Entsättigung unter 90 Prozent ist mit einer erhöhten Wahrscheinlichkeit einer pulmonalen Hypertonie assoziiert. Die Spiroergometrie kann eine ungeklärte Belastungseinschränkung klären, wenn die Lungenfunktion in Ruhe nicht dem Symptombild entspricht.
Bronchoskopie und Histologie
Ist eine Gewebediagnostik erforderlich, sind zugängliche Hautläsionen, periphere Lymphknoten oder andere sichere Lokalisationen zu bevorzugen. Bei intrathorakaler Lymphadenopathie ist die EBUS-gesteuerte transbronchiale Nadelaspiration in der Regel Methode der ersten Wahl. Eine Metaanalyse mit 2 097 Patienten zeigte eine diagnostische Ausbeute von 79 Prozent, eine Sensitivität von 84 Prozent und eine Spezifität von 100 Prozent [3]. Die Kombination mit transbronchialer Lungenbiopsie und endobronchialer Biopsie kann die Gesamtausbeute erhöhen, insbesondere bei parenchymaler oder sichtbarer endobronchialer Erkrankung [16].
Die bronchoalveoläre Lavage (BAL) kann die Diagnose stützen, aber nicht sichern. Eine Lymphozytose über 15 Prozent und ein CD4/CD8-Quotient über 3,5 sprechen im passenden Kontext für eine Sarkoidose, ein normaler Quotient schließt die Erkrankung jedoch nicht aus. Ein hoher Quotient hat eine relativ hohe Spezifität, aber eine unzureichende Sensitivität. Die BAL ist außerdem wertvoll für Kultur, PCR und die Differenzialdiagnostik von Infektionen.
Die Histologie zeigt in der Regel dichte, gut ausgebildete nicht nekrotisierende Granulome mit spärlicher umgebender Entzündung. Kleine Nekrosen können vorkommen und schließen eine Sarkoidose nicht aus, während ausgedehnte verkäsende Nekrosen für eine Infektion sprechen. Gewebe- und Atemwegsproben sollten bei entsprechendem Verdacht zur Färbung auf säurefeste Stäbchen, Mykobakterienkultur, Mykobakterien-PCR und Pilzdiagnostik eingesandt werden. Ein negativer Färbebefund reicht nicht aus, um eine Tuberkulose auszuschließen.
Differenzialdiagnosen
| Differenzialdiagnose | Befunde, die für eine alternative Diagnose sprechen | Geeignete gezielte Abklärung |
|---|---|---|
| Tuberkulose | Exposition, Fieber, Gewichtsverlust, Nekrose, asymmetrische Lymphadenopathie, Kaverne | IGRA, Kultur und PCR aus Atemwegen oder Gewebe |
| Nichttuberkulöse Mykobakterien | Bronchiektasen, Noduli, Kavernen, Immunsuppression | Wiederholte Kulturen und Speziesbestimmung |
| Pilzinfektion | Endemische Exposition, Kaverne, Immunsuppression | Kultur, Antigen, Serologie und Histologie je nach Pilz |
| Chronische Berylliose | Metallindustrie, Elektronik, Luftfahrtindustrie oder Kerntechnik | Beryllium-spezifischer Lymphozytenproliferationstest |
| Exogen-allergische Alveolitis | Antigenexposition, Mosaikmuster, Air Trapping, zentrilobuläre Noduli | Expositionsabklärung, exspiratorische HRCT, BAL und multidisziplinäre Beurteilung |
| Malignität oder Lymphom | B-Symptome, ausgeprägte Asymmetrie, rasch wachsende Lymphknoten, atypisches Organbild | Ausreichende Gewebebiopsie mit Immunhistochemie und Durchflusszytometrie |
| Sarkoidoseähnliche Arzneimittelreaktion | Zeitlicher Zusammenhang mit einem Arzneimittel | Medikamentenüberprüfung und nach Möglichkeit Absetzen |
| Granulomatose mit Polyangiitis | HNO-Erkrankung, Nierenbeteiligung, Kavernen, Vaskulitis | Urinstatus, Kreatinin, ANCA und gezielte Biopsie |
| Variables Immundefektsyndrom (CVID) mit granulomatöser Lungenerkrankung | Rezidivierende Infektionen, Hypogammaglobulinämie, Splenomegalie, Zytopenien | Immunglobuline und immunologische Beurteilung |
| Fremdkörpergranulom | Berufliche Exposition, injiziertes Material oder Partikel im Gewebe | Polarisation und gezielte Expositionsanamnese |
Die Tuberkulose ist die wichtigste infektiöse Differenzialdiagnose. Ein IGRA zeigt eine Sensibilisierung, unterscheidet jedoch nicht zwischen latenter und aktiver Tuberkulose. Die Sarkoidose kann eine Anergie im Tuberkulintest verursachen, weshalb der Hauttest weniger zuverlässig ist. Die chronische Berylliose kann klinisch, radiologisch und histologisch ohne Expositionsanamnese und berylliumspezifische Testung nicht von einer Sarkoidose zu unterscheiden sein [17].
Die exogen-allergische Alveolitis zeigt häufig eine ausgeprägtere BAL-Lymphozytose, zentrilobuläre statt perilymphatischer Noduli, Mosaikmuster und Air Trapping. Sarkoidose und Malignität können gleichzeitig vorliegen. Die FDG-PET kann eine Biopsielokalisation bestimmen, aber eine Sarkoidose nicht von Lymphom oder Metastasen unterscheiden [17].
Therapie
Den Patienten behandeln, nicht das Röntgenbild
Die Therapieentscheidung sollte Folgendes berücksichtigen:
- Risiko für Tod oder bleibenden Organschaden
- aktuellen und zu erwartenden Lungenfunktionsverlust
- Symptome und Lebensqualität
- Wahrscheinlichkeit einer spontanen Remission
- Hinweise auf behandelbare Entzündung
- Komorbidität und Risiko einer Arzneimitteltoxizität
- die Präferenzen des Patienten
Eine asymptomatische Erkrankung im Stadium I sollte normalerweise nicht behandelt werden. Auch isolierte radiologische Auffälligkeiten bei normaler oder stabiler Lungenfunktion rechtfertigen für sich genommen keine systemische Therapie. Für eine frühe Behandlung ist nicht belegt, dass sie einer späteren Fibrose vorbeugt [9].
Eine Behandlung ist bei einem oder mehreren der folgenden Punkte angemessen:
- belastender Husten oder Dyspnoe, die auf eine aktive Sarkoidose zurückgeführt werden
- deutliche Funktionseinschränkung oder verminderte Lebensqualität
- progrediente radiologische Parenchymveränderungen
- klinisch relevante oder fortschreitende Verschlechterung von FVC oder DLCO
- Hypoxämie
- drohende Bronchusstenose
- aktive Entzündung bei fibrotischer Erkrankung
- gleichzeitige behandlungsbedürftige extrapulmonale Beteiligung
Abwartendes Vorgehen und nichtmedikamentöse Therapie
Rauchstopp, Impfungen gemäß aktuellen Empfehlungen, körperliche Aktivität und Behandlung von Komorbiditäten sind zentral. Bronchodilatatoren können bei nachgewiesener reversibler Atemwegsobstruktion versucht werden, sollten aber nicht routinemäßig allein wegen Giemens gegeben werden.
Eine pneumologische Rehabilitation sollte bei eingeschränkter körperlicher Leistungsfähigkeit, Dyspnoe, Muskelschwäche oder langdauernder Inaktivität angeboten werden. Eine Metaanalyse mit 184 Patienten zeigte im Mittel eine um etwa 40 Meter längere Gehstrecke im 6-Minuten-Gehtest und eine verringerte Dyspnoe, jedoch keine gesicherte Verbesserung von Lungenfunktion, Fatigue oder Lebensqualität [18].
Beim Löfgren-Syndrom reichen gegen Sprunggelenksentzündung und Schmerzen häufig NSAR aus, sofern keine Kontraindikation besteht. Bei ausgeprägten Symptomen kann eine kurze systemische Steroidtherapie erforderlich sein, eine Langzeitbehandlung ist jedoch zu vermeiden.
Glukokortikoide
Prednisolon ist die etablierte Erstlinientherapie bei behandlungsbedürftiger pulmonaler Sarkoidose. Die übliche Initialdosis beträgt 20 mg täglich [19]. Höhere Dosen führen bei unkomplizierter Lungenerkrankung nicht sicher zu einer besseren Wirkung, erhöhen jedoch die Toxizität.
Klinik und Lungenfunktion werden nach etwa 4 bis 8 Wochen beurteilt. Bei Ansprechen wird die Dosis schrittweise reduziert, häufig auf 5 bis 10 mg täglich in den folgenden Monaten. Die Gesamtbehandlungsdauer beträgt oft 6 bis 12 Monate, mitunter länger. Die Dosisreduktion muss individualisiert werden. Eine rasche Verschlechterung während der Dosisreduktion sollte zur Überprüfung von Adhärenz, Infektion und anderen Komplikationen führen, bevor die Dosis wieder erhöht wird.
Ältere randomisierte Studien zeigen, dass orale Steroide über 3 bis 24 Monate den Röntgenthorax und zusammengesetzte Parameter aus Symptomen und Spirometrie verbessern. Die Evidenz für einen anhaltenden Lungenfunktionsgewinn oder die Verhinderung einer langfristigen Progression ist hingegen schwach [20]. Inhalative Steroide behandeln keine parenchymale Lungensarkoidose, können aber gegen Husten oder bei begleitendem Asthma versucht werden, wenn eine systemische Therapie ansonsten nicht indiziert ist.
Steroidsparende Therapie
Steroidsparende Medikamente sollten erwogen werden, wenn:
- Prednisolon nicht ohne Rezidiv unter 5 bis 10 mg täglich reduziert werden kann
- eine langdauernde Behandlung zu erwarten ist
- Steroidnebenwirkungen auftreten oder das Risiko hierfür hoch ist
- das Ansprechen trotz angemessener Steroiddosis unzureichend ist
- der Patient nach informierter Entscheidung eine steroidsparende Alternative bevorzugt
Methotrexat ist die häufigste Zweitlinienoption. Die Wirkung setzt langsam ein, und die volle klinische Wirkung kann 3 bis 6 Monate erfordern. Eine kleine randomisierte Studie zeigte einen verringerten Steroidbedarf nach sechsmonatiger Behandlung [21]. Ein retrospektiver Vergleich zwischen Methotrexat und Azathioprin zeigte eine gleichwertige steroidsparende Wirkung und geringe Verbesserungen der Lungenfunktion, Infektionen waren jedoch unter Azathioprin häufiger (34,6 gegenüber 18,1 Prozent) [22].
Die PREDMETH-Studie umfasste 138 zuvor unbehandelte Patienten. Nach 24 Wochen war die FVC unter Prednison um 6,75 Prozentpunkte und unter Methotrexat um 6,11 Prozentpunkte gestiegen. Methotrexat erfüllte das Nichtunterlegenheitskriterium der Studie. Prednison führte häufiger zu Gewichtszunahme, Schlafstörungen und gesteigertem Appetit, während Methotrexat häufiger Übelkeit, Fatigue und Leberwertveränderungen verursachte [5]. Die Ergebnisse unterstützen eine partizipative Entscheidungsfindung, insbesondere bei hohem Risiko einer Steroidtoxizität, Langzeitdaten und die Umsetzung in Leitlinien müssen jedoch berücksichtigt werden.
Arzneimitteldosierungen
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Prednisolon | Üblicherweise initial 20 mg oral einmal täglich | Beurteilung nach 4 bis 8 Wochen, danach Reduktion auf die niedrigste wirksame Dosis |
| Methotrexat | Beginn mit 5 bis 12,5 mg oral oder subkutan einmal wöchentlich, Steigerung um 2,5 bis 5 mg alle 1 bis 2 Wochen, üblicherweise auf 15 bis 20 mg pro Woche, maximal 25 mg pro Woche | Niemals täglich geben. Dosisreduktion bei eGFR unter etwa 50 bis 60 ml/min. Mit Folsäure ergänzen |
| Folsäure | 1 bis 4 mg oral täglich | Verringert die gastrointestinale und hämatologische Methotrexattoxizität |
| Azathioprin | Beginn mit 25 bis 50 mg oral täglich, Steigerung um 50 mg alle 2 bis 4 Wochen, maximal 250 mg täglich | TPMT (und NUDT15, sofern verfügbar) vor Behandlungsbeginn bestimmen. Nicht geben bei niedriger Aktivität (Poor Metabolizer). Dosisreduktion bei intermediärer Metabolisierung |
| Leflunomid | 10 bis 20 mg oral täglich | Routinemäßige Aufsättigungsdosis vermeiden. Lebertoxizität, Zytopenie, Neuropathie und Teratogenität beachten |
| Mycophenolatmofetil | 500 mg bis 3 g oral pro Tag, verteilt auf zwei Dosen. Niedrig beginnen und auftitrieren, üblicherweise auf 1,5 g zweimal täglich | Begrenzte Evidenz bei pulmonaler Sarkoidose, kann eingesetzt werden, wenn Methotrexat nicht geeignet ist |
| Infliximab | 3 bis 5 mg/kg intravenös in Woche 0, 2 und 6, danach üblicherweise alle 4 bis 8 Wochen | Spezialistentherapie bei refraktärer entzündlicher Erkrankung. Screening auf Tuberkulose und Hepatitis B erforderlich |
Die Dosierungen sind aus der ERS-Leitlinie und einer klinisch-pharmakologischen Übersicht zusammengestellt [4,19]. Die schwedische Arzneimittelerstattung, ausgeschriebene Zubereitungen und lokale Kontrollprogramme können den Einsatz bestimmter Präparate einschränken und müssen gesondert geprüft werden.
Sicherheitskontrollen
Vor Methotrexat werden Blutbild, Leberwerte, Kreatinin und Hepatitisserologie bestimmt. Blutbild, Leberwerte und Nierenfunktion werden in den ersten 2 bis 3 Monaten alle zwei bis vier Wochen und danach bei stabiler Therapie etwa alle drei Monate kontrolliert [19]. Der Patient ist ausdrücklich über die wöchentliche Dosierung aufzuklären. Methotrexat ist in Schwangerschaft und Stillzeit kontraindiziert. Die Kombination mit Trimethoprim-Sulfamethoxazol sollte wegen des Risikos einer Knochenmarktoxizität vermieden werden.
Vor Azathioprin werden TPMT (und NUDT15, sofern verfügbar) sowie Blutbild, Leberwerte und Nierenfunktion bestimmt. Bei niedriger TPMT- oder NUDT15-Aktivität (Poor Metabolizer) sollte Azathioprin nicht gegeben und ein anderes Immunsuppressivum gewählt werden. Bei intermediärer Metabolisierung wird eine um 30–80 Prozent niedrigere Dosis als die Normaldosis gegeben [19]. Allopurinol und Febuxostat können die Azathioprintoxizität stark erhöhen und sollten normalerweise nicht ohne fachärztlich gesteuerte Dosisanpassung kombiniert werden.
Eine Glukokortikoidtherapie erfordert die Kontrolle von Gewicht, Blutdruck, Glukose, Infektionsrisiko, okulären Komplikationen und Knochengesundheit. Das Frakturrisiko sollte beurteilt werden, wenn eine Prednisolonäquivalenzdosis von mindestens 2,5 mg täglich über mehr als drei Monate geplant ist [19]. Calcium und Vitamin D dürfen nicht routinemäßig verordnet werden, da Granulome die Umwandlung in aktives Vitamin D steigern können. Bei Substitution sind Serumcalcium, Nierenfunktion und bei Bedarf Calcium im Urin zu kontrollieren. In kleinen Studien trat nach Vitamin-D-Substitution bei einer Minderheit eine Hyperkalziurie auf [13].
Biologische Therapie
Infliximab ist eine Drittlinientherapie bei nachgewiesen aktiver, schwerer pulmonaler Sarkoidose, die mit Glukokortikoiden und mindestens einem konventionellen steroidsparenden Medikament nicht kontrolliert ist. Vor Therapiebeginn ist die Diagnose zu überprüfen und sind aktive oder latente Tuberkulose, Hepatitis B, andere Infektionen, Malignität und fortgeschrittene Herzinsuffizienz zu beurteilen.
In einer randomisierten Studie mit 138 Patienten stieg die FVC unter Infliximab nach 24 Wochen im Mittel um 2,5 Prozentpunkte, verglichen mit keiner Veränderung unter Placebo. Sekundäre Endpunkte wie Gehstrecke, Dyspnoe und Lebensqualität verbesserten sich nicht signifikant [23]. Eine spätere Metaanalyse biologischer und zielgerichteter Therapien fand eine mittlere Verbesserung der FVC in Prozent des Sollwerts um 4,79 Prozentpunkte, überwiegend getragen von Anti-TNF-Studien, die Studien waren jedoch klein und heterogen [24].
Adalimumab kann erwogen werden, wenn Infliximab nicht vertragen wird, die Evidenz für die pulmonale Erkrankung ist jedoch schwächer. Etanercept wird nicht empfohlen, da kontrollierte Studien keine entsprechende Wirkung gezeigt haben. Rezidive nach Absetzen von TNF-Inhibitoren sind häufig [25].
Fibrotische pulmonale Sarkoidose
Bei Fibrose muss sich die Behandlung gegen identifizierte behandelbare Komponenten richten:
- aktive granulomatöse Entzündung
- Atemwegsobstruktion
- Bronchiektasen und bakterielle Infektionen
- chronische pulmonale Aspergillose oder Aspergillom
- pulmonale Hypertonie
- Hypoxämie
- progredienter fibrotischer Phänotyp
Noduli, peribronchovaskuläre Infiltrate, neu aufgetretene Milchglasveränderungen oder eine deutliche FDG-Aufnahme können für eine begleitende Entzündung sprechen, kein Befund ist jedoch allein entscheidend. Eine verstärkte Immunsuppression bei inaktiver Endstadienfibrose verursacht Nebenwirkungen ohne zu erwartenden Lungenfunktionsgewinn.
Für Nintedanib wurde gezeigt, dass es den FVC-Verlust bei progredienter fibrosierender interstitieller Lungenerkrankung als Gruppe verringert. In einer Metaanalyse von vier Phase-3-Studien verringerte das Medikament den jährlichen FVC-Verlust um etwa 51 Prozent gegenüber Placebo [26]. Die Datenlage speziell für die Sarkoidose ist sehr begrenzt. Nur 12 Patienten mit sarkoidoseassoziierter Fibrose wurden in INBUILD eingeschlossen, und es gibt keine ausreichend große sarkoidosespezifische randomisierte Studie [9]. Nintedanib kann daher bei objektiv progredientem fibrotischem Phänotyp nach multidisziplinärer Beurteilung der interstitiellen Lungenerkrankung erwogen werden, sollte aber die Behandlung einer aktiven Entzündung oder von Komplikationen nicht ersetzen. Zugelassene Indikation in Schweden, Erstattungsstatus und regionale Arzneimittelsteuerung müssen vor der Verordnung geprüft werden.
Behandlung von Komplikationen
Bronchiektasen werden mit Sputumkultur, Antibiotika bei bakteriellen Exazerbationen, Sekretmobilisation und bei Bedarf Physiotherapie behandelt. Rezidivierende Hämoptysen erfordern eine CT-angiographische Beurteilung und die Prüfung einer Bronchialarterienembolisation.
Eine Kaverne oder eine neu aufgetretene intrakavitäre Raumforderung sollte den Verdacht auf eine chronische pulmonale Aspergillose oder ein Aspergillom wecken. Die Behandlung kann eine systemische antimykotische Therapie, eine Reduktion der Immunsuppression, eine Embolisation bei Blutung und in ausgewählten Fällen eine Operation umfassen.
Bei Verdacht auf pulmonale Hypertonie ist die Echokardiographie die erste gezielte Untersuchung, die Diagnose erfordert jedoch eine Rechtsherzkatheteruntersuchung. Die präkapilläre pulmonale Hypertonie ist gemäß ESC/ERS 2022 definiert als pulmonalarterieller Mitteldruck über 20 mmHg, pulmonalarterieller Verschlussdruck höchstens 15 mmHg und pulmonaler Gefäßwiderstand über 2 Wood-Einheiten [27]. Die Behandlung sollte sich nach dem Mechanismus richten. Sauerstoff, Behandlung von Linksherzerkrankung, Schlafapnoe, Thromboembolie, Gefäßkompression und aktiver Sarkoidose können infrage kommen. PAH-spezifische Medikamente werden selektiv an Expertenzentren eingesetzt, da die Evidenz begrenzt ist und die Behandlung in der Regel außerhalb der zugelassenen Indikation erfolgt.
Eine frühzeitige Prüfung einer Transplantation sollte bei progredienter respiratorischer Insuffizienz, ausgeprägter pulmonaler Hypertonie, steigendem Sauerstoffbedarf oder rezidivierenden lebensbedrohlichen Komplikationen trotz optimaler Behandlung erfolgen.
Verlaufskontrolle und Prognose
Inhalt der Verlaufskontrolle
Der Patient sollte von einem Pneumologen betreut werden, bis die Diagnose hinreichend gesichert, der Krankheitsverlauf stabil und der Behandlungsbedarf geklärt ist. Ein geeignetes Intervall ist im ersten Jahr oder während einer aktiven Therapie häufig alle drei bis sechs Monate. Bei stabiler unbehandelter Erkrankung kann das Intervall verlängert werden.
Jede Verlaufskontrolle sollte umfassen:
- Husten, Dyspnoe, körperliche Leistungsfähigkeit und Allgemeinsymptome
- neu aufgetretene Augen-, Herz-, neurologische oder andere Organsymptome
- Medikamentendosis, Adhärenz und Nebenwirkungen
- Spirometrie, üblicherweise FVC und FEV1
- DLCO in Intervallen entsprechend dem Schweregrad der Erkrankung
- Sauerstoffsättigung in Ruhe und bei Bedarf Gehtest
- Laboruntersuchungen in Abhängigkeit von Erkrankung und Therapie
Die Röntgenthoraxaufnahme kann zur orientierenden Verlaufskontrolle eingesetzt werden, sollte aber nicht häufiger erfolgen, als das Ergebnis das Management beeinflussen kann. Eine wiederholte HRCT ist gerechtfertigt bei ungeklärter klinischer oder funktioneller Verschlechterung, Verdacht auf Fibroseprogression, Komplikation oder Diskrepanz zwischen Lungenfunktion und Röntgenthorax. Eine routinemäßige jährliche HRCT bei stabilen Patienten sollte vermieden werden.
Das Therapieansprechen sollte anhand eines vorab festgelegten Ziels dokumentiert werden, beispielsweise weniger Husten, verbesserte Belastbarkeit, stabilisierte FVC, geringerer Sauerstoffbedarf oder die Möglichkeit, die Prednisolondosis zu senken. Eine isolierte Abnahme des ACE ist kein ausreichendes Therapieziel.
Verschlechterung im Verlauf
Eine Verschlechterung ist nicht gleichbedeutend mit einem entzündlichen Rezidiv. Folgendes ist zu erwägen:
- Bakterielle, mykobakterielle oder durch Pilze verursachte Infektion.
- Lungenembolie.
- Pulmonale Hypertonie.
- Kardiale Sarkoidose oder andere Herzerkrankung.
- Bronchiektasen, Sekretretention oder Bronchusstenose.
- Arzneimitteltoxizität, einschließlich Methotrexat-Pneumonitis.
- Steroidmyopathie, Gewichtszunahme oder körperliche Dekonditionierung.
- Progrediente Fibrose ohne relevante entzündliche Aktivität.
- Alternative oder gleichzeitige Diagnose, insbesondere Malignität.
Eine refraktäre Erkrankung sollte erst diagnostiziert werden, nachdem diese Faktoren und eine mangelnde Adhärenz beurteilt wurden.
Prognose
Das Löfgren-Syndrom und die isolierte bilaterale hiläre Lymphadenopathie haben in der Regel eine gute Prognose. Negative prognostische Faktoren sind höheres Alter, Stadium III oder IV, ausgedehnte Fibrose, pulmonale Hypertonie, Lupus pernio, chronische Uveitis, kardiale oder neurologische Beteiligung und ein langdauernder Behandlungsbedarf [7].
In einer Kohorte mit 452 Patienten betrug die sarkoidosebedingte Fünf- und Zehnjahresmortalität 3,9 bzw. 9,0 Prozent. Alter, Fibroseausdehnung in der HRCT und pulmonale Hypertonie waren unabhängige Prädiktoren der Mortalität [6]. In einer separaten Kohorte mit Erkrankung im Stadium IV betrug das Zehnjahresüberleben 84,1 Prozent. Eine pulmonale Hypertonie entwickelte sich bei 29,7 Prozent und ein Aspergillom bei 11,3 Prozent, während drei Viertel der Todesfälle eine respiratorische Ursache hatten [28].
Bei sarkoidoseassoziierter pulmonaler Hypertonie war die Kombination aus einer DLCO unter 35 Prozent des Sollwerts und einer Gehstrecke unter 300 Metern im ReSAPH-Register mit einem schlechteren transplantationsfreien Überleben verbunden [11]. Patienten mit ausgedehnter Fibrose, solchen Funktionswerten, Ruhehypoxämie oder pulmonaler Hypertonie sollten daher engmaschiger kontrolliert und frühzeitig mit einem Zentrum für fortgeschrittene Lungenerkrankungen und Transplantation besprochen werden.
Quellen
- Crouser ED et al. Diagnosis and Detection of Sarcoidosis. An Official American Thoracic Society Clinical Practice Guideline. American Journal of Respiratory and Critical Care Medicine 2020. PMID: 32293205
- Silva M et al. Imaging of Sarcoidosis. Clinical Reviews in Allergy and Immunology 2015. PMID: 25726413
- Trisolini R et al. Endobronchial ultrasound-guided transbronchial needle aspiration for diagnosis of sarcoidosis in clinically unselected study populations. Respirology 2015. PMID: 25477156
- Baughman RP et al. ERS clinical practice guidelines on treatment of sarcoidosis. European Respiratory Journal 2021. PMID: 34140301
- Kahlmann V et al. First-Line Treatment of Pulmonary Sarcoidosis with Prednisone or Methotrexate. New England Journal of Medicine 2025. PMID: 40387020
- Kirkil G et al. Predictors of Mortality in Pulmonary Sarcoidosis. Chest 2018. PMID: 28728933
- Sève P et al. Sarcoidosis: A Clinical Overview from Symptoms to Diagnosis. Cells 2021. PMID: 33807303
- Hena KM. Sarcoidosis Epidemiology: Race Matters. Frontiers in Immunology 2020. PMID: 33042137
- Bandyopadhyay D, Mirsaeidi MS. Sarcoidosis-associated pulmonary fibrosis: joining the dots. European Respiratory Review 2023. PMID: 37758275
- Kraaijvanger R et al. Biomarkers in the Diagnosis and Prognosis of Sarcoidosis: Current Use and Future Prospects. Frontiers in Immunology 2020. PMID: 32760396
- Liu A et al. Sarcoidosis Associated Pulmonary Hypertension. Biomedicines 2024. PMID: 38255282
- Trivieri MG et al. Challenges in Cardiac and Pulmonary Sarcoidosis: JACC State-of-the-Art Review. Journal of the American College of Cardiology 2020. PMID: 33059834
- Gianella F et al. The role of vitamin D in sarcoidosis. Faculty Reviews 2020. PMID: 33659946
- Li Y, Xu G. Diagnostic Value of Imaging and Serological Biomarkers in Pulmonary Sarcoidosis. Advances in Respiratory Medicine 2024. PMID: 38804438
- Raghu G et al. Idiopathic Pulmonary Fibrosis (an Update) and Progressive Pulmonary Fibrosis in Adults: An Official ATS/ERS/JRS/ALAT Clinical Practice Guideline. American Journal of Respiratory and Critical Care Medicine 2022. PMID: 35486072
- Hu LX et al. Endobronchial Ultrasound-guided Transbronchial Needle Aspiration versus Standard Bronchoscopic Modalities for Diagnosis of Sarcoidosis: A Meta-analysis. Chinese Medical Journal 2016. PMID: 27364799
- Narula N, Iannuzzi M. Sarcoidosis: Pitfalls and Challenging Mimickers. Frontiers in Medicine 2020. PMID: 33505980
- Alsina-Restoy X et al. Pulmonary rehabilitation in sarcoidosis: A systematic review and meta-analysis. Respiratory Medicine 2023. PMID: 37858728
- Kwon S, Judson MA. Clinical Pharmacology in Sarcoidosis: How to Use and Monitor Sarcoidosis Medications. Journal of Clinical Medicine 2024. PMID: 38592130
- Paramothayan NS et al. Corticosteroids for pulmonary sarcoidosis. Cochrane Database of Systematic Reviews 2005. PMID: 15846612
- Baughman RP et al. Methotrexate is steroid sparing in acute sarcoidosis: results of a double blind, randomized trial. Sarcoidosis, Vasculitis, and Diffuse Lung Diseases 2000. PMID: 10746262
- Vorselaars ADM et al. Methotrexate vs azathioprine in second-line therapy of sarcoidosis. Chest 2013. PMID: 23538719
- Baughman RP et al. Infliximab therapy in patients with chronic sarcoidosis and pulmonary involvement. American Journal of Respiratory and Critical Care Medicine 2006. PMID: 16840744
- Bechman K et al. Systematic review and meta-analysis of the efficacy of biologic and targeted synthetic therapies in sarcoidosis. Thorax 2025. PMID: 40393718
- Adler BL et al. Anti-tumor necrosis factor agents in sarcoidosis: A systematic review of efficacy and safety. Seminars in Arthritis and Rheumatism 2019. PMID: 30446173
- Bonella F et al. Meta-Analysis of Effect of Nintedanib on Reducing FVC Decline Across Interstitial Lung Diseases. Advances in Therapy 2022. PMID: 35576048
- Humbert M et al. 2022 ESC/ERS Guidelines for the diagnosis and treatment of pulmonary hypertension. European Heart Journal 2022. PMID: 36017548
- Nardi A et al. Stage IV sarcoidosis: comparison of survival with the general population and causes of death. European Respiratory Journal 2011. PMID: 22075486