
Zusammenfassung
Die ATTR-Herzamyloidose, im Englischen transthyretin amyloid cardiomyopathy (ATTR-CM) genannt, entsteht, wenn Transthyretin, ein in der Leber gebildetes Transportprotein, fehlgefaltet wird und sich als Amyloidfibrillen im Herzmuskel ablagert. Die Wildtypform (ATTRwt, früher senile systemische Amyloidose) betrifft vor allem Männer über 70 Jahre ohne Mutation im TTR-Gen. Die hereditäre Form (ATTRv) beruht auf einer krankheitsverursachenden Variante in TTR. In Schweden dominiert Val30Met (p.Val50Met), die in Västerbotten und Norrbotten häufig ist und dort lokal als „Skelleftesjukan“ bezeichnet wird [9]. Die Erkrankung wird zu selten diagnostiziert. Sie sollte bei Herzinsuffizienz mit erhaltener Ejektionsfraktion, unklarer Verdickung des linken Ventrikels (12 mm oder mehr), Aortenstenose bei älteren Patienten, Leitungsstörungen oder Vorhofflimmern vermutet werden, besonders in Kombination mit bilateralem Karpaltunnelsyndrom, lumbaler Spinalkanalstenose oder Ruptur der Bizepssehne [1,2,5].
Die Diagnose kann oft ohne Biopsie gestellt werden. Der erste Schritt ist der Ausschluss eines monoklonalen Proteins mittels Immunfixation in Serum und Urin sowie der freien Leichtketten, da die AL-Amyloidose ein akuter hämatologischer Zustand ist, der nicht verzögert werden darf. Danach erfolgt eine Skelettszintigraphie (99mTc-DPD, -PYP oder -HMDP) mit SPECT. Eine myokardiale Anreicherung von Perugini-Grad 2 oder 3 ohne monoklonales Protein hatte in einem großen Kollektiv eine Spezifität und einen positiven prädiktiven Wert von 100 % für ATTR [4]. Allen Patienten mit gesicherter ATTR-CM soll eine genetische Analyse von TTR angeboten werden [1]. Die Primärversorgung kann die Diagnostik einleiten (NT-proBNP, Troponin, EKG, Proben auf M-Komponente) und an die Kardiologie oder eine Herzinsuffizienz-Ambulanz überweisen.
Die krankheitsmodifizierende Therapie besteht aus den TTR-Stabilisatoren Tafamidis (Vyndaqel) und Acoramidis (Beyonttra) sowie dem siRNA-Präparat Vutrisiran (Amvuttra). Alle drei haben in randomisierten Studien eine Wirkung auf Endpunkte wie Mortalität und Krankenhausaufnahmen gezeigt [17,19,20], und die ESC-Leitlinie zur Herzinsuffizienz von 2026 empfiehlt die Behandlung in den NYHA-Klassen I bis III [3]. In Schweden sind Vyndaqel und Beyonttra mit Einschränkung in der Arzneimittelerstattung (Läkemedelsförmånen) enthalten und dürfen nur subventioniert werden, wenn sie von einem Kardiologen mit besonderer Expertise auf dem Gebiet verordnet werden. Amvuttra ist in der EU auch für ATTR-CM zugelassen, wird laut FASS, dem schwedischen Arzneimittelkompendium, aber nur bei hereditärer Amyloidose mit Polyneuropathie subventioniert [28,29]. Die Wirkung ist bei früher Erkrankung am besten dokumentiert, die Diagnose sollte daher gestellt werden, bevor die Herzinsuffizienz weit fortgeschritten ist.
Die supportive Behandlung ist entscheidend: vorsichtige Diuretikatherapie, Zurückhaltung bei Betablockade und RAAS-Hemmern, Antikoagulation bei Vorhofflimmern unabhängig vom CHA₂DS₂-VA-Score, Schrittmacher bei Leitungsstörung und Abwägung einer TAVI bei gleichzeitiger Aortenstenose [2,7,27]. Ohne krankheitsmodifizierende Therapie beträgt die mediane Überlebenszeit ab Diagnose etwa drei Jahre; in einer schwedischen Registerstudie betrug sie 37,6 Monate [5].
Hintergrund und Epidemiologie
Terminologie
Amyloidose bezeichnet die extrazelluläre Ablagerung fehlgefalteter Proteine mit der gemeinsamen Eigenschaft, nach Kongorot-Färbung im polarisierten Licht eine grüne Doppelbrechung zu zeigen. Über 98 % aller Herzamyloidosen beruhen entweder auf Immunglobulin-Leichtketten (AL) oder auf Transthyretin (ATTR) [1]. Die AL-Amyloidose wird im Artikel über AL-Amyloidose beschrieben.
- ATTRwt, Wildtyp- oder erworbene ATTR, früher senile systemische Amyloidose. Keine Mutation in TTR.
- ATTRv, hereditäre ATTR, autosomal-dominant vererbt. Frühere Bezeichnungen sind familiäre Amyloidpolyneuropathie (FAP) und familiäre Amyloidkardiomyopathie. Eine Herzbeteiligung tritt je nach Variante bei 30 bis 100 % auf [1].
- ATTR-CM, Sammelbegriff für ATTRwt und ATTRv mit Kardiomyopathie.
Häufigkeit
Beim Screening mit Skelettszintigraphie wurde eine ATTR-CM bei etwa 12 % der Patienten mit Herzinsuffizienz mit erhaltener Ejektionsfraktion, bei 8 % mit schwerer Aortenstenose, bei 7 % bei Operation eines Karpaltunnelsyndroms und bei 7 % der Patienten mit einem der hypertrophen Kardiomyopathie ähnelnden Phänotyp gefunden. In Autopsieserien bei älteren Personen lag der Anteil bei 21 %, mit weitem Konfidenzintervall (7 bis 39 %) [6]. Bei 407 älteren Patienten mit schwerer Aortenstenose, die eine TAVI erhalten sollten, zeigten 11,8 % eine myokardiale Anreicherung in der Szintigraphie [7]. Die ESC-Leitlinie zu Kardiomyopathien von 2023 nennt entsprechende Zahlen und empfiehlt, in diesen Gruppen an eine ATTR-CM zu denken [2].
Eine landesweite Registerstudie in Schweden identifizierte 994 Patienten mit diagnostizierter ATTR-CM in den Jahren 2008 bis 2018. Das mittlere Alter bei Diagnose betrug 73 Jahre, und 30 % waren Frauen, ein höherer Anteil als in vielen anderen Ländern, was wahrscheinlich die hereditären Fälle widerspiegelt. Die Prävalenz diagnostizierter Fälle betrug 2018 5,0 pro 100.000 Einwohner, 31,5 pro 100.000 in Västerbotten und 16,0 pro 100.000 in Norrbotten. Die mediane Überlebenszeit ab Diagnose betrug 37,6 Monate, kürzer bei Frauen (27,9 Monate) als bei Männern (43,5 Monate), was auf eine spätere Diagnose bei Frauen hindeutet [5]. Die Studie erfasste nur bereits diagnostizierte Fälle, und die Autoren verweisen auf eine andere schwedische Studie, die die Prävalenz diagnostizierter und nicht diagnostizierter ATTRwt-CM auf 16,6 pro 100.000 schätzte, also um ein Mehrfaches höher als die Zahl der bekannten Fälle [5].
Hereditäre ATTR in Schweden
Die hereditäre Transthyretin-Amyloidose ist weltweit selten, aber in Teilen Nordschwedens häufig. Etwa 90 % der schwedischen Patienten haben die Variante Val30Met (p.Val50Met). Die Prävalenz im Land beträgt 1 bis 2 pro 100.000, in Norrbotten und Västerbotten aber etwa 50 pro 100.000, und schätzungsweise gibt es in Schweden etwa 450 Personen mit der Erkrankung [9]. Die Trägerfrequenz für Val30Met im Gebiet Skellefteå und Lycksele beträgt 1,8 % [12]. Die Penetranz ist niedrig und variabel: In einer Studie an 77 schwedischen Familien betrug sie 1,7 % mit 30 Jahren, 22 % mit 60 Jahren und 69 % mit 90 Jahren, höher bei Vererbung über die Mutter [10]. Eine spätere Studie an 114 Familien fand, dass die Erkrankung meist im sechsten Lebensjahrzehnt auftritt, dass sie beim Kind im Durchschnitt 11,7 Jahre früher beginnt als beim Elternteil (Antizipation) und dass das Risiko bei Männern höher ist [11]. Die Herzbeteiligung variiert stark zwischen verschiedenen Varianten [1]. Bei ATTRv mit Herzbeteiligung und Neuropathie sollten Kardiologe und Neurologe den Patienten gemeinsam betreuen.
Pathophysiologie
Transthyretin wird in der Leber gebildet und transportiert Thyroxin und retinolbindendes Protein im Blut als stabiles Tetramer. Wenn das Tetramer dissoziiert, entstehen Monomere, die fehlgefaltet werden und zu Amyloidfibrillen aggregieren. Bei ATTRwt ist hohes Alter der wichtigste Risikofaktor. Bei ATTRv destabilisiert die Mutation das Tetramer [27]. Die Fibrillen lagern sich im Myokard, im Reizleitungssystem, in den Gefäßen und in den Klappen ab. Die Folge sind verdickte, steife Ventrikelwände mit restriktiver Füllung, Vorhofdilatation, niedrigem Schlagvolumen und progredienter Herzinsuffizienz. Da das Schlagvolumen fixiert ist, wird das Herzzeitvolumen stark von der Herzfrequenz abhängig. Das erklärt, dass eine Betablockade oft schlecht vertragen wird [27]. Die Infiltration des Reizleitungssystems führt zu AV-Block und Schenkelblock, und Vorhofflimmern ist häufig.
Das Wirkprinzip der Arzneimittel folgt aus dem Mechanismus. Die Stabilisatoren Tafamidis und Acoramidis verhindern die Dissoziation des Tetramers, während das RNA-Interferenz-Arzneimittel Vutrisiran die Produktion von TTR in der Leber verringert [1].
Klinisches Bild
Der typische Patient mit ATTRwt ist ein Mann über 70 Jahre mit Dyspnoe, Ödemen, verminderter Leistungsfähigkeit und oft Vorhofflimmern oder Schrittmacherbedarf. Frauen sind in Kollektiven von Spezialzentren unterrepräsentiert, machen in Schweden aber 30 % der Diagnostizierten aus [5]. Eine geringere Wanddicke bei Frauen, weil das Herz kleiner ist, kann dazu führen, dass die Schwelle von 12 mm später erreicht wird, und zum Übersehen der Diagnose beitragen [5]. Bei ATTRv kommen Symptome von peripheren und autonomen Nerven hinzu: sensorische und motorische Polyneuropathie, orthostatische Hypotonie, gastrointestinale Beschwerden, erektile Dysfunktion und Gewichtsverlust [1,9].
Red Flags
Kein einzelnes Zeichen ist ausreichend. Es ist die Kombination aus kardialen und extrakardialen Befunden, die den Verdacht wecken soll. Karpaltunnelsyndrom und Spinalkanalstenose gehen der Herzerkrankung oft um mehrere Jahre voraus. In der schwedischen Registerstudie hatten 17 % der Patienten mit ATTR-CM zuvor ein Karpaltunnelsyndrom, verglichen mit 3 % gematchter Herzinsuffizienzpatienten, und bei der Hälfte der Karpaltunnelfälle war die Diagnose mehr als 6,7 Jahre vor der ATTR-CM gestellt worden [5]. Bei der Operation eines Karpaltunnelsyndroms hatten 10,2 % der Patienten Amyloid in der tenosynovialen Gewebeprobe [8]. Siehe auch Karpaltunnelsyndrom.
| Bereich | Befunde, die für ATTR-CM sprechen |
|---|---|
| Anamnese und Klinik | Herzinsuffizienz mit erhaltener Ejektionsfraktion; bilaterales Karpaltunnelsyndrom; lumbale Spinalkanalstenose; Ruptur der Bizepssehne; Schwerhörigkeit; Polyneuropathie und Dysautonomie (ATTRv); Familienanamnese; niedriger oder normaler Blutdruck bei früheren Hypertonikern; schlechte Verträglichkeit von ACE-Hemmern, ARB und Betablockern |
| EKG | Niedrige QRS-Amplitude (Niedervoltage) im Verhältnis zur Wanddicke, Pseudoinfarktmuster, AV-Block, Schenkelblock, Vorhofflimmern |
| Laborwerte | NT-proBNP unverhältnismäßig hoch für den Grad der Herzinsuffizienz; anhaltend erhöhtes Troponin |
| Echokardiographie | Wanddicke 12 mm oder mehr im nicht dilatierten linken Ventrikel, granuläres, glitzerndes Myokard, verdickter rechter Ventrikel und verdickte Klappen, Perikarderguss, verminderte longitudinale Strain mit Apical-Sparing-Muster |
| Kardiale MRT (CMR) | Subendokardiales oder transmurales Late-Gadolinium-Enhancement, erhöhtes T1 und extrazelluläres Volumen (ECV), abnorme Gadoliniumkinetik |
Die Tabelle beruht auf dem Positionspapier der ESC von 2021 [1]. Die schlechte Verträglichkeit von Herzinsuffizienz-Arzneimitteln ist ein klinisches Zeichen, das nicht in der Tabelle des Dokuments enthalten ist, aber in Beobachtungsstudien beschrieben wird: In einem britischen Kollektiv wurden Betablocker bei 22 % und ACE-Hemmer oder ARB bei 33 % abgesetzt [24].
EKG
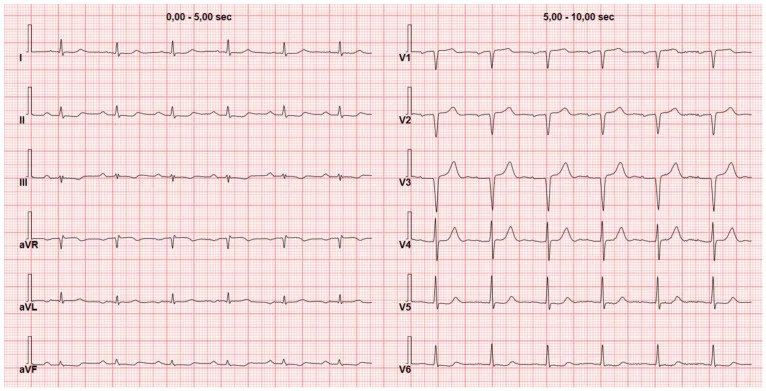
Verdickte Ventrikelwände in der Echokardiographie in Kombination mit Niedervoltage im EKG sind eine klassische Diskrepanz. Niedervoltage in den Extremitätenableitungen bei erhaltener Voltage in den Brustwandableitungen kommt vor, und ein Pseudoinfarktmuster mit Q-Zacken in V1 bis V4 ohne bekannte ischämische Herzerkrankung wird bei bis zu 70 % beschrieben. Niedervoltage ist jedoch bei der AL-Amyloidose deutlich häufiger als bei ATTR, und die Definitionen variieren zwischen Studien. Eine normale Voltage schließt daher eine ATTR-CM nicht aus [13]. Siehe auch linksventrikuläre Hypertrophie und QRS-Komplex.
Aortenstenose und gleichzeitige Amyloidose
ATTR-CM und degenerative Aortenstenose betreffen dieselbe Altersgruppe. Patienten mit Grad 2 oder 3 in der Szintigraphie hatten eine schlechtere Funktionsfähigkeit und höheres NT-proBNP oder Troponin als andere Patienten mit Aortenstenose, und die 1-Jahres-Mortalität war bei gleichzeitiger Amyloidose höher (24,5 gegenüber 13,9 %). Das Überleben nach TAVI unterschied sich dagegen nicht von dem bei alleiniger Aortenstenose, und die TAVI verbesserte das Überleben im Vergleich zur alleinigen medikamentösen Behandlung. Der Eingriff soll daher Patienten mit ATTR-CM nicht vorenthalten werden [7]. Eine gleichzeitige Amyloidose führt oft zum Bild einer Low-Flow-Low-Gradient-Aortenstenose [27]. Mehr dazu im Artikel über Aortenstenose.
Abklärung und Diagnostik
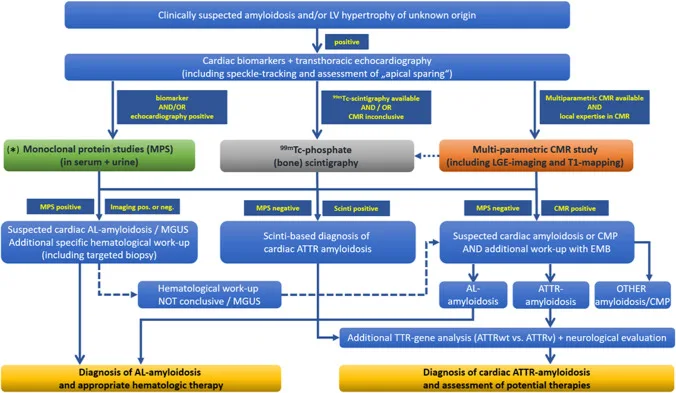
Die Abklärung folgt dem Algorithmus der ESC [1,2]. Die ESC-Leitlinie zur Herzinsuffizienz von 2026 empfiehlt, dass Patienten mit Herzinsuffizienz und Verdacht auf Herzamyloidose als erste Untersuchungen eine Immunfixation in Serum und Urin, freie Leichtketten im Serum und eine Skelettszintigraphie erhalten (Klasse I, Evidenzgrad B) [3]. Ein Flussdiagramm der Deutschen Gesellschaft für Kardiologie fasst den Weg zusammen.
Erster Schritt: Ausschluss eines monoklonalen Proteins
Serumproteinelektrophorese mit Immunfixation, Immunfixation im Urin und freie Leichtketten im Serum sollen veranlasst werden, ohne auf die Bildgebung zu warten. Die Kombination hat eine Sensitivität von 99 % für die Identifikation einer amyloidogenen Leichtkette [1]. Die Immunfixation ist notwendig, da die Elektrophorese allein kleine Klone übersieht. Der Referenzbereich für den Kappa/Lambda-Quotienten beträgt 0,26 bis 1,65 mit Freelite und 0,53 bis 1,51 mit N Latex. Bei einer eGFR bis 45 ml/min/1,73 m² kann ein Quotient bis 2,0 (3,1 bei Dialyse) als normal betrachtet werden, wenn die Immunfixationen normal sind, dies gilt jedoch nicht für N Latex [1]. Ist eine der Untersuchungen auffällig, darf die Skelettszintigraphie nicht zur Sicherung einer ATTR verwendet werden, und der Patient soll unverzüglich hämatologisch abgeklärt werden, siehe AL-Amyloidose.
Laborwerte
NT-proBNP und Troponin sind fast immer erhöht und werden auch zur Stadieneinteilung und Verlaufskontrolle verwendet. Ein unverhältnismäßig hohes NT-proBNP und eine anhaltende Troponinerhöhung, die nicht durch einen Herzinfarkt oder eine Niereninsuffizienz erklärt werden, sind Red Flags [1].
Echokardiographie und Strain
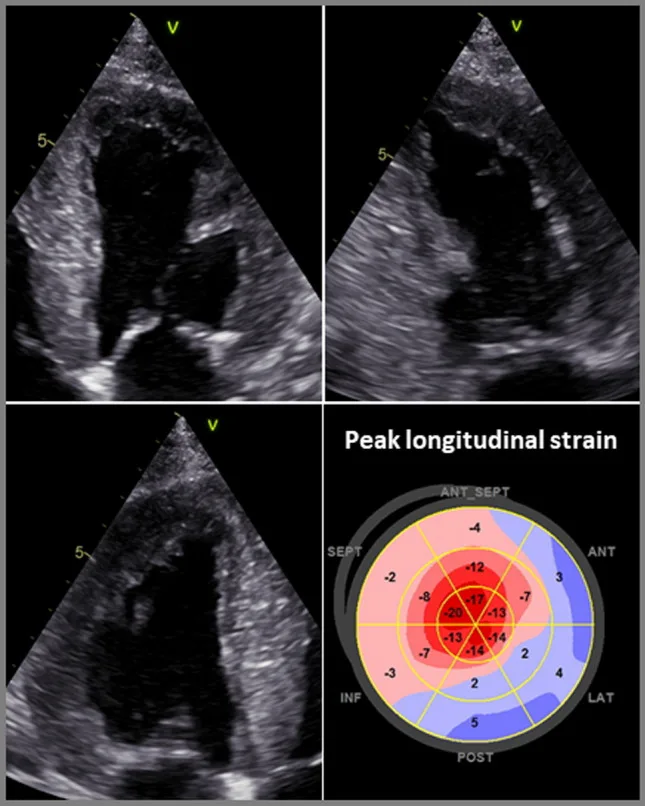
Die Echokardiographie ist meist die Untersuchung, die den Verdacht weckt. Charakteristische Befunde sind eine Wanddicke über 12 mm im nicht dilatierten linken Ventrikel, diastolische Dysfunktion Grad 2 oder schlechter, verminderte Gewebedoppler-Geschwindigkeiten und eine verminderte globale longitudinale Strain. Die longitudinale Strain mit relativem Apical-Sparing-Muster (Bull's-Eye, „Cherry on top“) hatte in einer Studie eine Sensitivität von 93 % und eine Spezifität von 82 % zur Unterscheidung der Amyloidose von anderen Ursachen einer linksventrikulären Hypertrophie [14]. Das Muster ist bei gleichzeitiger Aortenstenose weniger zuverlässig. Siehe auch Strain und Speckle Tracking und hypertrophe Kardiomyopathie.
Skelettszintigraphie
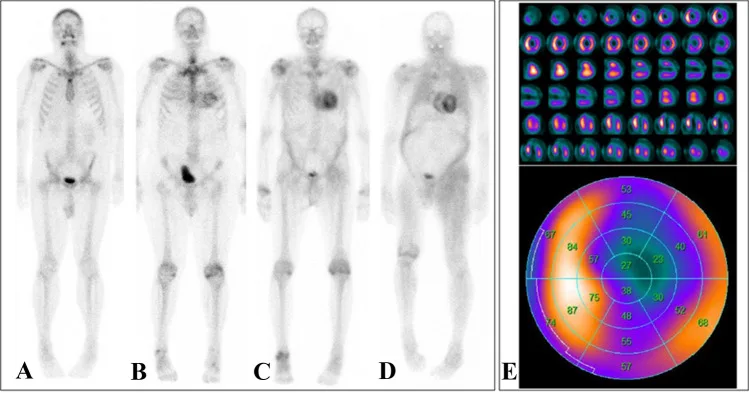
Die Skelettszintigraphie mit 99mTc-DPD, -PYP oder -HMDP ist die zentrale Untersuchung. Die myokardiale Anreicherung wird nach Perugini graduiert [1,15]:
| Grad | Myokardiale Anreicherung |
|---|---|
| 0 | Keine myokardiale Anreicherung, normale Knochenanreicherung |
| 1 | Myokardiale Anreicherung geringer als die Knochenanreicherung |
| 2 | Myokardiale Anreicherung gleich der Knochenanreicherung |
| 3 | Myokardiale Anreicherung höher als die Knochenanreicherung, verminderte oder fehlende Knochenanreicherung |
Die planare Technik soll durch SPECT ergänzt werden, um die Anreicherung im Myokard von der im Blutpool, in den Rippen oder im Klappenkalk zu unterscheiden [1]. In einer multizentrischen Studie mit 1.217 Patienten war die myokardiale Anreicherung zu über 99 % sensitiv und zu 86 % spezifisch für ATTR, mit falsch positiven Befunden fast ausschließlich bei AL-Amyloidose. Grad 2 oder 3 zusammen mit dem Fehlen eines monoklonalen Proteins ergab eine Spezifität und einen positiven prädiktiven Wert von 100 % [4]. Dann kann die ATTR-CM ohne Histologie diagnostiziert werden (Gillmore-Algorithmus). Grad 1 erfordert eine histologische Bestätigung [1].
Falsch positive Befunde kommen bei AL-Amyloidose, Hydroxychloroquin-Toxizität, Apolipoprotein-AI-, -AII- und -AIV-Amyloidose, Beta-2-Mikroglobulin-Amyloidose nach langjähriger Dialyse sowie nach kürzlich durchgemachtem Herzinfarkt vor. Falsch negative Befunde werden bei sehr früher Erkrankung, falschem Zeitpunkt der Aufnahmen und bei bestimmten hereditären Varianten gesehen, unter anderem Phe84Leu und Ser97Tyr [1].
CMR
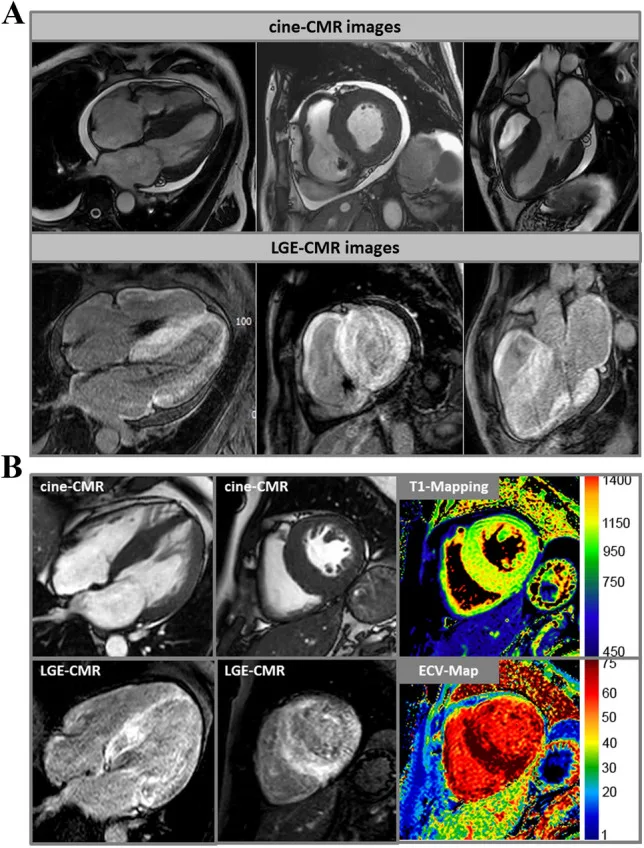
Die CMR ist für die Diagnose nicht erforderlich, wenn die Szintigraphie positiv ist und ein monoklonales Protein ausgeschlossen wurde. Sie wird eingesetzt, wenn die Szintigraphie negativ ist, der Verdacht aber bestehen bleibt, wenn ein monoklonales Protein vorliegt und die Herzbeteiligung beurteilt werden soll oder wenn andere Diagnosen wie hypertrophe Kardiomyopathie und Myokarditis erwogen werden. Typische Befunde sind diffuses subendokardiales oder transmurales Late-Gadolinium-Enhancement, abnorme Gadoliniumkinetik, bei der das Myokard vor oder gleichzeitig mit dem Blutpool nullgestellt wird, erhöhtes natives T1 und ein ECV von 0,40 oder mehr [1].
Biopsie
Eine Endomyokardbiopsie oder Biopsie eines anderen betroffenen Organs ist erforderlich, wenn die Szintigraphie Grad 1 zeigt, wenn sowohl Szintigraphie als auch monoklonales Protein positiv sind (ATTR mit gleichzeitiger MGUS, AL-Amyloidose oder beides) und wenn die Szintigraphie negativ ist, der Verdacht aber bestehen bleibt. Der Amyloidtyp soll bestimmt werden, am besten mittels Massenspektrometrie [1,16].
Genetische Analyse und Familienabklärung
Alle Patienten mit gesicherter ATTR-CM sollen eine genetische Beratung und eine Sequenzierung von TTR erhalten, um ATTRwt von ATTRv zu unterscheiden, auch im höheren Alter, da ein nicht unerheblicher Anteil eine Variante trägt [1]. Bei hereditärer Form wird die Testung von Verwandten nach genetischer Beratung empfohlen. Kinder werden nicht getestet, da die Erkrankung im Erwachsenenalter beginnt. Die Nachsorge von Trägern beginnt etwa zehn Jahre vor dem Alter, in dem die Erkrankung bei betroffenen Verwandten aufgetreten ist, oder bei den ersten Symptomen, mit jährlicher Kontrolle von EKG, NT-proBNP, Troponin, Echokardiographie sowie neurologischer und ophthalmologischer Beurteilung [1].
Differenzialdiagnosen
| Diagnose | Unterscheidende Merkmale |
|---|---|
| AL-Amyloidose | Monoklonales Protein; schnellerer Verlauf; oft Makroglossie, periorbitale Purpura, Proteinurie; Szintigraphie negativ oder Grad 1; erfordert rasche hämatologische Behandlung |
| Hypertrophe Kardiomyopathie | Oft hohe Voltage, asymmetrische Hypertrophie, jüngerer Patient, Familienanamnese; negative Szintigraphie. Siehe HCM |
| Hypertensive Herzerkrankung | Lange Hypertonieanamnese, symmetrische Hypertrophie, hohe Voltage, normale Strain oder erhaltener Apex |
| Aortenstenose | Druckbelastung; kann gleichzeitig mit ATTR-CM auftreten und ein Low-Flow-Bild ergeben |
| Herzinsuffizienz mit erhaltener Ejektionsfraktion anderer Ursache | Normales NT-proBNP im Verhältnis zu den Symptomen, kein Apical-Sparing-Muster. Siehe HFpEF |
| Andere Amyloidosetypen (AApoA, Aβ2M, AA) | Nierenbeteiligung, Dialyse, chronische Entzündung; erfordert Biopsie und Typisierung |
Therapie
Die Behandlung hat zwei Teile: die supportive Behandlung von Herzinsuffizienz, Arrhythmien und gleichzeitiger Aortenstenose sowie die krankheitsmodifizierende Behandlung, die die Produktion von TTR verringert oder es stabilisiert [1].
Krankheitsmodifizierende Therapie
Die ESC-Leitlinie zur Herzinsuffizienz von 2026 empfiehlt bei ATTRv oder ATTRwt in den NYHA-Klassen I bis III eine Behandlung mit einem TTR-Silencer (Vutrisiran) oder Stabilisator (Tafamidis oder Acoramidis), um Symptomprogression, Krankenhausaufnahme und Tod zu verringern (Klasse I, Evidenzgrad A) [3]. Die Kardiomyopathie-Leitlinie von 2023 nennt die Skelettszintigraphie als diagnostische Methode (Klasse I, Evidenzgrad B) und die Antikoagulation bei Vorhofflimmern (Klasse I, Evidenzgrad B) und beschreibt Tafamidis als zugelassene Behandlung [2]. Die Herzinsuffizienz-Leitlinie von 2026 ist also deutlicher darin, dass auch Vutrisiran und Acoramidis eingeschlossen sind und dass die Behandlung auch in NYHA III erfolgen kann.
| Arzneimittel | Dosis | Studie und Ergebnis | Situation in Schweden |
|---|---|---|---|
| Tafamidis (Vyndaqel) | 61 mg einmal täglich | ATTR-ACT, 441 Patienten, 30 Monate: Mortalität 29,5 gegenüber 42,9 % (HR 0,70; 95 %-KI 0,51 bis 0,96), weniger kardiovaskuläre Krankenhausaufnahmen [17] | In der Arzneimittelerstattung mit Einschränkung seit 01.09.2021 [28,29] |
| Acoramidis (Beyonttra) | 712 mg (zwei Tabletten à 356 mg) zweimal täglich | ATTRibute-CM, 632 Patienten, 30 Monate: Win Ratio 1,8 (95 %-KI 1,4 bis 2,2) für den hierarchischen Endpunkt [19] | In der Arzneimittelerstattung mit Einschränkung [28,29] |
| Vutrisiran (Amvuttra) | 25 mg subkutan alle drei Monate, tägliche Vitamin-A-Ergänzung | HELIOS-B, 655 Patienten: Tod oder wiederholte kardiovaskuläre Ereignisse HR 0,72 (95 %-KI 0,56 bis 0,93) [20] | In der EU für ATTR-CM zugelassen; in Schweden nur bei Polyneuropathie subventioniert [29] |
Tafamidis. In ATTR-ACT zeigte sich eine günstige Wirkung auf Mortalität, Krankenhausaufnahmen, Gehstrecke und Lebensqualität [17]. Bei Patienten mit NYHA I und II betrug die HR für Tod 0,49 (0,32 bis 0,75) und bei NYHA III 0,80 (0,53 bis 1,21) [28]. In der Verlängerungsstudie hatten diejenigen, die von Beginn an Tafamidis erhalten hatten, nach gut fünf Jahren ein besseres Überleben als diejenigen, die zunächst Placebo erhielten (HR 0,59), was dafür spricht, dass die Behandlung früh begonnen werden soll [18]. Tafamidis 61 mg (freie Säure) und Tafamidismeglumin 80 mg sind nicht Milligramm für Milligramm austauschbar [29].
Acoramidis. Acoramidis stabilisiert TTR nahezu vollständig. Gastrointestinale Nebenwirkungen und Gicht sind häufig, Diarrhö bei 11,6 % und Gicht bei 11,2 % laut Fachinformation. Daten zur Wirkung bei NYHA IV fehlen, und die Substanz wurde bei eingeschränkter Leberfunktion nicht untersucht [19,29].
Vutrisiran. In HELIOS-B verringerte Vutrisiran Mortalität und kardiovaskuläre Ereignisse sowohl in der Gesamtpopulation als auch in der Gruppe, die zu Beginn kein Tafamidis erhielt (HR 0,67), und die Mortalität bis 42 Monate (HR 0,65 in der Gesamtpopulation) [20]. Einem Vitamin-A-Mangel soll vorgebeugt werden [29].
Patisiran und Eplontersen. Patisiran ergab in APOLLO-B nach 12 Monaten eine bessere Gehstrecke und Lebensqualität, ist in der EU aber nur für ATTRv mit Polyneuropathie zugelassen [21,29]. Eplontersen verringerte das Serum-TTR, senkte aber das Risiko für kardiovaskulären Tod oder wiederholte kardiovaskuläre Ereignisse in CARDIO-TTRansform im Vergleich zu Placebo nicht (Rate Ratio 0,89; 95 %-KI 0,73 bis 1,09; P = 0,28) [22]. Eplontersen (Wainzua) ist in der EU nur für ATTRv mit Polyneuropathie im Stadium 1 oder 2 zugelassen [29].
Es gibt keine direkten Vergleiche zwischen den drei Arzneimitteln, und die Studienpopulationen unterscheiden sich. Die Wahl in Schweden wird durch die Subventionierung und die lokale Praxis an den Universitätskliniken bestimmt.
Arzneimittel in Schweden
Die TLV (die schwedische Behörde für Zahn- und Arzneimittelleistungen) beschloss am 26.08.2021, dass Vyndaqel 61 mg ab dem 01.09.2021 in der Arzneimittelerstattung (Läkemedelsförmånen) enthalten ist. Die Subvention gilt für Erwachsene mit Kardiomyopathie bei ATTRwt oder ATTRv ohne wesentliche Amyloidosesymptome in anderen Organen als dem Herzen. Die Patienten müssen eine symptomatische Herzinsuffizienz, eine Septumdicke über 12 mm oder Zeichen einer erhöhten Volumenbelastung mit Diuretikabedarf haben, und das Arzneimittel muss von einem Kardiologen mit besonderer Expertise auf dem Gebiet verordnet werden [28]. Die TLV stellte fest, dass die Wirkung bei früher Erkrankung am besten ist, dass sie bei NYHA III unsicher ist und dass bei NYHA IV Evidenz fehlt [28]. Beyonttra unterliegt seit Herbst 2025 laut Entscheidungsgrundlage der TLV und FASS einer entsprechenden Einschränkung [28,29]. Die Regionen haben mit dem Unternehmen eine gemeinsame Vereinbarung über Rückerstattungen getroffen [28]. Das Qualitätsregister SveATTR wird zur Nachverfolgung der Behandlung bei Transthyretin-Amyloidose verwendet [9]. Der Erstattungsstatus ändert sich im Lauf der Zeit, und der aktuelle Status von Amvuttra bei ATTR-CM ist in FASS und bei der TLV zu finden.
ATTRv mit Polyneuropathie
Die Stellungnahme des NT-rådet (schwedischer Rat für neue Therapien) zur hereditären Transthyretin-Amyloidose (ATTRv, Skelleftesjukan) empfiehlt Diflunisal als erste Wahl im Stadium 1 (und im Stadium 2 bei bisher unbehandelten Patienten), Vyndaqel 20 mg bei Verschlechterung oder wenn Diflunisal ungeeignet ist, sowie Amvuttra, Onpattro oder Tegsedi, wenn sich der Patient trotz TTR-Stabilisator nach festgelegten Kriterien verschlechtert hat. Diflunisal gibt es als ex tempore hergestellte Kapseln à 250 mg [9]. In einer randomisierten Studie unter Beteiligung von Umeå verringerte Diflunisal 250 mg zweimal täglich die Progression der Neuropathie über zwei Jahre [30]. Die Stellungnahme umfasst nicht Eplontersen, das im März 2025 in der EU zugelassen wurde und laut FASS in der Erstattung mit Einschränkung enthalten ist [29]. Eine Lebertransplantation kann in Ausnahmefällen erwogen werden [9]. Bei gemischtem Phänotyp mit sowohl Neuropathie als auch Kardiomyopathie wird die Wahl gemeinsam von Kardiologe und Neurologe getroffen.
Supportive Therapie
Flüssigkeitsbilanz und Diuretika. Ziel ist die Euvolämie mit Salzrestriktion und Diuretika. Die Kapazität des Ventrikels ist sehr gering, sodass sowohl Flüssigkeitsretention als auch Übertherapie mit Diuretika schnell zu Symptomen, Hypotonie und sinkender Nierenfunktion führen. Schleifendiuretika mit guter Bioverfügbarkeit (Torasemid oder Bumetanid) werden bevorzugt, oft zusammen mit einem Mineralokortikoidrezeptor-Antagonisten [27]. In einer retrospektiven Analyse an 2.371 Patienten war die MRA-Behandlung mit einer niedrigeren Mortalität verbunden (HR 0,77) [24]. Siehe Diuretika.
SGLT2-Hemmer. In einer Beobachtungsstudie an 440 gematchten Patienten mit ATTR-CM wurden SGLT2-Hemmer bei 4,5 % abgesetzt, und die Behandlung war mit niedrigerer Mortalität und weniger Krankenhausaufnahmen wegen Herzinsuffizienz verbunden, die Effektstärke ist aber wahrscheinlich überschätzt [25]. Randomisierte Daten fehlen.
Betablocker, ACE-Hemmer, ARB und ARNI. Diese sind oft schwer zu vertragen, da das Herzzeitvolumen von der Herzfrequenz abhängt und der Blutdruck niedrig ist [27]. Eine niedrig dosierte Betablockade war bei einer LVEF von höchstens 40 % mit niedrigerer Mortalität verbunden (HR 0,61), der Zusammenhang ist aber beobachtend, und für ACE-Hemmer und ARB sah man keine überzeugenden Unterschiede [24]. Die Evidenz reicht also nicht aus, um eine Behandlung nach Standardprinzipien einzuleiten. Wird bereits ein Betablocker gegeben, soll er bei Bradykardie oder Hypotonie reduziert oder abgesetzt werden. Siehe auch medikamentöse Therapie der Herzinsuffizienz.
Kalziumantagonisten und Digoxin. Nicht-Dihydropyridin-Kalziumantagonisten (Verapamil und Diltiazem) sollen wegen des Risikos eines hochgradigen AV-Blocks und eines Schocks vermieden werden [27]. Von Digoxin wurde lange wegen Empfindlichkeit und Toxizität abgeraten. In einem retrospektiven Kollektiv mit 69 Patienten, davon 42 mit ATTR, wurden vermutlich digoxinbedingte Arrhythmien oder Intoxikationen bei 12 % gesehen. Die Autoren sahen Digoxin bei sorgfältiger Patientenauswahl und enger Nachsorge als mögliche Alternative [26].
Vorhofflimmern und Antikoagulation. Vorhofflimmern ist häufig und das Thromboserisiko hoch. Die ESC empfiehlt orale Antikoagulanzien bei Vorhofflimmern oder Vorhofflattern bei allen Patienten mit Herzamyloidose unabhängig vom CHA₂DS₂-VA-Score (Klasse I, Evidenzgrad B) [2]. Siehe Antikoagulanzien und Vorhofflimmern. Eine Frequenzkontrolle mit Betablockern wird oft schlecht vertragen, und Amiodaron ist das bevorzugte Antiarrhythmikum. Ein Thrombus im Vorhofohr wurde bei 33 % der ATTR-Patienten nachgewiesen, die vor der Kardioversion eine transösophageale Echokardiographie erhielten, die meisten unter laufender Antikoagulation, sodass vor einer elektrischen Kardioversion eine Thrombusabklärung erforderlich ist [27].
Schrittmacher und Defibrillator. Das Reizleitungssystem wird oft infiltriert, und ein erheblicher Anteil benötigt einen Schrittmacher; die Indikationen sind dieselben wie sonst. Bei hoher Stimulationsfrequenz und ausgeprägt eingeschränkter linksventrikulärer Funktion kann eine CRT erwogen werden. Für einen primärprophylaktischen ICD wurde kein Überlebensvorteil gezeigt, und er wird nicht routinemäßig empfohlen [27]. Siehe Bradykardie und Schrittmacher.
Aortenstenose. Siehe den Abschnitt oben. Eine gleichzeitige ATTR-CM ist kein Grund, auf eine TAVI zu verzichten [7].
Sonstiges. Die Herztransplantation ist eine Option für einzelne selektierte Patienten mit fortgeschrittener Erkrankung, kommt für die meisten aber wegen des hohen Alters und des Organmangels nicht in Frage [27].
Verlaufskontrolle und Prognose
Stadieneinteilung
Das Gillmore-Staging, auch NAC-Stadium nach dem National Amyloidosis Centre in London genannt, beruht auf NT-proBNP und eGFR und gilt sowohl für ATTRwt als auch für ATTRv [23]:
| Stadium | Kriterien | Mediane Überlebenszeit |
|---|---|---|
| I | NT-proBNP höchstens 3.000 ng/L und eGFR mindestens 45 ml/min | 69,2 Monate |
| II | Übrige | 46,7 Monate |
| III | NT-proBNP über 3.000 ng/L und eGFR unter 45 ml/min | 24,1 Monate |
Die Überlebenszahlen stammen aus der Zeit vor modernen Arzneimitteln. Zum Vergleich: Das 5-Jahres-Überleben betrug in der schwedischen Registerstudie 36 % [5].
Verlaufskontrolle
Es gibt keine validierten Maße für die Krankheitsprogression, und die Verlaufskontrolle beruht auf mehreren Parametern. Die ESC schlägt eine Kontrolle alle sechs Monate mit EKG, Blutuntersuchungen einschließlich NT-proBNP und Troponin sowie Funktionsstatus (6-Minuten-Gehtest und KCCQ optional) vor, sowie jährlich Echokardiographie oder CMR und 24-Stunden-EKG. Bei ATTRv kommt eine neurologische und ophthalmologische Kontrolle hinzu [1]. Bei Behandlung mit Silencern wird das Serum-TTR verfolgt, und bei ausbleibender Senkung um 75 % kann die Behandlung laut NT-rådet für Polyneuropathie neu bewertet werden [9].
Aufgaben der Primärversorgung
Die Primärversorgung identifiziert Patienten mit mehreren Red Flags, veranlasst NT-proBNP, Troponin und EKG sowie Proben auf M-Komponente, überweist an die Kardiologie und informiert über die genetische Komponente. Die Überweisung sollte nicht darauf warten, dass alle Proben vorliegen. Eine laufende Behandlung mit ACE-Hemmern, ARB und Betablockern wird bei Hypotonie überprüft. Bei Patienten, die wegen eines Karpaltunnelsyndroms operiert werden, kann bei der Operation eine Gewebeprobe auf Amyloid entnommen werden [8]. Patienten mit bekannter ATTRv und Polyneuropathie werden an einen Neurologen und eine Amyloidose-Ambulanz überwiesen.
Häufige Fragen
Kann die ATTR-Herzamyloidose ohne Biopsie diagnostiziert werden?
Ja. Eine positive Skelettszintigraphie mit Perugini-Grad 2 oder 3 zusammen mit normaler Immunfixation in Serum und Urin und normalen freien Leichtketten sichert die Diagnose ATTR-CM ohne Histologie [1,4]. Bei Grad 1 oder auffälligen Proben auf M-Komponente ist eine Biopsie erforderlich.
Welche Arzneimittel gegen ATTR-Herzamyloidose gibt es in Schweden?
Tafamidis (Vyndaqel) und Acoramidis (Beyonttra) sind in der Arzneimittelerstattung mit Einschränkung für Erwachsene mit Kardiomyopathie bei ATTRwt oder ATTRv ohne wesentliche extrakardiale Symptome enthalten und werden von Kardiologen verordnet. Vutrisiran (Amvuttra) ist in der EU für ATTR-CM zugelassen, wird laut FASS aber nur bei Polyneuropathie subventioniert [28,29].
Sollen Angehörige getestet werden?
Wenn eine TTR-Variante nachgewiesen wurde, werden genetische Beratung und Testung erwachsener Verwandter empfohlen. Bei Trägern werden Herz und Nerven regelmäßig kontrolliert, und die Kontrollen beginnen etwa zehn Jahre vor dem Alter, in dem die Erkrankung bei Verwandten aufgetreten ist [1]. Die Penetranz ist in Schweden niedrig, sodass die meisten Träger erst im hohen Alter erkranken, wenn überhaupt [10,11].
Dürfen Betablocker bei Herzamyloidose gegeben werden?
Betablocker werden oft schlecht vertragen, da das Herzzeitvolumen von der Herzfrequenz abhängt. Sie dürfen gegeben werden, wenn eine klare Indikation besteht, zum Beispiel Vorhofflimmern mit hoher Frequenz oder eine verminderte Ejektionsfraktion, aber in niedriger Dosis und mit sorgfältiger Nachsorge. Bei Bradykardie oder Hypotonie soll die Dosis reduziert oder die Behandlung abgesetzt werden [24,27].
Quellen
- Garcia-Pavia P et al. Diagnosis and treatment of cardiac amyloidosis: a position statement of the ESC Working Group on Myocardial and Pericardial Diseases. Eur Heart J 2021. PMID: 33825853
- Arbelo E et al. 2023 ESC Guidelines for the management of cardiomyopathies. Eur Heart J 2023. PMID: 37622657
- Køber L et al. 2026 ESC Guidelines for the management of heart failure. Eur Heart J 2026. PMID: 42661420
- Gillmore JD et al. Nonbiopsy diagnosis of cardiac transthyretin amyloidosis. Circulation 2016. PMID: 27143678
- Lauppe RE et al. Nationwide prevalence and characteristics of transthyretin amyloid cardiomyopathy in Sweden. Open Heart 2021. PMID: 34645699
- Aimo A et al. Redefining the epidemiology of cardiac amyloidosis. A systematic review and meta-analysis of screening studies. Eur J Heart Fail 2022. PMID: 35509173
- Nitsche C et al. Prevalence and outcomes of concomitant aortic stenosis and cardiac amyloidosis. J Am Coll Cardiol 2021. PMID: 33181246
- Sperry BW et al. Tenosynovial and cardiac amyloidosis in patients undergoing carpal tunnel release. J Am Coll Cardiol 2018. PMID: 30336828
- NT-rådet. Amvuttra, Onpattro, Tegsedi vid ärftlig transtyretinamyloidos (ATTRv, Skelleftesjukan). Yttrande till regionerna 2023-11-10, översyn 2024-12-18. Nationellt system för kunskapsstyrning, Janusinfo.
- Hellman U et al. Heterogeneity of penetrance in familial amyloid polyneuropathy, ATTR Val30Met, in the Swedish population. Amyloid 2008. PMID: 18925456
- Gorram F et al. New data on the genetic profile and penetrance of hereditary Val30Met transthyretin amyloidosis in Sweden. Amyloid 2021. PMID: 33146042
- Olsson M et al. Frequency of the transthyretin Val30Met mutation in the northern Swedish population. Amyloid 2014. PMID: 24555660
- Teresi L et al. Electrocardiographic patterns and arrhythmias in cardiac amyloidosis: from diagnosis to therapeutic management, a narrative review. J Clin Med 2024. PMID: 39337075
- Phelan D et al. Relative apical sparing of longitudinal strain using two-dimensional speckle-tracking echocardiography is both sensitive and specific for the diagnosis of cardiac amyloidosis. Heart 2012. PMID: 22865865
- Perugini E et al. Noninvasive etiologic diagnosis of cardiac amyloidosis using 99mTc-3,3-diphosphono-1,2-propanodicarboxylic acid scintigraphy. J Am Coll Cardiol 2005. PMID: 16168294
- Yilmaz A et al. Diagnosis and treatment of cardiac amyloidosis: position statement of the German Cardiac Society (DGK). Clin Res Cardiol 2021. PMID: 33459839
- Maurer MS et al. Tafamidis treatment for patients with transthyretin amyloid cardiomyopathy. N Engl J Med 2018. PMID: 30145929
- Elliott P et al. Long-term survival with tafamidis in patients with transthyretin amyloid cardiomyopathy. Circ Heart Fail 2022. PMID: 34923848
- Gillmore JD et al. Efficacy and safety of acoramidis in transthyretin amyloid cardiomyopathy. N Engl J Med 2024. PMID: 38197816
- Fontana M et al. Vutrisiran in patients with transthyretin amyloidosis with cardiomyopathy. N Engl J Med 2025. PMID: 39213194
- Maurer MS et al. Patisiran treatment in patients with transthyretin cardiac amyloidosis. N Engl J Med 2023. PMID: 37888916
- Fontana M et al. Eplontersen for transthyretin amyloid cardiomyopathy. N Engl J Med 2026. PMID: 42663301
- Gillmore JD et al. A new staging system for cardiac transthyretin amyloidosis. Eur Heart J 2018. PMID: 29048471
- Ioannou A et al. Conventional heart failure therapy in cardiac ATTR amyloidosis. Eur Heart J 2023. PMID: 37216684
- Porcari A et al. SGLT2 inhibitor therapy in patients with transthyretin amyloid cardiomyopathy. J Am Coll Cardiol 2024. PMID: 38866445
- Donnelly JP et al. Digoxin use in cardiac amyloidosis. Am J Cardiol 2020. PMID: 32800294
- Ruberg FL et al. Transthyretin amyloid cardiomyopathy: JACC state-of-the-art review. J Am Coll Cardiol 2019. PMID: 31171094
- Tandvårds- och läkemedelsförmånsverket (TLV). Beslut om subvention av Vyndaqel 61 mg, dnr 3859/2020 (2021-08-26) och underlag för beslut; underlag för beslut om subvention av Beyonttra, dnr 505/2025. tlv.se
- FASS (produktresumé, begränsning och förmånsstatus för Vyndaqel, Beyonttra, Amvuttra och Wainzua) och Europeiska läkemedelsmyndigheten (EPAR, godkända indikationer för Vyndaqel, Beyonttra, Amvuttra, Onpattro och Wainzua), läst 2026-11-03. fass.se, ema.europa.eu
- Berk JL et al. Repurposing diflunisal for familial amyloid polyneuropathy: a randomized clinical trial. JAMA 2013. PMID: 24368466