
Zusammenfassung
Die hypertrophe Kardiomyopathie (HCM) ist eine erbliche Herzmuskelerkrankung, die zu einer Verdickung des linken Ventrikels führt, ohne dass eine Druckbelastung durch Hypertonie oder Aortenklappenstenose die Verdickung erklären kann. Die Prävalenz liegt bei etwa 1 von 500, und die meisten Betroffenen haben wenige oder keine Symptome. Die Erkrankung wird oft zufällig entdeckt, bei einem Herzgeräusch, einem auffälligen EKG oder einer Echokardiographie aus anderem Anlass oder bei der Familienuntersuchung. Wenn die Verdickung des Septums in den Ausflusstrakt vorwölbt und das anteriore Segel der Mitralklappe zum Septum gezogen wird (systolic anterior motion, SAM), entsteht die obstruktive HCM, oft als HOCM bezeichnet [2].
Die Diagnose wird mit Echokardiographie oder kardialer MRT (CMR) gestellt: Wanddicke von 15 mm oder mehr in einem beliebigen Segment des linken Ventrikels ohne andere Erklärung, oder 13 bis 14 mm bei einem nahen Verwandten eines Patienten mit HCM [2]. Die Echokardiographie soll eine Provokation mit Valsalva-Manöver einschließen, wenn der Ruhegradient niedrig ist. Die CMR mit Gadolinium-Kontrastmittel liefert bessere Messwerte für die maximale Wanddicke, ein apikales Aneurysma und Narbenbildung (late gadolinium enhancement, LGE) und wird benötigt, wenn die Echokardiographie nicht ausreicht oder wenn die Entscheidung über einen ICD unsicher ist.
Medikamente der ersten Wahl bei symptomatischer Obstruktion sind Betablocker, der zweiten Wahl Verapamil oder Diltiazem. Bei anhaltenden Symptomen empfiehlt die AHA/ACC 2024, einen kardialen Myosininhibitor oder Disopyramid hinzuzufügen oder eine Septumreduktion in einem erfahrenen Zentrum durchzuführen [2]. Mavacamten (Camzyos) ist seit 2023 in der EU zugelassen und Aficamten (Myqorzo) seit Februar 2026, beide für Erwachsene mit symptomatischer obstruktiver HCM der NYHA-Klasse II bis III [21,22]. Gefäßerweiternde Arzneimittel, hohe Diuretikadosen und Digoxin können die Obstruktion verschlimmern.
Der plötzliche Herztod ist die gefürchtetste Komplikation, aber selten, und die Risikoabschätzung soll bei der Diagnose und danach alle 1 bis 2 Jahre erfolgen. Die ESC verwendet das Modell HCM Risk-SCD, die AHA/ACC eine Checkliste mit wichtigen Risikomarkern. Nach früherem Herzstillstand oder anhaltender Kammertachykardie ist ein ICD indiziert. Vorhofflimmern bei HCM-Patienten ist unabhängig vom CHA₂DS₂-VASc-Score zu antikoagulieren. Erstgradigen Verwandten sollten EKG und Echokardiographie angeboten werden, und dem Patienten sollte eine genetische Abklärung mit Beratung angeboten werden [2].
Hintergrund und Epidemiologie
Definition
Die hypertrophe Kardiomyopathie bedeutet, dass der linke Ventrikel verdickt ist, ohne dass eine Druckbelastung dies erklären kann. Die ESC definiert die HCM als erhöhte Wanddicke oder Muskelmasse des linken Ventrikels (mit oder ohne Rechtsherzhypertrophie), die nicht allein durch abnorme Belastungsbedingungen erklärt wird [1]. Die hypertrophe Kardiomyopathie darf also nicht mit einer Hypertrophie durch Druckbelastung des linken Ventrikels verwechselt werden. Eine Druckbelastung entsteht meist durch Hypertonie und Aortenklappenstenose. Bei Hypertonie besteht ein erhöhter Widerstand in der Aorta und bei Aortenklappenstenose ein erhöhter Widerstand in der Aortenklappe selbst. Das führt zu einer erhöhten Nachlast für das Myokard des linken Ventrikels, das den Widerstand durch Entwicklung einer Hypertrophie überwindet.
Bei Erwachsenen kann die Diagnose mit Echokardiographie oder CMR gestellt werden, wenn die maximale Wanddicke in der Diastole in einem beliebigen Segment des linken Ventrikels 15 mm oder mehr beträgt und keine andere Ursache vorliegt. Eine Wanddicke von 13 bis 14 mm genügt bei Verwandten eines Patienten mit HCM oder zusammen mit einer pathogenen oder wahrscheinlich pathogenen Sarkomervariante. Bei Kindern müssen die Messwerte an die Körpergröße angepasst werden, und die AHA/ACC schlägt einen z-Score über 2,5 beim Screening ohne Familienanamnese und über 2 bei Familienanamnese oder positiver Genetik vor [2].
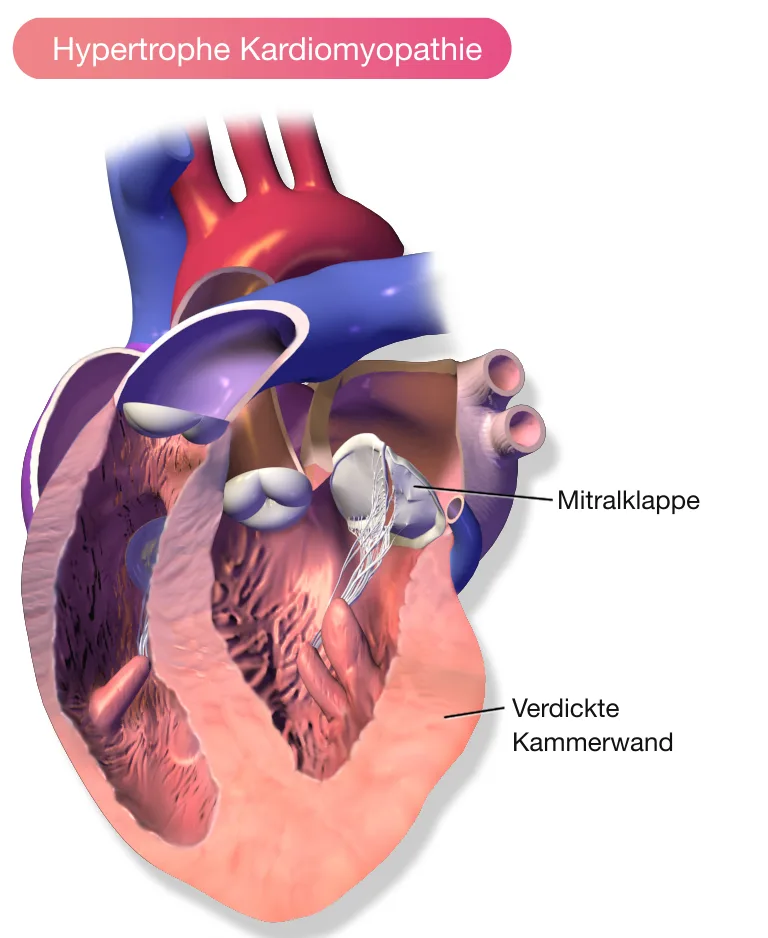
Druckbelastung ist jedoch sehr häufig. Ein beträchtlicher Teil der Bevölkerung hat Hypertonie, und die Aortenklappenstenose ist häufiger als die hypertrophe Kardiomyopathie, besonders bei älteren Menschen. Bei gleichzeitiger Druckbelastung sollte man eine hypertrophe Kardiomyopathie vermuten, wenn die Belastung nicht im Verhältnis zur Hypertrophie steht, das heißt, wenn die Hypertrophie ausgeprägter ist, als die Belastung erklären kann. Es gibt auch wahrscheinlich Varianten der Erkrankung, die sich nur bei Druckbelastung manifestieren, wobei die Hypertrophie eine unverhältnismäßige Reaktion auf die Belastung ist. Das Vorliegen einer Hypertonie oder Aortenklappenstenose kann daher nicht verwendet werden, um eine hypertrophe Kardiomyopathie auszuschließen. Hypertonie ist außerdem bei HCM-Patienten häufig, mit einer Prävalenz von etwa 35 bis 50 % [2].
Terminologie
Die hypertrophe Kardiomyopathie wird mit HCM abgekürzt. Bei Obstruktion im Ausflusstrakt wird auch die Bezeichnung hypertrophe obstruktive Kardiomyopathie (HOCM) verwendet, auf Englisch hypertrophic obstructive cardiomyopathy, früher auch idiopathische hypertrophe Subaortenstenose (IHSS). Obstruktion ist definiert als ein maximaler Gradient im LVOT von 30 mmHg oder mehr in Ruhe oder bei Provokation. Gradienten von 50 mmHg oder mehr gelten als potenziell symptomauslösend und sind die Schwelle für eine erweiterte Therapie bei anhaltenden Beschwerden [2]. Die nichtobstruktive HCM wird nHCM oder nonobstructive HCM genannt. Die apikale HCM ist eine Form mit Hypertrophie im Apex, und eine midventrikuläre Obstruktion kann vorkommen.
Häufigkeit
Die Prävalenz der ungeklärten, asymptomatischen Hypertrophie bei jungen Erwachsenen wird auf etwa 1 von 500 (0,2 %) geschätzt. Die Zahl der klinisch Diagnostizierten ist niedriger [2]. Die HCM betrifft Männer und Frauen gleich häufig, aber bei Frauen wird die Diagnose seltener gestellt als bei Männern [2]. Eine Obstruktion liegt bei einem großen Teil der Patienten vor, in vielen Serien bei etwa zwei Dritteln, in Ruhe oder bei Provokation.
Die meisten haben eine normale oder nahezu normale Lebenserwartung, aber die Krankheitslast über das Leben kann groß sein. In einem großen internationalen Register (SHaRe) dominierten Herzinsuffizienz und Vorhofflimmern die Komplikationen, und junge Patienten hatten ein höheres Risiko als ältere. Bei Diagnose vor dem 40. Lebensjahr hatten 77 % vor dem 60. Lebensjahr eine größere Komplikation erlitten, und Patienten mit pathogener Sarkomervariante hatten ein etwa doppelt so hohes Risiko wie Patienten ohne Befund [14].
Genetik und Phänokopien
Die HCM wird meist autosomal-dominant vererbt, und jedes Kind eines Trägers hat ein Risiko von 50 %, die Variante zu erben. Die Erkrankung wird durch Varianten in Genen verursacht, die für Sarkomerproteine kodieren. Am häufigsten sind MYH7 (beta-Myosin-Schwerkette) und MYBPC3 (Myosin-bindendes Protein C), die zusammen den Großteil der Fälle ausmachen, in denen eine Variante gefunden wird. TNNI3, TNNT2, TPM1, MYL2, MYL3 und ACTC1 sind jeweils für einen kleinen Anteil verantwortlich [2]. Bei 30 bis 60 % der Patienten findet sich eine identifizierbare pathogene oder wahrscheinlich pathogene Variante. Eine nicht unbedeutende Zahl hat weder eine Variante noch einen erkrankten Verwandten (sogenannte nichtfamiliäre HCM). Die genaue Lage der Variante sagt wenig über den Verlauf beim einzelnen Patienten aus, aber Träger von Sarkomervarianten haben im Durchschnitt eine schlechtere Prognose und erkranken früher [2,14]. Der Nutzen einer genetischen Analyse zur Beurteilung des Risikos eines plötzlichen Herztods bei Erwachsenen ist unsicher [2].
Mehrere andere Erkrankungen verursachen eine verdickte Wand des linken Ventrikels, die der HCM ähnelt, und werden Phänokopien genannt. Die Unterscheidung ist wichtig, weil Verlauf und Behandlung sich unterscheiden:
- Kardiale Amyloidose, besonders ATTR bei älteren Männern. Siehe den Artikel zur ATTR-Herzamyloidose.
- Morbus Fabry (GLA-Gen), für den eine spezifische Enzymersatztherapie existiert.
- Morbus Danon (LAMP2-Gen), der eine ausgeprägte Hypertrophie verursacht, oft bei jungen Männern mit Skelettmuskelbeteiligung.
- RASopathien, zum Beispiel das Noonan-Syndrom, mit dysmorphen Merkmalen bei Kindern.
- Mitochondriale Erkrankungen, Glykogenspeicherkrankheiten und Friedreich-Ataxie.
Eine atypische Präsentation, extrakardiale Symptome oder ein Beginn im Säuglingsalter sollten zu einer breiteren Abklärung führen, einschließlich Genetik für die Phänokopien [2]. Die genetische Abklärung von Kardiomyopathien und das Familienscreening werden allgemeiner im Artikel zu Klassifikation, Abklärung und Familienscreening bei Kardiomyopathien beschrieben.
Pathophysiologie
Die Pathophysiologie besteht aus dynamischer Obstruktion im Ausflusstrakt (LVOT), Mitralinsuffizienz, diastolischer Dysfunktion, Ischämie, Arrhythmien und gestörtem Energiestoffwechsel. Beim einzelnen Patienten kann eine dieser Komponenten dominieren [2].
Die Obstruktion ist dynamisch und hängt von Füllung, Belastung und Kontraktilität ab. Die Gradienten variieren mit Herzfrequenz, Blutdruck, Flüssigkeitsstatus, körperlicher Aktivität, Medikamenten, Mahlzeiten und Alkohol [2]. Hypovolämie und Tachykardie, die beide zu einer schlechteren Füllung des Ventrikels führen, verstärken die Obstruktion. Das Valsalva-Manöver verringert ebenfalls die Füllung, weshalb die Obstruktion durch Pressen des Patienten provoziert werden kann. Daraus folgt, dass Dehydratation, Alkohol und gefäßerweiternde Arzneimittel die Symptome verschlimmern können.
Die Hypertrophie führt zu einer konzentrischen Verdickung, bei der die neu gebildete Muskelmasse Platz im Ventrikelkavum einnimmt. Das Herz wird steif, füllt sich schlechter und entwickelt eine diastolische Dysfunktion, auch wenn die Ejektionsfraktion normal oder hoch ist. Mikrovaskuläre Dysfunktion und Fibrose (LGE in der CMR) tragen zu Angina, Arrhythmien und bei einem Teil der Patienten langfristig zu systolischer Herzinsuffizienz bei [2].
Klinisches Bild
Viele Patienten haben keine Symptome und erhalten die Diagnose bei der Familienuntersuchung oder durch einen unerwarteten Befund. Typische Symptome sind Belastungsdyspnoe, Brustschmerz, Müdigkeit, Palpitationen, Schwindel und Synkope. Die Symptome können je nach Flüssigkeitsstatus, Alkohol und Mahlzeiten von Tag zu Tag stark schwanken [2].
Bei Obstruktion hört man ein hartes systolisches Crescendo-Decrescendo-Geräusch, oft am linken Sternalrand oder über dem Apex. Das Geräusch nimmt beim Valsalva-Manöver und beim Aufrichten aus der Hocke zu und nimmt in der Hocke ab. Weitere Befunde können ein kräftiger Herzspitzenstoß, ein auffälliger Karotispuls und ein vierter Herzton sein. Eine nach posterior gerichtete Mitralinsuffizienz kommt bei SAM vor. Patienten ohne Obstruktion können einen völlig normalen Untersuchungsbefund haben [2]. Ein Geräusch, das beim Valsalva-Manöver zunimmt, soll bei einem jungen Erwachsenen zu einer Echokardiographie führen. Siehe Herzgeräusche bei Erwachsenen.
Vorhofflimmern ist häufig und wird oft schlecht toleriert. Bei Krankheitsprogression können systolische Dysfunktion und Herzinsuffizienz entstehen, und manchmal sieht man eine Burned-out-Phase mit normalisierter oder verminderter Wanddicke und erniedrigter Ejektionsfraktion [2]. Bei kleinen Kindern sollte man an Syndrome und Stoffwechselursachen denken, einschließlich Kindern von Müttern mit Diabetes [2].
Plötzlicher Herztod bei jungen Menschen und Sportlern
Die hypertrophe Kardiomyopathie ist eine der häufigeren Ursachen des plötzlichen Herztods bei jungen Menschen, und ein Herzstillstand kann scheinbar völlig gesunde Personen treffen. Ältere Beobachtungsstudien wiesen die HCM als häufige Ursache bei Wettkampfsportlern aus, aber in neueren prospektiven Registern werden weniger als 10 % der plötzlichen Herztodesfälle bei jungen Menschen, einschließlich Sportlern, durch HCM verursacht, und ein unverhältnismäßig hohes Risiko bei Sportlern mit HCM konnte nicht gezeigt werden [2]. In großen Kohorten liegt die Inzidenz von plötzlichem Tod oder reanimiertem Herzstillstand in der Größenordnung von 0,5 bis 1 % pro Jahr [6], und die Risiken sind bei jüngeren Patienten höher [2]. Das Risiko des einzelnen Herzstillstands ist schwer vorherzusagen, und deshalb ist die systematische Risikoabschätzung (siehe den Abschnitt unten) eine Kernaufgabe der Verlaufskontrolle. Siehe auch Herzstillstand und Risikofaktoren für Herzstillstand.
Abklärung und Diagnostik
Die Abklärung beginnt mit Anamnese (einschließlich Stammbaum über drei Generationen mit Fragen zu plötzlichem Tod, Kardiomyopathie, Herzschrittmacher und ICD), Untersuchungsbefund und EKG und wird von der Echokardiographie gefolgt. CMR, Langzeit-EKG und Belastungstest ergänzen. Die genetische Abklärung gehört zur ersten Beurteilung [2].
Echokardiographie
Die Echokardiographie ist die Erstuntersuchung bei Verdacht auf HCM und soll bei verändertem klinischem Zustand und bei stabiler Erkrankung alle 1 bis 2 Jahre wiederholt werden [2]. Siehe auch Echokardiographie.
Hypertrophie
Die Hypertrophie selbst ist in der Regel asymmetrisch, das heißt, ihre Verteilung variiert. Häufig sind die septale Hypertrophie (ausgeprägte Hypertrophie des Septums), die apikale Hypertrophie (ausgeprägte Hypertrophie des Apex) sowie die Hypertrophie der freien Wand des linken Ventrikels. Eine generalisierte Hypertrophie ist weniger häufig, kommt aber vor. Die häufigste Lokalisation ist das anteriore basale Septum, oft in Kontinuität mit der anterioren freien Wand [2].
Die hypertrophe Kardiomyopathie verursacht eine konzentrische Hypertrophie, das heißt, das neu gebildete Myokard nimmt Platz im Ventrikelkavum ein. Bei konzentrischer Hypertrophie nimmt also das Ventrikelvolumen ab, weshalb die Ejektionsfraktion steigen muss, um ausreichende Schlagvolumina aufrechtzuerhalten (Abbildung 2). Auch wenn das Ventrikelvolumen durch die Hypertrophie kleiner wird, kann es im Vergleich mit Referenzwerten normal sein.
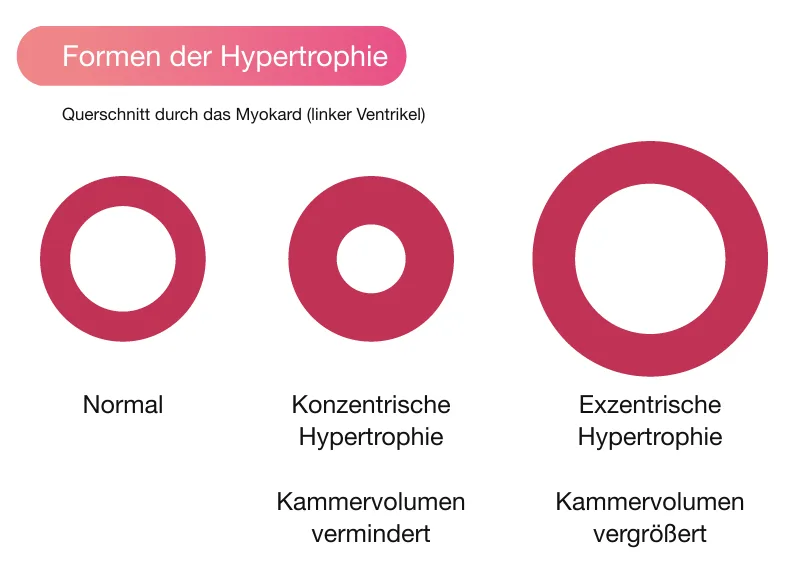
Das Gegenteil der konzentrischen Hypertrophie ist die exzentrische Hypertrophie, die bei Sportlern häufig ist. Bei der exzentrischen Hypertrophie dilatiert der Ventrikel, während die Myokardmasse zunimmt, was nicht zu einer Verringerung des Ventrikelvolumens führt. Sportler haben eher ein vergrößertes Ventrikelvolumen und oft eine niedrig-normale Ejektionsfraktion (ihr Herzzeitvolumen ist dennoch höher als normal, da sie große Schlagvolumina erzeugen).
Messung und Definition
Bei Verdacht auf hypertrophe Kardiomyopathie wird die Wanddicke in der Diastole im parasternalen Längsachsenschnitt (PLAX) und Kurzachsenschnitt (PSAX) gemessen. Septum und inferolaterale Wand werden immer gemessen, aber die maximale Dicke soll in allen Segmenten gesucht werden, da das Kriterium die Wanddicke in einem beliebigen Segment des linken Ventrikels betrifft. Beträgt irgendeine Messung 15 mm oder mehr, liegt eine Hypertrophie vor [2]. Wird die Hypertrophie nicht durch Hypertonie, Aortenklappenstenose oder andere Belastung erklärt, liegt wahrscheinlich eine hypertrophe Kardiomyopathie vor. Bei 13 bis 14 mm bei einem Verwandten eines Patienten mit HCM kann die Diagnose ebenfalls gestellt werden [2].
Sportler haben oft eine ausgeprägte physiologische Hypertrophie, die schwer von einer Kardiomyopathie zu unterscheiden sein kann. Ebenso können Speicherkrankheiten und mitochondriale Erkrankungen eine Wandverdickung verursachen, die schwer von einer Kardiomyopathie zu unterscheiden ist. Die folgenden Merkmale können verwendet werden, um die Kardiomyopathie von den Differenzialdiagnosen abzugrenzen:
- Hyperdynamer linker Ventrikel spricht für eine Kardiomyopathie.
- Ausgeprägte septale Hypertrophie spricht für eine Kardiomyopathie.
- Obstruktion im LVOT spricht für eine Kardiomyopathie.
- Kleiner linker Ventrikel spricht für eine Kardiomyopathie.
Die CMR wird empfohlen, wenn die Echokardiographie nicht eindeutig ist oder wenn ein Sportlerherz oder eine Speicherkrankheit vermutet wird [2].
Hypertrophe obstruktive Kardiomyopathie (HOCM)
Bei hypertropher Kardiomyopathie soll geklärt werden, ob die Hypertrophie eine Einengung des LVOT (left ventricular outflow tract) verursacht, da dies die Behandlung bestimmt. Der Zustand wird dann als hypertrophe obstruktive Kardiomyopathie (HOCM) bezeichnet.
Die Obstruktion wird durch die septale Hypertrophie verursacht. Wenn das Septum in den LVOT vorwölbt, verändert sich die Hämodynamik im Ausflusstrakt, was dazu führt, dass das anteriore Segel der Mitralklappe in den LVOT gesogen wird. Dadurch wird auch der Ausfluss obstruiert. Diese Bewegung, das heißt, dass das anteriore Segel der Mitralklappe zum Septum gezogen wird, wird systolic anterior motion (SAM) genannt. Die Obstruktion beruht also auf der Hypertrophie des Septums sowie auf SAM (Abbildung 3).
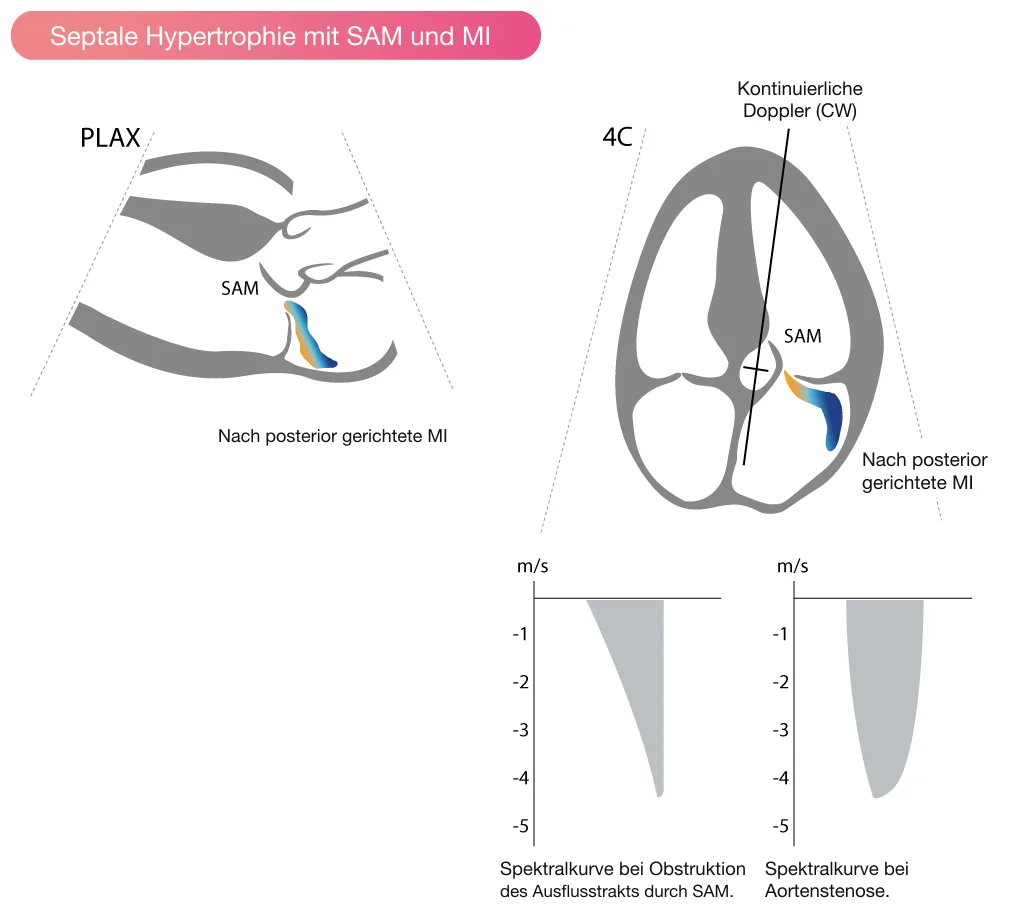
SAM ist im PLAX deutlich zu sehen (Video 1). Bei ausgeprägtem SAM kann das anteriore Segel das Septum während der Systole berühren. Später kann eine ausgeprägte Obstruktion dazu führen, dass die Aortenklappe während der Systole schließt oder flattert.
Bei Hypertrophie des Septums wird die Obstruktion mit kontinuierlichem Doppler (CW) in der Aorta registriert. Die Spektralkurve ist dolchförmig mit spätem systolischem Maximum, was sie vom Dopplersignal bei Aortenklappenstenose unterscheidet, die eine abgerundete Kurve mit früherem Maximum hat. Bei der Registrierung des Blutflusses mit kontinuierlichem Doppler in der Aorta ist darauf zu achten, dass eine gleichzeitige Mitralinsuffizienz das Dopplersignal in der Aorta nicht verfälscht. Bei SAM kann der Fluss der Mitralinsuffizienz nämlich in die Nähe des Aortenflusses kommen. Abzugrenzen ist auch die Aortenklappenstenose, bei der der Fluss fixiert ist und vom Valsalva-Manöver nicht in gleicher Weise beeinflusst wird.
Video 1. Hypertrophe Kardiomyopathie mit SAM (systolic anterior motion), das heißt, das anteriore Segel der Mitralklappe bewegt sich zum Septum, sodass der Ausflusstrakt obstruiert wird. Quelle
Die Obstruktion im LVOT wird von der Füllung des linken Ventrikels beeinflusst. Je geringer die Füllung, desto ausgeprägter die Obstruktion. Das bedeutet, dass Hypovolämie und Tachykardie (die beide zu verminderter Füllung führen) die Obstruktion im LVOT verstärken. Das Valsalva-Manöver führt ebenfalls zu verminderter Füllung des Ventrikels. Somit kann eine Obstruktion im LVOT provoziert werden, indem man den Patienten ein Valsalva-Manöver durchführen lässt.
Beträgt der Gradient in Ruhe weniger als 50 mmHg, soll eine Echokardiographie mit Provokation (Valsalva, Aufrichten aus der Hocke) durchgeführt werden. Bei Patienten mit Symptomen, die weder in Ruhe noch bei Provokation einen Gradienten von 50 mmHg oder mehr haben, wird eine Belastungsechokardiographie zur Entdeckung einer latenten Obstruktion empfohlen [2]. Dobutamin wird nicht empfohlen, da es unspezifisch ist und nichtphysiologische Gradienten hervorruft [2].
SAM verursacht Mitralinsuffizienz (MI)
Bei hypertropher Kardiomyopathie besteht in der Regel eine Mitralinsuffizienz (MI) mit posteriorer Richtung (Abbildung 3). Eine Mitralinsuffizienz, die nicht nach hinten gerichtet ist oder schwerer ist, als SAM erklärt, sollte zur Suche nach einer primären Klappenerkrankung führen, zum Beispiel einem verlängerten anterioren Segel oder einem abweichenden Papillarmuskelansatz. Siehe auch Mitralinsuffizienz.
Apikale und midventrikuläre Hypertrophie
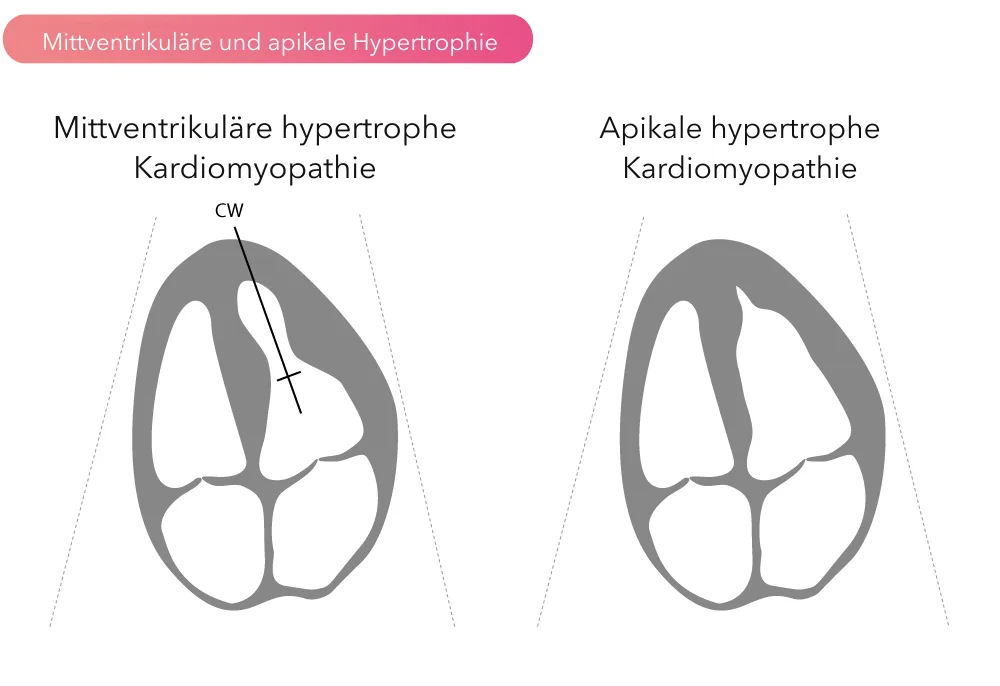
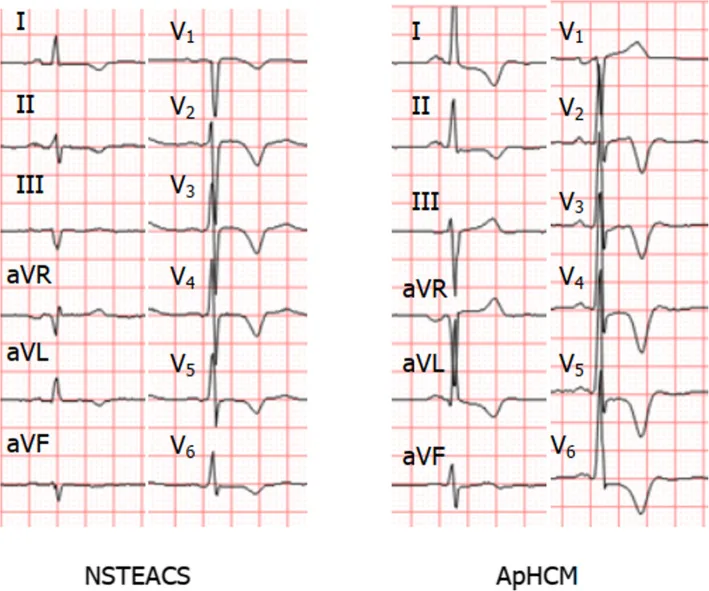
Bei midventrikulärer Hypertrophie kann die Obstruktion midventrikulär entstehen, was ebenfalls mit kontinuierlichem Doppler entdeckt wird. Bei apikaler Hypertrophie sieht man stattdessen verdicktes Myokard im Apex. Dadurch erhält das Kavum ein spitzes Aussehen, wie in der nachstehenden Abbildung zu erkennen ist. Patienten mit apikaler hypertropher Kardiomyopathie zeigen im EKG eine T-Wellen-Inversion in den Brustwandableitungen, meist am stärksten in V3–V5 und manchmal als riesige negative T-Wellen [19]. Ein apikales Aneurysma kommt bei 2 bis 5 % der HCM-Patienten vor und ist mit einem erhöhten Risiko für ventrikuläre Arrhythmien verbunden [6].
Diastolische Funktion
Die hypertrophe Kardiomyopathie führt zu einer verminderten diastolischen Funktion. Das bedeutet, dass die Relaxation des linken Ventrikels vermindert ist, was früh im Verlauf zu einer langen Dezelerationszeit (DT) und einem niedrigen E/A-Verhältnis führt. Die Dezelerationszeit ist verlängert, weil es länger dauert, den Druckunterschied zwischen linkem Vorhof und Ventrikel auszugleichen. Bei höheren Füllungsdrücken, vergrößertem linkem Vorhof oder Mitralinsuffizienz kann der Mitralfluss pseudonormal oder restriktiv werden. Die Beurteilung stützt sich daher auf mehrere Parameter zusammen, unter anderem E/e', Vorhofvolumen und die Geschwindigkeit der Trikuspidalinsuffizienz [17]. Siehe die Artikel zur diastolischen Funktion.
Fallstricke
SAM kommt auch bei Personen ohne HOCM vor. Personen mit linksventrikulärer Hypertrophie, die eine Hypovolämie erleiden, neigen dazu, SAM zu entwickeln. Ferner kann ein Gradient im LVOT bei hypertensiver Herzerkrankung mit Hypovolämie, nach anteroapikalem Infarkt und bei Takotsubo gemessen werden, und eine mittkavitäre Obstruktion kann auf hypertrophierte Papillarmuskeln statt auf SAM zurückzuführen sein [2].
EKG
Ein EKG wird bei der Erstbeurteilung und danach alle 1 bis 2 Jahre angefertigt, und auch Verwandte sollen ein EKG erhalten [2]. Das EKG ist bei Patienten mit phänotypisch ausgeprägter HCM selten normal. Häufige Befunde sind Zeichen einer linksventrikulären Hypertrophie mit Repolarisationsveränderungen, pathologische Q-Wellen (oft inferolateral), vergrößerter linker Vorhof und tiefe negative T-Wellen. Bei apikaler HCM sieht man große R-Wellen und sehr tiefe negative T-Wellen in den Brustwandableitungen, die leicht als Ischämie fehlgedeutet werden können (Abbildung 5) [19,20]. Siehe auch Linksherzhypertrophie und T-Welle.
Kardiale MRT (CMR)
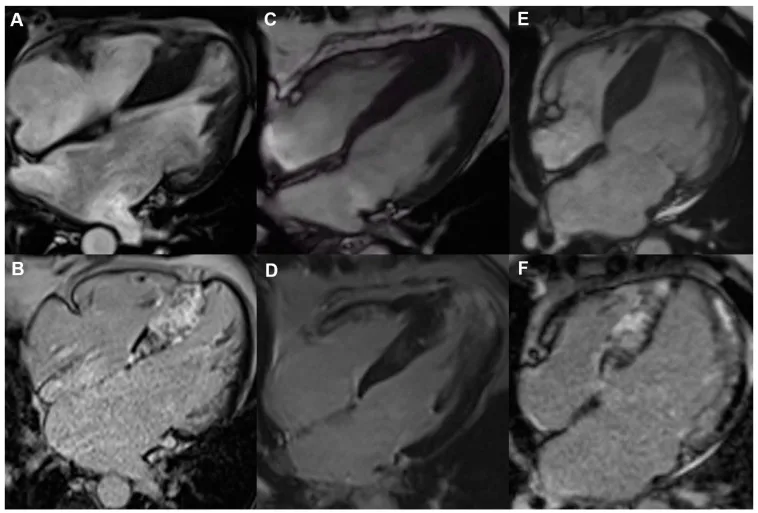
Die CMR mit Gadolinium-Kontrastmittel wird empfohlen, wenn die Echokardiographie nicht eindeutig ist, bei Verdacht auf Phänokopie oder Sportlerherz, vor einer Septumreduktion, wenn die Anatomie der Obstruktion unklar ist, und wenn die Risikoabschätzung für den plötzlichen Herztod oder die Entscheidung über einen ICD unsicher ist [2]. Die Methode misst die maximale Wanddicke in allen Segmenten, entdeckt ein apikales Aneurysma und quantifiziert Fibrose als late gadolinium enhancement (LGE). LGE findet sich bei etwa 60 % der HCM-Patienten, meist fleckförmig und mittmyokardial, und das Vorkommen nimmt mit dem Alter zu. Prognostisch ist die Ausdehnung wichtiger als das bloße Vorhandensein von LGE. LGE von 15 % oder mehr der linksventrikulären Masse ist eine etablierte Grenze [6]. Eine wiederholte MRT alle 3 bis 5 Jahre kann zur Risikoabschätzung erwogen werden [2]. Siehe auch das Konsensusdokument der EACVI zur multimodalen Bildgebung bei HCM [18].
Langzeit-EKG, Belastungstest und Laboruntersuchungen
Ein Langzeit-EKG über 24 bis 48 Stunden wird bei der Erstbeurteilung und danach alle 1 bis 2 Jahre empfohlen, um nicht anhaltende Kammertachykardien und Vorhofflimmern zu entdecken. Bei Palpitationen oder Schwindel werden eine längere Registrierung oder ein Ereignisrekorder verwendet [2]. Patienten mit hohem Risiko für Vorhofflimmern sollten jährlich mit verlängerter Registrierung gescreent werden [2]. Siehe auch Holter und Belastungstest.
Ein Belastungstest ist bei der Erstbeurteilung sinnvoll, um die Funktionskapazität zu bestimmen und prognostische Informationen zu erhalten, und sollte bei Kindern unabhängig von Symptomen durchgeführt werden. Die Echokardiographie unter Belastung dient dazu, eine latente Obstruktion aufzudecken [2]. Die Spiroergometrie (CPET) wird bei nichtobstruktiver HCM mit fortgeschrittener Herzinsuffizienz empfohlen, um Patienten für Transplantation oder mechanische Unterstützung auszuwählen [2]. NT-proBNP wird in Studien als Maß der Belastung verfolgt. Eine Koronardiagnostik sollte bei Angina und Risikofaktoren für koronare Herzkrankheit erwogen werden, da die Perfusionsszintigraphie bei HCM oft falsch positiv ist [2].
Genetische Abklärung und Beratung
Bei allen Patienten werden genetische Beratung und genetische Testung empfohlen, um Verwandte im Risikobereich identifizieren zu können (Kaskadentestung) [2]. Erstgradigen Verwandten sollen EKG und Echokardiographie angeboten werden, und Kaskadengenetik, wenn beim Probanden eine pathogene oder wahrscheinlich pathogene Variante nachgewiesen wurde. Zeigt die Untersuchung nur benigne oder wahrscheinlich benigne Varianten, ist die Kaskadengenetik in der Familie nicht sinnvoll [2].
Differenzialdiagnosen
| Zustand | Unterscheidende Merkmale |
|---|---|
| Sportlerherz | Mäßige, symmetrische Hypertrophie, normales oder großes Kavum, normale diastolische Funktion, Rückbildung bei Trainingspause; CMR kann nötig sein |
| Hypertensive Herzerkrankung | Langjährige Hypertonie, konzentrische Hypertrophie, selten ausgeprägte septale Hypertrophie oder SAM. HCM kann gleichzeitig vorliegen |
| Aortenklappenstenose | Verkalkte Klappe, abgerundete Dopplerkurve mit frühem Maximum, fixierte Obstruktion |
| ATTR- und AL-Amyloidose | Ältere Patienten, Niedervoltage- oder Pseudoinfarkt-EKG, verdickte Vorhofwand, Apical Sparing im Strain; siehe ATTR-Herzamyloidose |
| Morbus Fabry | Nierenbeteiligung, neuropathische Schmerzen, Angiokeratome, basales inferolaterales LGE, GLA-Variante |
| Morbus Danon | Junger Mann, ausgeprägte Hypertrophie, Präexzitation, Skelettmuskelbeteiligung, LAMP2-Variante |
| RASopathien (Noonan-Syndrom) | Dysmorphe Merkmale, Kleinwuchs, Pulmonalstenose; Kinder und junge Menschen |
| Dilatative und arrhythmogene Kardiomyopathie | Dilatation und verminderte systolische Funktion, keine primäre Wandverdickung; siehe dilatative Kardiomyopathie und arrhythmogene rechtsventrikuläre Kardiomyopathie |
| Takotsubo | Auslösender Stress, vorübergehende apikale Ballonierung, kann in der Akutphase eine LVOT-Obstruktion verursachen |
Risikoabschätzung für den plötzlichen Herztod und ICD
Die Risikoabschätzung soll bei der Erstbeurteilung und danach alle 1 bis 2 Jahre sowie bei verändertem klinischem Zustand erfolgen [2,3]. Bei stabilen älteren Patienten (über 60 Jahre) wird die weitere Beurteilung individualisiert, da die Ereignisrate niedriger ist [2]. Patienten mit früherem Herzstillstand oder anhaltender Kammertachykardie haben bereits eine Indikation für einen ICD (Sekundärprävention). Die Entscheidung über die Primärprävention beruht auf einer Gesamtbeurteilung mit partizipativer Entscheidungsfindung.
ESC: HCM Risk-SCD
Die ESC empfiehlt HCM Risk-SCD, ein Modell, das das 5-Jahres-Risiko für plötzlichen Herztod oder adäquaten ICD-Schock bei Erwachsenen berechnet. Das Modell wurde an 3.675 Patienten entwickelt und enthält sieben Variablen [4]:
- Alter
- maximale Wanddicke des linken Ventrikels
- Durchmesser des linken Vorhofs
- maximaler Gradient im LVOT (CW-Doppler)
- plötzlicher Herztod in der Familie
- nicht anhaltende ventrikuläre Tachykardie (NSVT)
- ungeklärte Synkope
In einer internationalen externen Validierung an 3.703 Patienten hatten Patienten mit einem berechneten 5-Jahres-Risiko unter 4 % ein beobachtetes Risiko von 1,4 %, während es bei denen mit 6 % oder mehr 8,9 % betrug. Pro 13 implantierte ICD bei Patienten mit einem Risiko von 6 % oder mehr konnte potenziell eine Person vor dem plötzlichen Tod bewahrt werden [5]. Nach der ESC 2023 sollte ein ICD bei einem 5-Jahres-Risiko von 6 % oder mehr erwogen werden und kann bei 4 % bis unter 6 % erwogen werden. Bei einem Risiko unter 4 % kann ein ICD erwogen werden, wenn LGE 15 % oder mehr der linksventrikulären Masse beträgt oder die Ejektionsfraktion unter 50 % liegt [3]. Ein apikales Aneurysma allein gilt nicht als ausreichend, um die ICD-Entscheidung zu steuern [3]. Das Modell ist für Erwachsene ab 16 Jahren gedacht und berücksichtigt weder LGE noch verminderte Ejektionsfraktion noch apikales Aneurysma [2,6].
AHA/ACC 2024: wichtige Risikomarker
Die AHA/ACC verwendet eine Checkliste. Erwachsenen mit einem oder mehreren der folgenden wichtigen Risikomarker kann ein ICD angeboten werden (Klasse 2a) [2]:
- plötzlicher Tod, der wahrscheinlich auf HCM zurückzuführen ist, bei einem erstgradigen Verwandten oder nahen Verwandten unter 50 Jahren
- massive Hypertrophie, 30 mm oder mehr in einem beliebigen Segment
- eine oder mehrere kürzliche Synkopen, die als arrhythmisch vermutet werden
- apikales Aneurysma mit transmuraler Narbe oder LGE
- systolische Dysfunktion mit Ejektionsfraktion unter 50 %
Bei Erwachsenen ohne diese Marker, oder wenn die Entscheidung unklar ist, kann ein ICD bei ausgedehntem LGE (15 % oder mehr der linksventrikulären Masse) oder NSVT im Langzeit-EKG erwogen werden (Klasse 2b). NSVT wiegt schwerer, wenn die Episoden lang, schnell oder häufig sind. Ein ICD soll bei Patienten ohne Risikomarker nicht implantiert werden, und nicht allein, damit der Patient am Wettkampfsport teilnehmen kann (Klasse 3, Schaden) [2]. Kinder werden mit speziellen Modellen beurteilt, zum Beispiel HCM Risk-Kids, und ein ICD ist bei mindestens einem konventionellen Risikofaktor sinnvoll, unter Berücksichtigung der hohen Komplikationsraten bei jungen Menschen [2]. Ein subkutaner ICD kann erwogen werden, wenn kein Pacing benötigt wird [3].
Die AHA/ACC gibt keine festen Prozentgrenzen als alleinigen Entscheidungsfaktor an, während die ESC auf den Prozentgrenzen des Modells aufbaut [2,3]. Die Leitlinien unterscheiden sich auch darin, wie sie LGE, apikales Aneurysma und NSVT bewerten [3]. Wenn sie unterschiedliche Antworten geben, sollte der Patient in einem HCM-Zentrum besprochen werden.
Behandlung
Lebensstil und weitere Maßnahmen
Allen Patienten sollte regelmäßige körperliche Aktivität von mäßiger Intensität und bei Übergewicht Gewichtskontrolle empfohlen werden. Hypertonie, Schlafapnoe und Diabetes sind bei HCM häufig, verschlechtern die Prognose und sollten behandelt werden [2]. Bei Obstruktion sollten Dehydratation, große Alkoholmengen und gefäßerweiternde Arzneimittel vermieden werden.
Medikamente bei obstruktiver HCM
Die Behandlung der Obstruktion zielt auf Symptomlinderung, da keine medikamentöse Behandlung gezeigt hat, den natürlichen Verlauf der Erkrankung zu verändern [2].
| Stufe | Behandlung | Kommentar |
|---|---|---|
| 1 | Betablocker ohne gefäßerweiternde Wirkung (Metoprolol, Bisoprolol, Propranolol) | Titration bis zur Wirkung oder zur maximal tolerierten Dosis. In MAPLE-HCM wurde Metoprolol 50 bis 200 mg täglich gegeben [10]. Ein Versagen sollte nicht festgestellt werden, bevor Zeichen einer Betablockade vorliegen, das heißt eine niedrigere Ruheherzfrequenz [2] |
| 2 | Verapamil oder Diltiazem | Wenn die Betablockade unwirksam ist oder schlecht vertragen wird. Eine Kombination mit Betablockern ist nicht belegt. Verapamil sollte bei schwerer Ruhedyspnoe, Hypotonie und sehr hohen Gradienten (über 100 mmHg) vermieden werden [2] |
| 3 | Kardiale Myosininhibitoren (nur Erwachsene), Disopyramid zusammen mit AV-Knoten-blockierenden Arzneimitteln oder Septumreduktion | Bei anhaltenden Symptomen trotz Stufe 1 und 2 (AHA/ACC Klasse 1) [2] |
Arzneimittel, die die Obstruktion verschlimmern können, sollten bei Symptomen abgesetzt werden: Vasodilatatoren wie ACE-Hemmer, Angiotensinrezeptorblocker und Dihydropyridine sowie Digoxin. Ein orales Diuretikum in niedriger Dosis kann bei anhaltender Dyspnoe mit Zeichen einer Volumenüberlastung erwogen werden, aber hohe Dosen verringern die Füllung und verschlimmern die Obstruktion. Bei akuter Hypotonie bei obstruktiver HCM werden Flüssigkeit und intravenös Phenylephrin (oder ein anderes gefäßverengendes Mittel ohne inotrope Wirkung) gegeben, gern kombiniert mit Betablockade. Inotrope Arzneimittel sollen vermieden werden [2].
Disopyramid bewirkt Symptomlinderung, kann aber anticholinerge Nebenwirkungen und eine QT-Verlängerung verursachen und soll zusammen mit einem Betablocker oder Kalziumantagonisten gegeben werden, da es die Überleitung über den AV-Knoten erhöht [2].
Kardiale Myosininhibitoren: Mavacamten (Camzyos) und Aficamten (Myqorzo)
Kardiale Myosininhibitoren verringern die übermäßige Kontraktilität, die die Obstruktion antreibt. Sie sind die ersten Arzneimittel, die gegen den Krankheitsmechanismus der HCM gerichtet sind. Die folgenden randomisierten Studien bilden die Grundlage für die Anwendung:
| Studie | Arzneimittel | Patienten | Hauptergebnis |
|---|---|---|---|
| EXPLORER-HCM [7] | Mavacamten gegenüber Placebo, 30 Wochen | 251 mit obstruktiver HCM, NYHA II–III | Der primäre Endpunkt wurde von 37 % gegenüber 17 % erreicht. Der Gradient nach Belastung sank um 36 mmHg stärker als mit Placebo, und 80 von 123 verbesserten sich um mindestens eine NYHA-Klasse gegenüber 40 von 128 |
| VALOR-HCM [8] | Mavacamten gegenüber Placebo, 16 Wochen | 112, die die Kriterien für eine Septumreduktion erfüllten | 17,9 % gegenüber 76,8 % unterzogen sich einer Septumreduktion oder erfüllten weiterhin die Kriterien |
| SEQUOIA-HCM [9] | Aficamten gegenüber Placebo, 24 Wochen | 282 mit obstruktiver HCM | Die Peak-VO₂ stieg um 1,7 ml/kg/min stärker als mit Placebo, und alle zehn sekundären Endpunkte verbesserten sich |
| MAPLE-HCM [10] | Aficamten gegenüber Metoprolol als Monotherapie, 24 Wochen | 175 mit obstruktiver HCM | Unterschied der Peak-VO₂ von 2,3 ml/kg/min zugunsten von Aficamten, bessere NYHA-Klasse, KCCQ, Gradient und NT-proBNP |
| ODYSSEY-HCM [11] | Mavacamten gegenüber Placebo, 48 Wochen | 580 mit nichtobstruktiver HCM | Keine signifikante Wirkung auf die Peak-VO₂ (Unterschied 0,47 ml/kg/min, p=0,07) oder den KCCQ (2,7 Punkte, p=0,06) |
| ACACIA-HCM [12] | Aficamten gegenüber Placebo, 36 Wochen | 517 mit nichtobstruktiver HCM | KCCQ +3,0 Punkte (p=0,02), Peak-VO₂ +0,67 ml/kg/min (p=0,003); LVEF unter 50 % bei 10,5 gegenüber 0,8 % |
Bei obstruktiver HCM verringern kardiale Myosininhibitoren also Gradient und Symptome und verringern den Bedarf an Septumreduktion. MAPLE-HCM zeigte, dass Aficamten als Monotherapie dem Metoprolol bei Belastungskapazität und Hämodynamik überlegen war. Die AHA/ACC 2024 erschien vor MAPLE-HCM und nennt weiterhin Betablocker als Mittel der ersten Wahl [2]. Bei nichtobstruktiver HCM waren die Ergebnisse für Mavacamten negativ und für Aficamten bescheiden, und die Präparate sind für diese Gruppe nicht zugelassen [11,12,21,22]. In einer Studie an Jugendlichen mit obstruktiver HCM (SCOUT-HCM, 44 Teilnehmer) sank der Valsalva-Gradient um 48 mmHg stärker als mit Placebo, aber Mavacamten ist für Personen unter 18 Jahren nicht zugelassen [13,21].
Mavacamten (Camzyos) ist seit dem 26. Juni 2023 in der EU zugelassen für symptomatische (NYHA II–III) obstruktive HCM bei Erwachsenen [21]. Laut FASS (dem schwedischen Arzneimittelkompendium) soll die Behandlung von einem Arzt mit Erfahrung in Kardiomyopathien begonnen werden. Vor dem Start sind eine Echokardiographie mit LVEF von 55 % oder mehr, eine Genotypisierung von CYP2C19 zur Dosiswahl (Anfangsdosis 5 mg täglich, 2,5 mg bei langsamen Metabolisierern, Höchstdosis 15 mg bzw. 5 mg) und ein Schwangerschaftstest bei Frauen im gebärfähigen Alter erforderlich. Die Behandlung wird bei LVEF unter 50 % pausiert. Das Präparat ist bei Schwangerschaft kontraindiziert, und Frauen im gebärfähigen Alter sollen während der Behandlung und sechs Monate danach eine wirksame Verhütungsmethode anwenden [23]. Das Arzneimittel hat mehrere Wechselwirkungen über CYP2C19 und CYP3A4. Camzyos ist verschreibungspflichtig und gehört laut FASS nicht zum schwedischen Hochkostenschutz (högkostnadsskyddet). NT-rådet (der schwedische Rat für neue Therapien) beschloss am 24. August 2022, dass Mavacamten regional beurteilt werden kann, ohne nationale Empfehlung, sodass Verfügbarkeit und Verschreibungsroutinen von den Regionen gesteuert werden [24].
Aficamten (Myqorzo) wurde am 12. Februar 2026 in der EU zugelassen für symptomatische (NYHA II–III) obstruktive HCM bei Erwachsenen. Die Anfangsdosis beträgt 5 mg täglich, mit 10 mg als Start bei einem LVOT-Gradienten von 100 mmHg oder mehr, und die Dosis wird alle 2 bis 8 Wochen um 5 mg bis höchstens 20 mg gesteigert. Die Echokardiographie erfolgt 2 bis 8 Wochen nach Beginn, Dosisänderung oder Unterbrechung, danach alle 6 Monate (alle 3 Monate bei LVEF 50 % bis unter 55 %). Die Dosis wird verringert oder die Behandlung pausiert, wenn die LVEF unter 50 % fällt. Beginn oder Steigerung werden bei LVEF unter 55 % nicht empfohlen. Fluconazol in mehr als einer Dosis, Adagrasib, Rifampicin und Johanniskraut sind kontraindiziert [22]. Verfügbarkeit und Erstattung von Aficamten in Schweden sollten bei der Arzneimittelkommission der Region geprüft werden, da das Präparat neu ist.
Beide Präparate können eine systolische Dysfunktion verursachen, und kardiologische Verlaufskontrolle mit Echokardiographie ist Voraussetzung. Die AHA/ACC gibt an, dass die Behandlung abgebrochen werden muss, wenn die LVEF unabhängig von Symptomen unter 50 % sinkt [2]. Nach dem Absetzen können die Symptome wiederkehren [22].
Septumreduktion
Eine Septumreduktion wird erwogen bei Symptomen der NYHA-Klasse III bis IV trotz optimaler Behandlung, einem dynamischen LVOT-Gradienten von etwa 50 mmHg oder mehr in Ruhe oder bei Provokation und ausreichender Septumdicke. Sie soll in einem Zentrum mit dokumentiert guten Ergebnissen durchgeführt werden, da das Ergebnis einen deutlichen Zusammenhang mit der Fallzahl aufweist [2].
- Chirurgische Myektomie (transaortale erweiterte Septummyektomie) ist für die meisten die Therapie der ersten Wahl. In erfahrenen Zentren liegt die Operationsmortalität unter 1 %, und die Symptomlinderung ist bei mehr als 90 % dauerhaft. Die Myektomie ist besonders geeignet bei gleichzeitiger Klappenerkrankung, abweichendem Papillarmuskel, verlängertem anteriorem Mitralsegel, Mehrgefäßerkrankung oder Aortenklappenstenose, und Vorhofflimmern kann in derselben Operation abladiert werden [2]. Ein Mitralklappenersatz allein zur Linderung der Obstruktion sollte nicht durchgeführt werden [2].
- Alkohol-Septumablation ist die Therapie der ersten Wahl bei Erwachsenen, bei denen eine Operation wegen Komorbidität oder hohen Alters kontraindiziert oder risikoreich ist. Die Mortalität ist in erfahrenen Zentren niedrig (unter 1 %), aber die Methode ist weniger wirksam bei einem Gradienten von 100 mmHg oder mehr und einer Septumdicke von 30 mm oder mehr, führt häufiger zu Schrittmacherbedarf und häufig zu Reintervention bei verbleibender Obstruktion. Das 10-Jahres-Überleben ist nach Alkoholablation niedriger als nach Myektomie [2].
Eine Septumreduktion wird bei asymptomatischen Patienten mit normaler Leistungsfähigkeit nicht empfohlen. Bei NYHA-Klasse II kann eine frühe Myektomie sinnvoll sein bei schwerer progredienter pulmonaler Hypertonie, Vorhofvergrößerung mit Flimmern, schlechter Leistungsfähigkeit oder sehr hohem Gradienten bei jungen Menschen [2].
Nichtobstruktive HCM
Bei Belastungsangina oder Dyspnoe werden Betablocker oder Verapamil/Diltiazem empfohlen, und ein Diuretikum in niedriger Dosis kann bei anhaltender Dyspnoe hinzugefügt werden. Der Wert von ACE-Hemmern und Angiotensinrezeptorblockern bei Symptomen ist unklar. Bei jungen Menschen (45 Jahre oder jünger) mit pathogener Sarkomervariante und mildem Phänotyp kann Valsartan erwogen werden, um ungünstiges Remodeling zu bremsen (Klasse 2b). Bei Asymptomatischen ist der Nutzen von Betablockern oder Kalziumantagonisten nicht belegt [2]. Bei gut ausgewählten Patienten mit apikaler HCM und schweren Symptomen kann in einem kompetenten Zentrum eine apikale Myektomie erwogen werden. Bei fortgeschrittener Herzinsuffizienz wird eine Herztransplantation erwogen und bei gut ausgewählten Patienten ein linksventrikuläres Unterstützungssystem (LVAD) [2]. Bei Entwicklung einer systolischen Dysfunktion müssen negativ inotrope Arzneimittel gegebenenfalls abgesetzt werden, außer wenn sie zur Rhythmuskontrolle benötigt werden [2]. Siehe auch Herzinsuffizienz.
Plötzlicher Herztod: ICD
Patienten mit HCM, die einen Herzstillstand oder eine anhaltende Kammertachykardie hatten, haben wahrscheinlich keinen Nutzen von Betablockern oder Antiarrhythmika als alleinigem Schutz. Die wirksamste Behandlung ist der ICD (Implantable Cardioverter Defibrillator) [2]. Siehe den Abschnitt zur Risikoabschätzung oben und die Artikel zu ICD und Herzschrittmacher sowie Kammertachykardie.
Vorhofflimmern und Antikoagulation
Vorhofflimmern ist häufig, oft schlecht toleriert und erhöht das Schlaganfallrisiko. Bei klinischem Vorhofflimmern soll unabhängig vom CHA₂DS₂-VASc-Score antikoaguliert werden, mit DOAK als erster Wahl und Warfarin als zweiter Wahl (AHA/ACC Klasse 1). Dasselbe gilt für subklinisches Vorhofflimmern von mehr als 24 Stunden. Bei Episoden zwischen 5 Minuten und 24 Stunden kann eine Antikoagulation vorteilhaft sein, unter Berücksichtigung von Flimmerlast, Risikofaktoren und Blutungsrisiko [2]. Eine Metaanalyse von Beobachtungsstudien spricht dafür, dass DOAK mindestens so gut sind wie Vitamin-K-Antagonisten, mit niedrigerer Gesamtmortalität, aber randomisierte Daten fehlen [16].
Zur Frequenzkontrolle werden Betablocker, Verapamil oder Diltiazem empfohlen. Bei schlecht toleriertem Vorhofflimmern ist eine Rhythmuskontrolle mit Elektrokardioversion oder Antiarrhythmika sinnvoll, und die Katheterablation kann wirksam sein, wenn Medikamente nicht helfen [2]. Siehe die Artikel zu Vorhofflimmern, Antikoagulation bei Vorhofflimmern und Katheterablation.
Schwangerschaft
Eine Schwangerschaft wird von den meisten Frauen mit HCM gut vertragen und kann klinisch stabilen Frauen nach Beratung generell empfohlen werden. Komplikationen wie Herzinsuffizienz und Arrhythmien treten bei etwa 25 % auf, vor allem bei Frauen, die vor der Schwangerschaft Symptome hatten [2]. Betablocker (Metoprolol, Bisoprolol, Labetalol, Propranolol) werden bei Symptomen und mit Kontrolle des fetalen Wachstums eingesetzt. Atenolol sollte vermieden werden. Bei Vorhofflimmern oder anderer Antikoagulationsindikation werden niedermolekulares Heparin oder Warfarin in einer Dosis unter 5 mg täglich verwendet. Die vaginale Entbindung ist die erste Wahl. Die Frau soll gemeinsam von Kardiologe und Geburtshelfer betreut werden, und eine genetische Beratung sollte vor der Schwangerschaft angeboten werden [2]. Mavacamten ist bei Schwangerschaft kontraindiziert [23]. Aficamten sollte in der Schwangerschaft nicht angewendet werden, wenn es nicht notwendig ist, und Frauen im gebärfähigen Alter sollen eine wirksame Verhütungsmethode anwenden [22].
Sport und körperliche Aktivität
Mäßige körperliche Aktivität wird allen HCM-Patienten empfohlen (Klasse 1). Intensive körperliche Aktivität und Wettkampfsport sind nach jährlicher Evaluation und partizipativer Entscheidung mit einem Experten sinnvoll, und ein generelles Verbot intensiver körperlicher Aktivität wird für die meisten nicht empfohlen. Genotyp-positive Personen ohne Hypertrophie können auf allen Niveaus am Wettkampfsport teilnehmen [2]. In der prospektiven LIVE-HCM-Studie (1.660 Teilnehmer) war die Ereignisrate bei intensiv Trainierenden ebenso hoch wie bei mäßig Trainierenden oder körperlich Inaktiven (15,9 gegenüber 15,3 pro 1.000 Personenjahre) [15].
Verlaufskontrolle und Prognose
Verlaufskontrolle
Kardiologische Kontrolle mit EKG, Echokardiographie und Langzeit-EKG alle 1 bis 2 Jahre bei stabiler Erkrankung, häufiger bei Symptomänderung [2]. Die Risikoabschätzung für den plötzlichen Herztod erfolgt bei jedem Besuch. Die CMR kann alle 3 bis 5 Jahre wiederholt werden [2]. Patienten unter kardialen Myosininhibitoren werden mit engmaschigen echokardiographischen Kontrollen gemäß Fachinformation überwacht [22,23].
Familienscreening
Erstgradigen Verwandten werden EKG und Echokardiographie angeboten. Das Intervall hängt vom Alter ab [2]:
| Verwandter | Beginn | Wiederholung |
|---|---|---|
| Kinder und Jugendliche aus genotyp-positiven Familien oder Familien mit früh auftretender Erkrankung | Wenn HCM bei einem anderen Familienmitglied diagnostiziert wird | Alle 1 bis 2 Jahre |
| Übrige Kinder und Jugendliche | Irgendwann nach der Diagnose, spätestens zur Pubertät | Alle 2 bis 3 Jahre |
| Erwachsene | Wenn HCM bei einem anderen Familienmitglied diagnostiziert wird | Alle 3 bis 5 Jahre |
Genotyp-positive Personen ohne Hypertrophie werden mit Echokardiographie alle 1 bis 2 Jahre bei Kindern und alle 3 bis 5 Jahre bei Erwachsenen kontrolliert [2]. Verwandte, die die nachgewiesene Variante nicht tragen, müssen nicht nachverfolgt werden, und Kaskadengenetik ist nicht sinnvoll, wenn keine pathogenen Varianten gefunden wurden [2]. Bei plötzlichem ungeklärtem Tod mit Autopsiediagnose HCM wird eine postmortale genetische Analyse empfohlen.
Prognose
Die meisten HCM-Patienten haben eine normale oder nahezu normale Lebenserwartung. Die Prognose ist schlechter bei frühem Beginn, pathogener Sarkomervariante, Obstruktion, schwerer Hypertrophie, ausgedehnter Fibrose und apikalem Aneurysma [2,14]. Nach durchgeführter Risikostratifizierung und ICD-Behandlung ist die Mortalität bei HCM gesunken, und Herzinsuffizienz und Vorhofflimmern sind nun die häufigsten Ursachen der Krankheitslast [2].
Aufgaben der Primärversorgung
- Auf Geräusche achten, die beim Valsalva-Manöver zunehmen, auf Belastungssynkopen, belastungsausgelösten Brustschmerz und eine Familiengeschichte von plötzlichem Tod oder HCM, und zur Echokardiographie und Kardiologie überweisen.
- Rasch überweisen bei Synkope unter Belastung, anhaltender Kammertachykardie oder nicht anhaltender Kammertachykardie im Langzeit-EKG.
- Die Verordnung vasodilatierender Arzneimittel (Nitrate, Dihydropyridine, ACE-Hemmer und ARB bei Obstruktion) und von hochdosierten Diuretika ohne Rücksprache mit dem Kardiologen vermeiden.
- Das Risiko einer Dehydratation bei Patienten mit Obstruktion verringern, zum Beispiel bei Flüssigkeitsverlust bei Gastroenteritis.
- Familienscreening und Beratung organisieren und darüber informieren, dass Kinder und Geschwister untersucht werden sollten.
- Bei Vorhofflimmern unabhängig vom Score antikoagulieren und die Dosis nach der Nierenfunktion kontrollieren.
Häufige Fragen
Was ist der Unterschied zwischen HCM und HOCM?
Die HCM ist die Erkrankung an sich, ein verdickter linker Ventrikel ohne erklärende Druckbelastung. Die HOCM ist die Teilmenge, bei der die Verdickung und SAM eine Obstruktion im Ausflusstrakt verursachen, einen Gradienten von 30 mmHg oder mehr. Die Obstruktion kann in Ruhe oder erst bei Provokation mit Valsalva oder Belastung vorliegen und bestimmt, welche Behandlung infrage kommt.
Kann man mit hypertropher Kardiomyopathie Sport treiben?
Ja, die meisten sollten körperlich aktiv sein. Mäßige Aktivität wird allen empfohlen. Intensives Training und Wettkampfsport sind nach jährlicher Evaluation und partizipativer Entscheidung mit einem Kardiologen möglich, der Erfahrung mit Sportlern mit HCM hat. In LIVE-HCM war das Risiko für Tod oder lebensbedrohliche Arrhythmien bei intensiv Trainierenden nicht höher [2,15]. Ein ICD soll nicht allein implantiert werden, um Wettkampfsport zu ermöglichen.
Ist HCM erblich, und sollen Verwandte untersucht werden?
Ja, die Erkrankung wird meist autosomal-dominant vererbt, und jedes Kind eines Trägers hat ein Risiko von 50 %, die Variante zu erben. Erstgradigen Verwandten sollten EKG und Echokardiographie angeboten werden, und wenn beim Patienten eine ursächliche Variante gefunden wurde, können die Verwandten auch genetisch getestet werden. Genetische Beratung wird empfohlen [2].
Welche Arzneimittel sollten bei obstruktiver HCM vermieden werden?
Gefäßerweiternde Arzneimittel (ACE-Hemmer, Angiotensinrezeptorblocker, Dihydropyridine, Nitrate), Digoxin, positiv inotrope Arzneimittel und hohe Diuretikadosen können die Obstruktion verstärken. Dehydratation und große Alkoholmengen haben denselben Effekt [2].
Gibt es Arzneimittel, die den Krankheitsmechanismus selbst behandeln?
Ja, bei obstruktiver HCM. Mavacamten (Camzyos) und Aficamten (Myqorzo) verringern die übermäßige Kontraktilität des Herzens, senken den Gradienten und verbessern Symptome und Leistungsfähigkeit, erfordern aber engmaschige echokardiographische Kontrollen, da die Ejektionsfraktion sinken kann. Bei nichtobstruktiver HCM ist der Nutzen nicht nachgewiesen [7,9,11,12,21,22].
Quellen
- Arbelo E et al. 2023 ESC Guidelines for the management of cardiomyopathies. European Heart Journal 2023. PMID: 37622657
- Ommen SR et al. 2024 AHA/ACC/AMSSM/HRS/PACES/SCMR Guideline for the Management of Hypertrophic Cardiomyopathy. Circulation 2024. PMID: 38718139
- Sanghvi MM et al. Hypertrophic cardiomyopathy management: a systematic review of the clinical practice guidelines and recommendations. European Heart Journal Quality of Care and Clinical Outcomes 2025. PMID: 39749832
- O'Mahony C et al. A novel clinical risk prediction model for sudden cardiac death in hypertrophic cardiomyopathy (HCM risk-SCD). European Heart Journal 2014. PMID: 24126876
- O'Mahony C et al. International External Validation Study of the 2014 European Society of Cardiology Guidelines on Sudden Cardiac Death Prevention in Hypertrophic Cardiomyopathy (EVIDENCE-HCM). Circulation 2018. PMID: 29191938
- Kasiakogias A et al. Exploring the Current Status of Risk Stratification in Hypertrophic Cardiomyopathy: From Risk Models to Promising Techniques. Journal of Cardiovascular Development and Disease 2025. PMID: 40137099
- Olivotto I et al. Mavacamten for treatment of symptomatic obstructive hypertrophic cardiomyopathy (EXPLORER-HCM). Lancet 2020. PMID: 32871100
- Desai MY et al. Myosin Inhibition in Patients With Obstructive Hypertrophic Cardiomyopathy Referred for Septal Reduction Therapy (VALOR-HCM). Journal of the American College of Cardiology 2022. PMID: 35798455
- Maron MS et al. Aficamten for Symptomatic Obstructive Hypertrophic Cardiomyopathy (SEQUOIA-HCM). New England Journal of Medicine 2024. PMID: 38739079
- Garcia-Pavia P et al. Aficamten or Metoprolol Monotherapy for Obstructive Hypertrophic Cardiomyopathy (MAPLE-HCM). New England Journal of Medicine 2025. PMID: 40888697
- Desai MY et al. Mavacamten in Symptomatic Nonobstructive Hypertrophic Cardiomyopathy (ODYSSEY-HCM). New England Journal of Medicine 2025. PMID: 40888717
- Masri A et al. Aficamten for Symptomatic Nonobstructive Hypertrophic Cardiomyopathy (ACACIA-HCM). New England Journal of Medicine 2026. PMID: 42663312
- Rossano JW et al. Mavacamten in Adolescents with Obstructive Hypertrophic Cardiomyopathy (SCOUT-HCM). New England Journal of Medicine 2026. PMID: 41910394
- Ho CY et al. Genotype and Lifetime Burden of Disease in Hypertrophic Cardiomyopathy: Insights from the Sarcomeric Human Cardiomyopathy Registry (SHaRe). Circulation 2018. PMID: 30297972
- Lampert R et al. Vigorous Exercise in Patients With Hypertrophic Cardiomyopathy (LIVE-HCM). JAMA Cardiology 2023. PMID: 37195701
- Oliveri F et al. Hypertrophic Cardiomyopathy and Atrial Fibrillation: A Systematic Review and Meta-analysis of Anticoagulation Strategy. American Journal of Cardiovascular Drugs 2023. PMID: 37061614
- Nagueh SF et al. Recommendations for the Evaluation of Left Ventricular Diastolic Function by Echocardiography: An Update from the American Society of Echocardiography and the European Association of Cardiovascular Imaging. Journal of the American Society of Echocardiography 2016. PMID: 27037982
- Cardim N et al. Role of multi-modality cardiac imaging in the management of patients with hypertrophic cardiomyopathy in 2025: A Clinical Consensus Statement of the EACVI of the ESC. European Heart Journal Cardiovascular Imaging 2026. PMID: 41184097
- Sakamoto T. Apical hypertrophic cardiomyopathy (apical hypertrophy): an overview. Journal of Cardiology 2001. PMID: 11433822
- Tao Y et al. Usefulness of ECG to differentiate apical hypertrophic cardiomyopathy from non-ST elevation acute coronary syndrome. BMC Cardiovascular Disorders 2020. PMID: 32576233
- European Medicines Agency. Camzyos (mavacamten), EPAR och produktinformation. https://www.ema.europa.eu/en/medicines/human/EPAR/camzyos
- European Medicines Agency. Myqorzo (aficamten), produktresumé 2026. https://www.ema.europa.eu/en/documents/product-information/myqorzo-epar-product-information_en.pdf
- FASS. Camzyos hårda kapslar, produktresumé. https://fass.se/health/product/20210628000038/smpc
- NT-rådet. Mavakamten (Camzyos): beslut 2022-08-24 om regional bedömning. Samverkanläkemedel. https://samverkanlakemedel.se/produktinfo/camzyos-mavakamten