
Zusammenfassung
Die dilatative Kardiomyopathie (DCM) ist ein Phänotyp: Der linke Ventrikel ist erweitert und systolisch eingeschränkt, ohne dass Belastung (Hypertonie, Klappenerkrankung) oder koronare Herzkrankheit dies erklären [1]. Hinter dem Phänotyp stehen viele Ursachen. Etwa ein Drittel der Fälle hat eine pathogene Genvariante, der Rest verteilt sich auf Myokarditis, Alkohol, Arzneimittel wie Anthrazykline, Tachykardie, Schwangerschaft, endokrine Erkrankungen, Eisenüberladung, Sarkoidose und Infektionen wie die Chagas-Krankheit, oder es lässt sich keine Ursache nachweisen (idiopathische DCM) [1,4]. Die ESC 2023 hat außerdem den Begriff der nicht dilatativen linksventrikulären Kardiomyopathie (NDLVC) für Patienten mit Narbenbildung oder globaler Hypokinesie ohne Dilatation eingeführt [1,3].
Die Diagnose beruht auf Echokardiographie und kardialer MRT (CMR), ergänzt durch eine Koronarbeurteilung zum Ausschluss einer ischämischen Genese. Eine genetische Testung mit genetischer Beratung wird empfohlen, wenn sie Diagnose, Prognose, Therapiesteuerung oder die Möglichkeit einer Familienuntersuchung liefern kann, was bei DCM häufig der Fall ist, und Verwandten ersten Grades sollen EKG und kardiale Bildgebung angeboten werden [1]. Late-Gadolinium-Enhancement (LGE) in der CMR und der Genotyp steuern sowohl die Ursachenbeurteilung als auch das Risiko für den plötzlichen Herztod [1,11,12].
Die Therapie der Herzinsuffizienz folgt den Leitlinien für HFrEF und wird in Pharmakotherapie der Herzinsuffizienz und Herzinsuffizienz beschrieben. Spezifisch für die DCM sind die Ursachenabklärung, die genotypgesteuerte Beurteilung der ICD-Indikation, das Familienscreening und die Frage, ob die Therapie nach Erholung der linksventrikulären Funktion reduziert werden kann. Ein Absetzen wird nicht als Regelfall empfohlen, da 44 % der Patienten in TRED-HF innerhalb von 6 Monaten nach Absetzen der Therapie einen Rückfall erlitten [18].
Die Prognose unterscheidet sich je nach Ursache erheblich. Tachykardieinduzierte Kardiomyopathie und alkoholische Kardiomyopathie können sich deutlich bessern, wenn die Ursache beseitigt wird, während genetische Formen mit LMNA- oder FLNC-Variante ein hohes Risiko für ventrikuläre Arrhythmien haben [1,2,19].
Definition und Terminologie
Nach der ESC 2023 wird die DCM durch eine linksventrikuläre Dilatation und systolische Dysfunktion definiert, die nicht allein durch abnorme Belastung oder koronare Herzkrankheit erklärt werden. Dilatation bedeutet einen enddiastolischen Durchmesser von über 58 mm bei Männern und über 52 mm bei Frauen oder ein indiziertes enddiastolisches Volumen von mindestens 75 ml/m² bei Männern und 62 ml/m² bei Frauen (mehr als 2 z-Scores über dem Referenzwert). Eine systolische Dysfunktion ist als LVEF unter 50 % definiert [1]. Die Grenze ist also nicht dieselbe wie bei HFrEF (LVEF 40 % oder niedriger).
Die nicht dilatative linksventrikuläre Kardiomyopathie (NDLVC) ist definiert als nicht ischämische Narbenbildung oder Fetteinlagerung im linken Ventrikel ohne Dilatation, mit oder ohne Wandbewegungsstörung, oder als isolierte globale Hypokinesie ohne Narbe [1]. Der Begriff entspricht der hypokinetischen nicht dilatativen Kardiomyopathie (HNDCM), die die Arbeitsgruppe der ESC 2016 vorgeschlagen hat [3]. Die Phänotypen überlappen stark, und dieselben Gene können DCM, NDLVC und arrhythmogene Kardiomyopathie verursachen [1,22].
Bei Verwandten genügt eine isolierte linksventrikuläre Dilatation mit erhaltener systolischer Funktion oder eine familiäre Krankheitsvariante, um die Diagnose DCM zu stellen. Die Erkrankung gilt als familiär, wenn ein oder mehrere Verwandte ersten oder zweiten Grades eine DCM haben oder wenn ein Verwandter ersten Grades mit DCM plötzlich verstorben ist [1].
Die DCM ist ein Phänotyp und keine Enddiagnose. Die Diagnose idiopathische DCM wird erst gestellt, wenn genetische Testung und Abklärung erworbener Ursachen keine Erklärung geliefert haben [1,5]. Wird das Bild stattdessen von Hypertrophie, fibrofettigem Ersatz des rechten Ventrikels oder ausgeprägter Trabekulierung geprägt, handelt es sich um hypertrophe Kardiomyopathie, arrhythmogene rechtsventrikuläre Kardiomyopathie bzw. Non-Compaction-Kardiomyopathie. Klassifikation und Abklärung der gesamten Gruppe werden in Kardiomyopathien: Klassifikation, Abklärung und Familienscreening beschrieben.
Häufigkeit und Risikofaktoren
Die Prävalenz bei Erwachsenen wird in der ESC 2023 mit 0,036 bis 0,400 % angegeben, mit großer Unsicherheit je nach Art der Fallfindung [1]. In Kohortenstudien liegt das mittlere Alter bei etwa 50 Jahren, und etwa zwei Drittel sind Männer [9,12]. Die Erkrankung manifestiert sich auch in der Kindheit, und eine genetische Testung kann auch bei Kindern wertvoll sein [1].
Erblichkeit ist häufig. Eine familiäre Erkrankung kommt in 20 bis 50 % der Fälle idiopathischer DCM vor [5]. Pathogene oder wahrscheinlich pathogene Varianten werden in modernen Kohorten bei bis zu 40 % gefunden, und bei über 20 % derjenigen ohne bekannte Familienanamnese [1]. Bei Patienten mit chemotherapie-, alkohol- oder peripartumassoziierter DCM wird in 10 bis 15 % eine Variante gefunden [1]. Über 30 Gene wurden mit der DCM in Verbindung gebracht [6]. In einer systematischen Genkuratierung von 51 Genen hatten 12 eine definitive oder starke Evidenz: BAG3, DES, FLNC, LMNA, MYH7, PLN, RBM20, SCN5A, TNNC1, TNNT2, TTN und DSP [7].
Vorhofflimmern kommt bei 25 bis 49 % der Patienten mit DCM vor, mit einer jährlichen Inzidenz von 3,8 bis 5,5 % [1].
Ursachen
Die DCM ist ein Phänotyp mit vielen zugrunde liegenden Erkrankungen. Die Tabelle fasst die wichtigsten zusammen, ausgehend von der ESC 2023 [1].
| Gruppe | Beispiele |
|---|---|
| Genetisch | TTN, LMNA, DSP, FLNC, BAG3, RBM20, PLN, TMEM43, DES, MYH7, SCN5A, DMD (Dystrophinopathie) |
| Entzündung und Infektion | Virusmyokarditis, Riesenzellmyokarditis, Sarkoidose, Chagas-Krankheit, Borreliose, HIV, COVID-19 |
| Toxisch und Überladung | Alkohol, Kokain, Amphetamin, anabole Steroide, Kobalt, Eisenüberladung (Hämochromatose) |
| Arzneimittel | Anthrazykline, andere Zytostatika, Tyrosinkinase-Inhibitoren, monoklonale Antikörper, Clozapin, Lithium |
| Endokrin und metabolisch | Hypo- und Hyperthyreose, Morbus Cushing und Morbus Addison, Phäochromozytom, Akromegalie, Diabetes |
| Tachykardie [1,2] | Vorhofflimmern, häufige ventrikuläre Extrasystolen, supraventrikuläre Tachykardie |
| Schwangerschaft | Peripartale Kardiomyopathie |
| Mangelernährung und Elektrolytstörung | Selen, Thiamin, Carnitin, Hypokalzämie, Hypophosphatämie |
| Autoimmun | Systemischer Lupus erythematodes, rheumatoide Arthritis, Polymyositis, Zöliakie u. a. |
Genetische Ursachen und erworbene Faktoren wirken oft zusammen. Eine nachgewiesene erworbene Ursache schließt eine zugrunde liegende Genvariante nicht aus, und eine Genvariante kann einen auslösenden Faktor wie Schwangerschaft, Alkohol oder Chemotherapie benötigen, um Krankheit zu verursachen [1,19]. Trunkierende Titin-Varianten bei Patienten mit alkoholischer Kardiomyopathie wurden beispielsweise mit einer um 8,7 Prozentpunkte niedrigeren Ejektionsfraktion als bei Patienten ohne Variante in Verbindung gebracht [19].
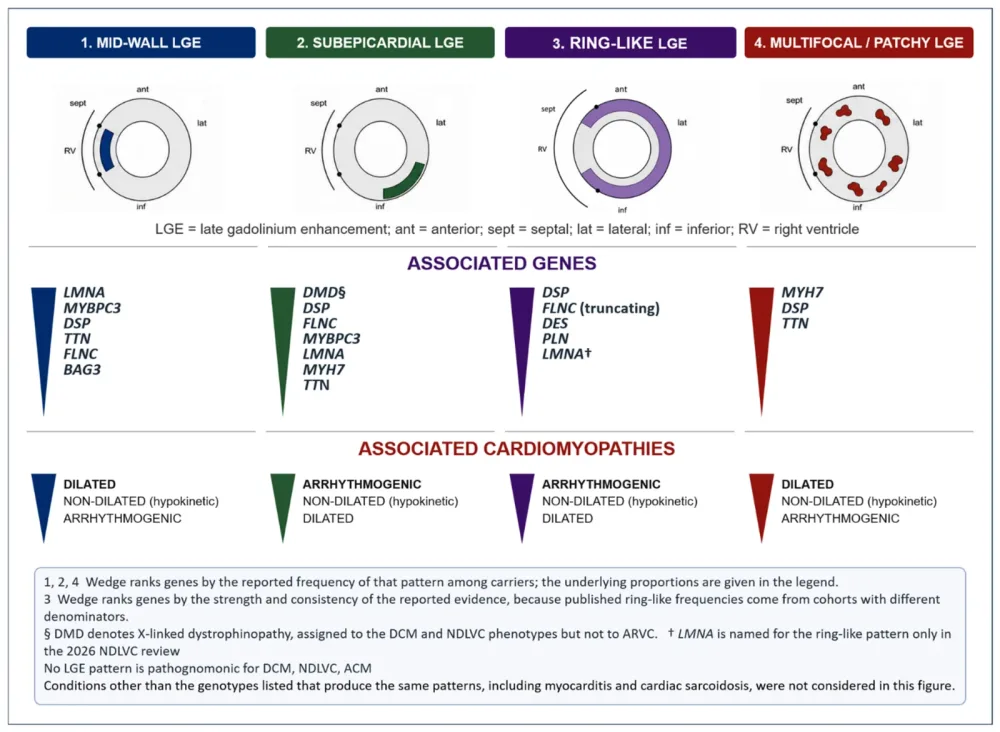
Die Gene unterscheiden sich klinisch. LMNA führt häufig zu verlängerter PR-Zeit, AV-Block, Vorhofflimmern, ventrikulären Extrasystolen und Niedervoltage, die CMR zeigt oft LGE in der Septummitte, und das Risiko für ventrikuläre Arrhythmien ist hoch [1]. Trunkierende FLNC-Varianten und DSP führen häufiger zu ringförmigem LGE und haben ein erhebliches Risiko für ventrikuläre Arrhythmien. DSP-Varianten können zudem Episoden von Myokardinflammation verursachen. Trunkierende Titin-Varianten haben dagegen häufig eine verbesserte linksventrikuläre Funktion unter Herzinsuffizienztherapie gezeigt [1].
Für die Abklärung ist entscheidend, dass koronare Herzkrankheit, Klappenerkrankung und Hypertonie zuerst als Erklärung bewertet werden. Eine linksventrikuläre Dilatation bei Mitralinsuffizienz zählt nicht als DCM, aber eine Mitralinsuffizienz kann bei DCM sekundär entstehen. Reversible Ursachen wie tachykardieinduzierte Kardiomyopathie, Takotsubo und Myokarditis sollen identifiziert werden, da sie sich normalisieren können [2]. Erkrankungen wie die ATTR-Amyloidose führen häufiger zu Wandverdickung als zu Dilatation und sind eine eigene Differenzialdiagnose.
Klinisches Bild
Die Symptome sind die der Herzinsuffizienz: Dyspnoe, Müdigkeit, verminderte Leistungsfähigkeit und Flüssigkeitsretention [4]. Die Symptome können viele Jahre nach dem Auftreten von EKG- oder echokardiographischen Veränderungen auftreten, und viele Patienten werden durch Familienuntersuchungen entdeckt [1]. Die Erstmanifestation kann auch eine Arrhythmie, Synkope, plötzlicher Herztod oder ein thromboembolisches Ereignis sein [4].
Da das Schlagvolumen zu Beginn der Erkrankung trotz niedriger Ejektionsfraktion erhalten sein kann, werden die Symptome erst in einem fortgeschrittenen Stadium deutlich. Im Herzinsuffizienz-Artikel werden Symptome, klinische Befunde und NT-proBNP beschrieben. Bei DCM sollte man insbesondere nach Alkoholkonsum, Arzneimitteln und früherer Krebstherapie, Schwangerschaft, Virusinfektion, familiärer Belastung durch Herzerkrankungen, plötzlichem Tod vor dem 50. Lebensjahr und Muskelerkrankung fragen.
Abklärung und Diagnostik
EKG
Das EKG kann völlig normal sein. Früh zeigen sich oft Zeichen einer linksventrikulären Hypertrophie, unspezifische ST-T-Veränderungen oder Schenkelblock. Bei fortgeschrittener Erkrankung können kleine QRS-Amplituden (Niedervoltage) auftreten, was eine ausgedehnte Fibrose widerspiegeln kann, aber auch bei bestimmten Genotypen (DSP, PLN, LMNA) vorkommt [1]. Pathologische Q-Zacken sprechen eher für einen durchgemachten Herzinfarkt (ischämische Kardiomyopathie) und veranlassen eine Koronarbeurteilung. AV-Block oder verlängerte PR-Zeit sprechen für eine genetische Ursache (LMNA, neuromuskuläre Erkrankung) oder eine entzündliche Systemerkrankung (Sarkoidose, Borreliose, Riesenzellmyokarditis) [1]. Das Langzeit-EKG dient dazu, Vorhofflimmern, ventrikuläre Arrhythmien und Bradyarrhythmien zu erfassen.
Echokardiographie bei dilatativer Kardiomyopathie
Die Echokardiographie ist für die Diagnose zentral. Mehr dazu unter Echokardiographie, Ejektionsfraktion und linksventrikuläre Funktion.
- Bei dilatativer Kardiomyopathie ist der linke Ventrikel dilatiert und die systolische Ventrikelfunktion eingeschränkt. Der rechte Ventrikel kann beteiligt sein, und eine biventrikuläre Dilatation ist bei fortgeschrittener Erkrankung häufig.
- Die diastolische Ventrikelfunktion kann normal sein oder ein restriktives Muster zeigen (hohes E/A-Verhältnis und kurze Dezelerationszeit, siehe Diastolische Funktion).
- Die Wanddicke kann normal sein, aber da der Ventrikel größer als normal ist, ist die Ventrikelmasse immer erhöht.
- Die kontraktile Funktion des Myokards ist generell eingeschränkt (Hypokinesie). Eine regionale Wandbewegungsstörung kann im Septum auftreten, wenn der Patient einen Linksschenkelblock hat. Die Ejektionsfraktion ist eingeschränkt, aber da der Ventrikel groß ist, kann das Schlagvolumen normal sein, weshalb Symptome erst auftreten, wenn der Zustand fortgeschritten ist.
- Die Dilatation des Ventrikels führt sekundär zu einer Dilatation des Mitralanulus und des Trikuspidalanulus, was zu Mitralinsuffizienz und Trikuspidalinsuffizienz führt. Im fortgeschrittenen Stadium treten Komplikationen dieser Klappeninsuffizienzen auf.
- Ausgeprägte Dilatation und eingeschränkte Kontraktilität führen zu einem langsamen Blutfluss im Ventrikel. Dies kann spontanen Echokontrast und die Bildung von Thromben im Ventrikel verursachen. Kontrastechokardiographie oder CMR können eingesetzt werden, um einen Thrombus auszuschließen [1].
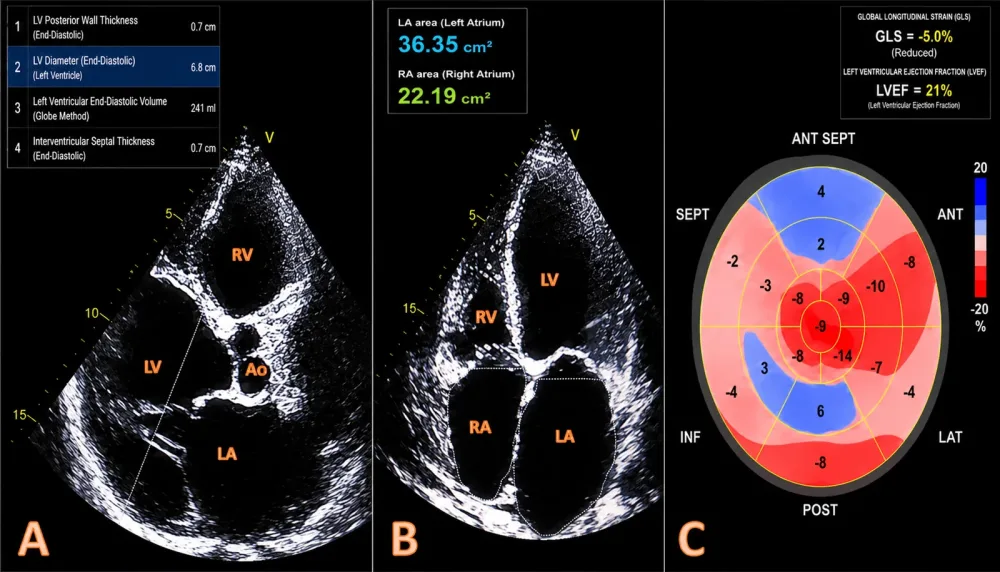
Strain (Deformationsanalyse) kann eine subklinische Dysfunktion bei genetischen Trägern und bei Patienten unter kardiotoxischer Chemotherapie aufdecken [1]. Die Echokardiographie kann verschiedene Formen der dilatativen Kardiomyopathie nicht sicher voneinander unterscheiden. Abbildung 1 zeigt ein Beispiel mit dilatiertem linkem Ventrikel, vergrößerten Vorhöfen und stark eingeschränktem Strain [23].
Kardiale MRT
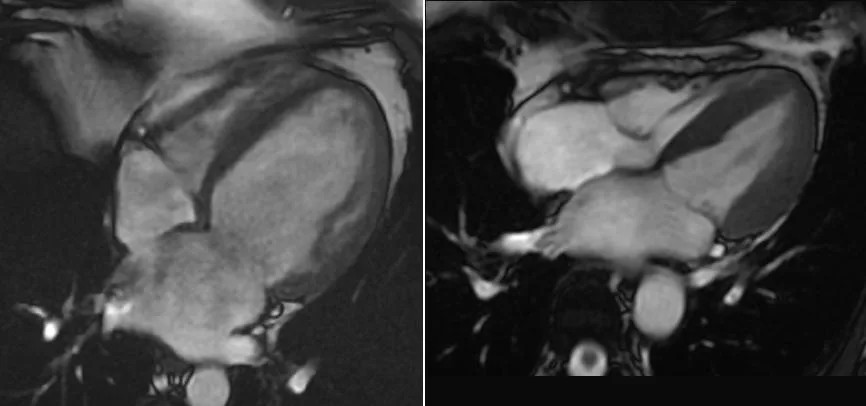
Die CMR wird bei Verdacht auf Kardiomyopathie oder unklarer Ursache der Herzinsuffizienz empfohlen, wenn sie für das Management einen Beitrag leistet (Klasse I, Evidenzgrad C) [2]. Das Protokoll sollte Cine, T2-gewichtete Bilder, T1-Mapping vor und nach Kontrastmittel (das das extrazelluläre Volumen, ECV, liefert) und Late-Gadolinium-Enhancement (LGE) umfassen [1]. Eine T2*-Sequenz wird bei Verdacht auf Eisenüberladung eingesetzt.
Die Untersuchung liefert Hinweise auf die Ursache und prognostische Informationen:
- Ödem spricht für Inflammation oder Myokarditis.
- LGE kommt bei 25 bis 35 % der Patienten mit DCM vor, und die Verteilung kann helfen, einen durchgemachten Herzinfarkt auszuschließen [1].
- Subepikardiales LGE findet sich nach Myokarditis, fleckförmiges LGE bei Sarkoidose, ausgedehntes inferolaterales LGE bei Dystrophinopathien, septales Mittwand-LGE bei LMNA-Trägern und ringförmiges LGE bei DSP- und FLNC-Varianten [1].
- Vorhandensein und Ausdehnung von LGE sagen sowohl Arrhythmien als auch den Verlauf der Herzinsuffizienz voraus, unabhängig von der LVEF [1,11].
Eine Kontroll-CMR kann alle 2 bis 5 Jahre erwogen werden [1].
Koronarbeurteilung
Eine koronare Herzkrankheit soll ausgeschlossen werden, bevor die Diagnose DCM gestellt wird. Eine invasive Koronarangiografie sollte bei hoher Vortestwahrscheinlichkeit für eine obstruktive koronare Herzkrankheit erwogen werden (Klasse IIa, Evidenzgrad C), und eine Computertomographie der Koronargefäße bei niedriger bis mittlerer Wahrscheinlichkeit (Klasse IIa, Evidenzgrad C) [2]. Nach einer klassischen Definition werden Patienten mit Eingefäßerkrankung ohne früheren Infarkt oder Revaskularisation für prognostische Zwecke als nicht ischämisch eingestuft [10]. Eine ausgedehntere koronare Herzkrankheit spricht für eine ischämische Ursache [10], und die CMR schärft die Beurteilung.
Laboruntersuchungen und besondere Untersuchungen
Die Basisabklärung bei Herzinsuffizienz (NT-proBNP, Blutbild, Elektrolyte, Kreatinin, Leberstatus, TSH, Eisenstatus, HbA1c) wird im Herzinsuffizienz-Artikel beschrieben. Bei DCM wird sie nach der Anamnese ergänzt: Schilddrüsenwerte, Ferritin und Transferrinsättigung bei Verdacht auf Eisenüberladung (Hämochromatose), Serologie bei epidemiologischem Verdacht (zum Beispiel Chagas-Krankheit) sowie gezielte Untersuchungen bei Zeichen einer Systemerkrankung.
FDG-PET sollte bei Verdacht auf Herzsarkoidose erwogen werden (Klasse IIa, Evidenzgrad C), und eine Endomyokardbiopsie bei rasch progredienter Herzinsuffizienz trotz Therapie oder wenn andere Untersuchungen auf Inflammation, Infiltration oder Einlagerung hinweisen, die sich anders nicht identifizieren lassen (Klasse IIa, Evidenzgrad C) [2]. Siehe auch extrapulmonale Sarkoidose.
Genetische Testung und Familienscreening
Eine genetische Testung wird bei Patienten empfohlen, die die Kriterien einer Kardiomyopathie erfüllen, wenn das Ergebnis Diagnose, Prognose, Therapiestratifizierung oder reproduktive Beratung liefert oder eine Familienuntersuchung ermöglicht (Klasse I, Evidenzgrad B). Eine genetische Beratung vor und nach der Testung wird ebenfalls empfohlen (Klasse I, Evidenzgrad B) [1]. Die ESC 2023 hält eine Testung bei allen Patienten mit DCM für vorteilhaft, auch bei Kindern und Patienten mit alkohol-, chemotherapie- oder peripartumassoziierter DCM, und das Alter soll keine Einschränkung sein [1]. Der Madrid DCM Genotype Score kann bei begrenzten Ressourcen zur Priorisierung verwendet werden [1]. Ein positiver Befund liefert prognostische Informationen: In einer Kohorte von 1.005 Patienten hatten Genotyp-positive Patienten schlechtere Verläufe als Genotyp-negative (schwere kardiovaskuläre Ereignisse 31,7 gegenüber 19,8 %) [8].
Allen Verwandten ersten Grades sollen EKG und kardiale Bildgebung (Echokardiographie und/oder CMR) angeboten werden [1]. Empfehlungen zur Familienuntersuchung nach genetischer Testung (ESC 2023):
- Verwandte ersten Grades, die dieselbe krankheitsverursachende Variante wie der Indexpatient tragen, sollen mit EKG, Bildgebung und Langzeitnachsorge kontrolliert werden (Klasse I, Evidenzgrad B).
- Verwandte ohne die Variante und ohne Phänotyp können aus der Nachsorge entlassen werden, mit dem Rat, sich bei Symptomen erneut vorzustellen (Klasse I, Evidenzgrad C).
- Wurde beim Indexpatienten keine pathogene Variante nachgewiesen oder keine Testung durchgeführt, sollen Verwandte ersten Grades eine klinische Untersuchung mit EKG und Bildgebung erhalten (Klasse I, Evidenzgrad C), und eine regelmäßige Langzeitnachsorge sollte erwogen werden (Klasse IIa, Evidenzgrad C).
- Eine CMR sollte bei Verwandten mit normaler Funktion erwogen werden, die Hochrisikovarianten tragen (FLNC, DES, DSP, PLN, LMNA, TMEM43, RBM20) [1].
- Ist der Indexpatient der einzige Betroffene in der Familie und wurde keine Variante gefunden, kann erwogen werden, die Nachsorge bei Verwandten ersten Grades ab einem Alter von 50 Jahren bei normalem EKG und normaler Bildgebung zu beenden [1].
Differenzialdiagnosen
| Zustand | Unterscheidende Merkmale |
|---|---|
| Ischämische Kardiomyopathie | Früherer Infarkt, regionale Wandbewegungsstörungen im Versorgungsgebiet einer Koronararterie, subendokardiales LGE, signifikante Stenosen |
| Klappenerkrankung (Aortenstenose, Aorteninsuffizienz, Mitralinsuffizienz) | Der Klappenfehler erklärt die Belastung; die Dilatation steht im Verhältnis zum Klappenfehler |
| Hypertensive Herzerkrankung | Lange Hypertonieanamnese, in erster Linie konzentrische Hypertrophie |
| Tachykardieinduzierte Kardiomyopathie | Anhaltende Tachykardie (Vorhofflimmern, häufige Extrasystolen), Besserung nach Frequenz- oder Rhythmuskontrolle |
| Takotsubo | Akuter Beginn nach Stress, apikale Ballonierung, oft Normalisierung innerhalb von Wochen |
| Myokarditis | Akuter Beginn, Troponin, Ödem und subepikardiales LGE in der CMR |
| Arrhythmogene Kardiomyopathie und NDLVC | Ringförmiges oder subepikardiales LGE, hochgradige ventrikuläre Arrhythmien, Familienanamnese |
| Non-Compaction | Ausgeprägte Trabekulierung, zweischichtige Wand |
| Amyloidose | Verdickte Wände, Niedervoltage, erhöhtes NT-proBNP und Troponin |
Therapie
Grundprinzipien
Die Therapie hat zwei Schienen: die Ursache zu behandeln, wenn sie behandelbar ist, und die Herzinsuffizienz sowie das Risiko ventrikulärer Arrhythmien zu behandeln. Die ESC 2023 empfiehlt, bei DCM die Leitlinien zur chronischen Herzinsuffizienz anzuwenden, da die Empfehlungen weitgehend ursachenunabhängig sind und randomisierte Studien zu einzelnen Kardiomyopathien selten sind [1]. Das betrifft ACE-Hemmer oder ARNI, Betablocker, Mineralokortikoid-Rezeptor-Antagonisten und SGLT2-Inhibitoren sowie CRT und Transplantation. Die ESC 2026 gibt an, dass SGLT2-Inhibitoren und MRA bei symptomatischer Herzinsuffizienz unabhängig von der LVEF empfohlen werden und dass die Dosen alle 1 bis 2 Wochen aufzutitrieren sind [2]. Arzneimittel, Zielwerte und Nebenwirkungen werden in Pharmakotherapie der Herzinsuffizienz beschrieben. Die Dosen werden hier nicht wiederholt.
Das Ansprechen auf die Therapie kann sich zwischen Genotypen unterscheiden [1]. Bei asymptomatischer linksventrikulärer Dysfunktion oder früher Erkrankung, zum Beispiel bei genetischen Trägern, die bei einer Familienuntersuchung entdeckt wurden, kann eine Erstlinientherapie (ACE-Hemmer, ARB, Betablocker, MRA) erwogen werden, um eine Progression zu verhindern, aber die Evidenz ist schwach (Klasse IIb, Evidenzgrad C) [1]. Eisenmangel wird gemäß Eisenmangel bei Herzinsuffizienz behandelt.
Behandlung der zugrunde liegenden Ursache
Maßnahmen, die die linksventrikuläre Funktion normalisieren können, sollten unbedingt früh versucht werden: Alkoholabstinenz, Behandlung der Tachykardie (Sinusrhythmus oder Frequenzkontrolle), Behandlung von Schilddrüsenerkrankung, Eisenüberladung und entzündlichen Erkrankungen sowie Beendigung einer kardiotoxischen Exposition. Eine durch Vorhofflimmern verursachte Herzinsuffizienz hat generell eine bessere Prognose als eine Herzinsuffizienz, die Vorhofflimmern verursacht [2].
ICD bei dilatativer Kardiomyopathie
Die Entscheidung über einen implantierbaren Defibrillator bei DCM beruht auf LVEF, Genotyp, LGE und weiteren Risikofaktoren wie Synkope und anhaltender oder wiederholter nicht anhaltender Kammertachykardie. Die Empfehlungen der ESC 2023 [1]:
| Situation | Klasse, Evidenzgrad |
|---|---|
| Sekundärprävention: Herzstillstand überlebt oder Erholung von einer ventrikulären Arrhythmie mit hämodynamischer Instabilität | I, B |
| Primärprävention bei symptomatischer Herzinsuffizienz und LVEF ≤35 % trotz mindestens 3 Monaten optimaler Therapie | IIa, A |
| Der Genotyp sollte in der Risikobeurteilung berücksichtigt werden | IIa, B |
| Hochrisikogenotyp, LVEF >35 % und weitere Risikofaktoren (zum Beispiel NSVT, viele ventrikuläre Extrasystolen, männliches Geschlecht, LGE) | IIa, C |
| Hochrisikogenotyp, LVEF >35 % ohne weitere Risikofaktoren, in ausgewählten Fällen | IIb, C |
| Kein Hochrisikogenotyp, LVEF >35 % und weitere Risikofaktoren (Synkope, LGE in der CMR) | IIb, C |
Die ESC 2026 gibt der ICD bei nicht ischämischer HFrEF (NYHA II und III, LVEF ≤35 % trotz mindestens 3 Monaten Therapie, erwartete Überlebenszeit über 1 Jahr) Klasse IIa, Evidenzgrad B1, empfiehlt aber keine ICD in NYHA IV ohne Möglichkeit einer CRT, eines ventrikulären Unterstützungssystems (VAD) oder einer Transplantation [2]. Ein tragbarer Defibrillator kann als Überbrückung bis zur Entscheidung über eine permanente ICD oder während der Wartezeit auf eine Transplantation erwogen werden (IIb, C) [2]. In SCD-HeFT senkte die ICD die Gesamtmortalität im Vergleich zu Amiodaron bei Patienten mit HFrEF um 23 % [2,16].
Die Evidenz bei nicht ischämischer Erkrankung ist weniger eindeutig als bei ischämischer. In DEFINITE verringerte die ICD die Zahl plötzlicher Arrhythmietodesfälle (3 gegenüber 14 Fällen), aber die Gesamtmortalität sank nicht signifikant (HR 0,65) [14]. In DANISH, wo 58 % eine CRT hatten, unterschied sich die Gesamtmortalität nicht (HR 0,87), während der plötzliche Herztod halbiert wurde (HR 0,50) [15]. Die ESC 2023 gibt an, dass Subgruppenanalysen einen Überlebensvorteil bis zu einem Alter von etwa 70 Jahren nahelegen [1]. Beim Aggregatwechsel sollten Nutzen und Risiko in einer gemeinsamen Entscheidung von Patient und einem Kardiologen mit Erfahrung in Herzinsuffizienz und Device-Therapie neu bewertet werden (IIa, C) [2].
Hochrisikogenotypen sind unabhängig von der LVEF zu beachten. Nach der ESC 2023 betrifft das Varianten in LMNA, FLNC (trunkierend), TMEM43, PLN, DSP und RBM20, mit einem jährlichen Risiko für den plötzlichen Herztod von 3 bis 5 % für PLN, DSP und RBM20 und 5 bis 10 % für LMNA, trunkierendes FLNC und TMEM43 [1].
| Gen | Prädiktoren für den plötzlichen Herztod (ESC 2023) |
|---|---|
| LMNA | Geschätztes 5-Jahres-Risiko mit dem LMNA-Risikorechner |
| FLNC, trunkierend | LGE, LVEF unter 45 % |
| TMEM43 | Männer; Frauen mit LVEF unter 45 %, NSVT, LGE oder mehr als 200 Extrasystolen pro Tag |
| PLN | Risikorechner, LVEF unter 45 %, LGE, NSVT |
| DSP, RBM20 | LGE, LVEF unter 45 % |
Der LMNA-Risikoscore (Geschlecht, Nicht-Missense-Variante, AV-Block, NSVT, LVEF) sagte im ursprünglichen Material bei einem 5-Jahres-Risiko von mindestens 7 % 96 % der lebensbedrohlichen Arrhythmien voraus [13]. Die Validierung zeigte jedoch eine Überschätzung des Risikos bei diesem Grenzwert (Spezifität 26 %), und die ESC 2023 betont eine gemeinsame Entscheidung anstelle einer festen Schwelle und gibt an, dass die Arrhythmie-Leitlinie der ESC von 2022 10 % für DCM mit LMNA-Variante vorgeschlagen hat [1]. Der Score ist eine Grundlage für das Gespräch mit dem Patienten.
Bei Patienten ohne Hochrisikogenotyp und mit LVEF über 35 % können Vorhandensein und Ausdehnung von LGE bei der Risikobeurteilung hilfreich sein [1]. In einer Kohorte mit LVEF 40 % oder höher erlitten 17,8 % mit Mittwand-LGE einen plötzlichen Herztod oder einen abortierten plötzlichen Herztod, verglichen mit 2,3 % ohne LGE [12]. In einer größeren Kohorte lag die Mortalität über gut 5 Jahre bei 26,8 gegenüber 10,6 % mit bzw. ohne Fibrose [11]. Genotyp und LGE zusammen verbessern die Risikobeurteilung [9]. Siehe auch Herzschrittmacher und ICD und ICD in der Notaufnahme.
CRT
Ein Linksschenkelblock kommt bei DCM häufig vor. Nach der ESC 2026 wird eine CRT bei symptomatischer HFrEF, LVEF ≤35 % trotz optimaler Therapie und Sinusrhythmus mit LBBB und QRS ≥150 ms empfohlen (Klasse I, Evidenzgrad A). Bei LBBB mit QRS 130 bis 149 ms oder Nicht-LBBB mit QRS ≥150 ms sollte eine CRT erwogen werden (IIa, C). Eine CRT anstelle einer rechtsventrikulären Stimulation sollte bei Schrittmacherindikation wegen AV-Block bei Patienten mit HFrEF erwogen werden (IIa, B1) [2]. Mehr dazu unter EKG bei Herzschrittmacher, ICD und CRT.
Vorhofflimmern
Vorhofflimmern soll sowohl als Ursache als auch als Folge beurteilt werden. Nach der ESC 2026 erfolgt die orale Antikoagulation nach dem CHA2DS2-VA-Score (Klasse I, Evidenzgrad A), mit DOAK vor Warfarin (I, B1) [2]. Betablocker sind die Erstwahl zur Frequenzkontrolle bei stabiler HFrEF (I, C), Digoxin kann ergänzt werden (IIa, C), und eine AV-Knoten-Ablation mit CRT sollte bei stark symptomatischem permanentem Vorhofflimmern erwogen werden (IIa, B1). Eine Katheterablation kann bei ausgewählten Patienten mit symptomatischem Vorhofflimmern und HFrEF erwogen werden (IIa, C), mit den Kriterien hohe Vorhofflimmerlast, weniger als ein Jahr kontinuierlich persistierendes Vorhofflimmern und deutlicher Zusammenhang zwischen Vorhofflimmern und Herzinsuffizienz [2]. In CASTLE-AF verringerte die Ablation den kombinierten Endpunkt aus Tod oder Hospitalisierung wegen Herzinsuffizienz (HR 0,62), aber die Studie betraf Herzinsuffizienz mit einer LVEF von höchstens 35 % und ICD, nicht spezifisch DCM [21]. Flecainid, Propafenon und Dronedaron sollten bei HFrEF vermieden werden [2]. Eine LMNA-Erkrankung bedeutet ein besonders hohes Schlaganfallrisiko (8 bis 22 %) [1]. Siehe Vorhofflimmern und Katheterablation.
Ventrikuläre Arrhythmien und Ablation
Reversible Faktoren (Elektrolyte, Ischämie, Arzneimittel) sollen korrigiert werden. Bei einem elektrischen Sturm ohne Ansprechen auf Antiarrhythmika wird eine Katheterablation empfohlen, und bei rezidivierenden narbenbedingten Arrhythmien besteht die vorbeugende Therapie aus Betablockern, Sotalol oder Amiodaron sowie Katheterablation, vor allem bei monomorpher Kammertachykardie. Refraktäre Fälle werden von einem Team aus Kardiomyopathie-Spezialist und Elektrophysiologe behandelt [1]. Siehe Ventrikuläre Tachykardie.
Fortgeschrittene Herzinsuffizienz und Transplantation
Eine Herztransplantation wird für geeignete Patienten mit Kardiomyopathie und fortgeschrittener Herzinsuffizienz (NYHA III–IV) oder refraktären ventrikulären Arrhythmien, die nicht auf die Therapie ansprechen, empfohlen, sofern keine absoluten Kontraindikationen bestehen (Klasse I, Evidenzgrad C) [1]. Die Einjahresüberlebensrate nach Transplantation beträgt 80 bis 90 %, die mediane Überlebenszeit 12,5 Jahre. Aktiver Alkohol- oder Substanzmissbrauch in den letzten 6 Monaten ist eine Kontraindikation, weshalb Alkoholabstinenz bei alkoholischer Kardiomyopathie entscheidend ist [2]. Mechanische Kreislaufunterstützung kann als Überbrückung bis zur Transplantation (Bridge to Transplant) oder bis zur Transplantationsfähigkeit (Bridge to Candidacy) dienen. Siehe Herz-Lungen-Transplantation.
Erholung und Absetzen der Therapie
Die linksventrikuläre Funktion bessert sich bei vielen. In einer italienischen Kohorte erreichten 37 % nach 24 Monaten Therapie ein reverses Remodeling (Reverse Remodeling), und dies war mit besserem Überleben und weniger Arrhythmien verbunden [17]. Die Häufigkeit betrug 39,6 % bei Genotyp-positiven und 46,2 % bei Genotyp-negativen in einer anderen Kohorte [8]. Trunkierende TTN-Varianten sind mit Erholung assoziiert [1].
TRED-HF randomisierte 51 Patienten mit früherer DCM (LVEF von unter 40 % auf mindestens 50 % verbessert, normalisiertes enddiastolisches Volumen, NT-proBNP unter 250 ng/L, symptomfrei) zu schrittweisem Absetzen der Herzinsuffizienztherapie oder Fortführung der Therapie. Innerhalb von 6 Monaten erlitten 44 % in der Absetzgruppe einen Rückfall, und niemand in der Gruppe mit fortgesetzter Therapie. Als diese Gruppe ihrerseits die Therapie absetzte, erlitten weitere 9 Patienten (36 % nach Kaplan-Meier) innerhalb von 6 Monaten einen Rückfall [18]. Die ESC 2026 deutet dies als Remission und nicht als Heilung und empfiehlt, die Therapie fortzusetzen. Ein Absetzen kann in Ausnahmefällen erwogen werden, wenn eine vollständig reversible Ursache (Takotsubo, arrhythmiebedingte Herzinsuffizienz, Myokarditis) Funktion, Volumen und natriuretische Peptide normalisiert hat, und dann auf Wunsch des Patienten, schrittweise und mit engmaschigen Kontrollen von Klinik, Labor und Bildgebung. Eine kleine Studie (CATHEDRAL-HF) sah beim Absetzen nicht mehr Rückfälle [2].
Besondere Formen und Situationen
Alkoholische Kardiomyopathie
Die alkoholische Kardiomyopathie ist eine erworbene Form der DCM, die durch langjährigen reichlichen Alkoholkonsum verursacht wird. Die klassische Grenze liegt bei mehr als 80 g Alkohol pro Tag über mindestens 5 Jahre, aber die Grenze ist umstritten, und die Empfindlichkeit variiert individuell. Die Diagnose erfordert einen dilatierten linken Ventrikel (Durchmesser mehr als 2 SD über dem Normwert), eine LVEF unter 50 % und den Ausschluss anderer Ursachen [19]. Alkohol trägt wahrscheinlich zu einem erheblichen Anteil der DCM bei: 3,8 bis 47 % der ungeklärten Fälle in verschiedenen Studien, und Männer sind häufiger betroffen [19].
Klinisch sowie in Echokardiographie und CMR ist die Erkrankung nicht von anderen DCM-Formen zu unterscheiden. Biochemische Hinweise sind erhöhte Leberwerte und GGT, Makrozytose, Thrombozytopenie, Hypomagnesiämie und Hypophosphatämie [19]. Vorhofflimmern ist häufig (34 % gegenüber 24 % bei anderer DCM in einer spanischen Kohorte) [19]. Genetische Varianten, insbesondere trunkierendes TTN, können das Individuum empfindlicher machen, was ein Zwei-Schritt-Modell mit genetischer Veranlagung und Alkohol als Auslöser stützt [19].
Die Prognose wird durch die Alkoholabstinenz bestimmt. In einer älteren Studie hatte die alkoholische Kardiomyopathie keinen besseren Verlauf als die idiopathische DCM, und fortgesetztes Trinken war ein starker Prädiktor für den Herztod [20]. In neueren Daten verbesserte sich die LVEF bei 42 %, und niemand, der weiter viel konsumierte, erholte sich [19]. Die Therapie besteht in Alkoholabstinenz, bei Bedarf mit Naltrexon oder Acamprosat (Disulfiram erfordert Vorsicht bei Herzinsuffizienz), und in der Behandlung der Herzinsuffizienz gemäß HFrEF [19]. Siehe Alkoholgebrauchsstörung.
Zytostatika und Kardio-Onkologie
Anthrazykline, andere Zytostatika, Tyrosinkinase-Inhibitoren und monoklonale Antikörper können eine DCM verursachen [1]. Bei symptomatischer Herzinsuffizienz unter Krebstherapie wird eine Herzinsuffizienztherapie unabhängig von der LVEF empfohlen, und die Entscheidung, kardiotoxische Arzneimittel fortzusetzen oder abzubrechen, wird von einem multidisziplinären Team nach Schweregrad getroffen. Eine Therapie für HFrEF wird bei asymptomatischer mäßiger bis schwerer Kardiotoxizität empfohlen und sollte bei leichter Kardiotoxizität erwogen werden [2]. Strain kann eine subklinische Dysfunktion bei Patienten unter kardiotoxischer Chemotherapie aufdecken [1].
Schwangerschaft und Peripartum
Eine Schwangerschaft kann bei genetisch Prädisponierten ein auslösender Faktor für eine DCM sein [1]. Siehe Peripartale Kardiomyopathie. Genetische Beratung und Testung sollten bei peripartaler Kardiomyopathie erwogen werden (Klasse IIa, Evidenzgrad C) [1].
Frauen mit bekannter Kardiomyopathie sollten eine präkonzeptionelle Beratung nach der mWHO-Klassifikation erhalten (Klasse I, Evidenzgrad C), und bei LVEF unter 35 % sollen Schwangerschaft und Entbindung in einem Expertenzentrum betreut werden [1]. Eine vaginale Entbindung wird in den meisten Fällen empfohlen, aber bei schwerer Herzinsuffizienz (LVEF unter 30 % oder NYHA III–IV) wird ein Kaiserschnitt erwogen [1]. ACE-Hemmer, ARB, ARNI, MRA, Ivabradin und SGLT2-Inhibitoren werden in der Schwangerschaft nicht empfohlen (Klasse III, Evidenzgrad C), und nicht selektive Betablocker werden durch betaselektive (Metoprolol, Bisoprolol) ersetzt (Klasse I, Evidenzgrad C) [2]. Es sollte erwogen werden, eine laufende Betablockade fortzuführen (IIa, C), mit Kontrolle des fetalen Wachstums [1]. Amiodaron, Atenolol, Dronedaron und Spironolacton sind kontraindiziert. Die Überwachung sollte 24 bis 48 Stunden nach der Entbindung fortgesetzt werden [1].
Diabetes
Diabetes gehört zu den Zuständen, die den DCM-Phänotyp verursachen können [1]. Die diabetische Kardiomyopathie, die meist mit Fibrose, Hypertrophie und diastolischer Dysfunktion beginnt, bevor sich die systolische Funktion verschlechtert, wird in diabetische Kardiomyopathie beschrieben.
Nachsorge und Prognose
Patienten mit DCM werden in einer Herzinsuffizienz-Ambulanz mit Kontrollen von Symptomen, Vitalparametern, Laborwerten und linksventrikulärer Funktion nachbetreut. Die CMR kann alle 2 bis 5 Jahre wiederholt werden. Ein ambulantes EKG wird bei NDLVC mindestens jährlich empfohlen, und häufiger bei hohem Risiko für Leitungsstörungen oder Arrhythmien (Laminopathie, neuromuskuläre Erkrankung, PLN, trunkierendes FLNC) [1]. Die Therapie soll auch bei verbesserter linksventrikulärer Funktion fortgesetzt werden [2]. Familiennachsorge und genetische Beratung sind oben beschrieben.
Mäßige körperliche Aktivität verbessert Funktionskapazität und Lebensqualität bei gut behandelten Patienten. Intensives Training und Wettkampfsport können dagegen Arrhythmien auslösen, und symptomatische Patienten sollten auf Sport mit mäßiger oder hoher Intensität verzichten. Genträger sollten individuell beurteilt werden, und besondere Vorsicht gilt bei LMNA und TMEM43 [1].
Die Prognose ist am schlechtesten bei Patienten mit der niedrigsten Ejektionsfraktion oder schwerer diastolischer Dysfunktion [4]. LGE, Genotyp und erreichtes reverses Remodeling sind unabhängige Prognosefaktoren [8,9,11,17]. In einer großen Kohorte hatten Genotyp-positive Patienten mehr schwere Ereignisse als Genotyp-negative (31,7 gegenüber 19,8 %), mehr ventrikuläre Arrhythmien (19,6 gegenüber 12,2 %) und häufiger eine terminale Herzinsuffizienz (16,1 gegenüber 8,7 %) [8]. Patienten mit sowohl LGE als auch Genotyp hatten das höchste Risiko [9]. Die Prognose hängt stark von der Ursache ab.
Häufige Fragen
Wodurch unterscheidet sich die dilatative Kardiomyopathie von der Herzinsuffizienz?
Herzinsuffizienz ist ein Syndrom, die DCM ist eine von mehreren möglichen Ursachen dafür. DCM bedeutet, dass der linke Ventrikel erweitert und die systolische Funktion eingeschränkt ist, ohne dass eine koronare Herzkrankheit oder abnorme Belastung dies erklärt [1]. Die Behandlung der Herzinsuffizienz selbst ist dieselbe wie bei anderen Ursachen von HFrEF, aber die Ursachenabklärung und die Familienuntersuchung sind spezifisch für die DCM.
Sollen Verwandte eines Patienten mit DCM untersucht werden?
Ja. Allen Verwandten ersten Grades sollen EKG und kardiale Bildgebung angeboten werden. Wurde eine krankheitsverursachende Variante gefunden, werden die Verwandten auf genau diese Variante getestet, und diejenigen, die sie nicht tragen, können aus der Nachsorge entlassen werden [1]. Ohne bekannte Variante werden die Verwandten klinisch nachbetreut, und die Nachsorge kann mit 50 Jahren bei normalen Befunden beendet werden, sofern es keine weiteren Erkrankten in der Familie gibt [1].
Brauchen alle Patienten mit DCM eine ICD?
Nein. Eine ICD wird nach überlebtem Herzstillstand oder ventrikulärer Arrhythmie mit Instabilität empfohlen. Als Primärprävention sollte sie bei LVEF 35 % oder niedriger trotz mindestens 3 Monaten optimaler Therapie erwogen werden, und bei Hochrisikogenotyp, LGE oder Synkope auch bei höherer LVEF [1,2]. Die Entscheidung wird gemeinsam mit dem Patienten getroffen.
Kann man die Herzinsuffizienzmedikamente absetzen, wenn sich das Herz erholt hat?
Das wird normalerweise nicht empfohlen. In TRED-HF erlitten 44 % der Patienten innerhalb von 6 Monaten nach dem Absetzen einen Rückfall [18]. Ein Absetzen kann bei einer vollständig reversiblen Ursache in Frage kommen, dann unter sorgfältiger Kontrolle [2].
Kann man von einer alkoholischen Kardiomyopathie geheilt werden?
Viele bessern sich deutlich. Alkoholabstinenz ist die Basistherapie, und in neueren Daten verbesserte sich die linksventrikuläre Funktion bei 42 %. Bei denjenigen, die weiter viel konsumierten, wurde keine Erholung beobachtet [19].
Quellen
- Arbelo E et al. 2023 ESC Guidelines for the management of cardiomyopathies. Eur Heart J 2023;44:3503-3626. PMID: 37622657
- Køber L et al. 2026 ESC Guidelines for the management of heart failure. Eur Heart J 2026;47:5346-5457. PMID: 42661420
- Pinto YM et al. Proposal for a revised definition of dilated cardiomyopathy, hypokinetic non-dilated cardiomyopathy, and its implications for clinical practice: a position statement of the ESC working group on myocardial and pericardial diseases. Eur Heart J 2016;37:1850-1858. PMID: 26792875
- Weintraub RG, Semsarian C, Macdonald P. Dilated cardiomyopathy. Lancet 2017;390:400-414. PMID: 28190577
- Burkett EL, Hershberger RE. Clinical and genetic issues in familial dilated cardiomyopathy. J Am Coll Cardiol 2005;45:969-981. PMID: 15808750
- Hershberger RE, Hedges DJ, Morales A. Dilated cardiomyopathy: the complexity of a diverse genetic architecture. Nat Rev Cardiol 2013;10:531-547. PMID: 23900355
- Jordan E et al. Evidence-based assessment of genes in dilated cardiomyopathy. Circulation 2021;144:7-19. PMID: 33947203
- Escobar-Lopez L et al. Association of genetic variants with outcomes in patients with nonischemic dilated cardiomyopathy. J Am Coll Cardiol 2021;78:1682-1699. PMID: 34674813
- Mirelis JG et al. Combination of late gadolinium enhancement and genotype improves prediction of prognosis in non-ischaemic dilated cardiomyopathy. Eur J Heart Fail 2022;24:1183-1196. PMID: 35485241
- Felker GM, Shaw LK, O'Connor CM. A standardized definition of ischemic cardiomyopathy for use in clinical research. J Am Coll Cardiol 2002;39:210-218. PMID: 11788209
- Gulati A et al. Association of fibrosis with mortality and sudden cardiac death in patients with nonischemic dilated cardiomyopathy. JAMA 2013;309:896-908. PMID: 23462786
- Halliday BP et al. Association between midwall late gadolinium enhancement and sudden cardiac death in patients with dilated cardiomyopathy and mild and moderate left ventricular systolic dysfunction. Circulation 2017;135:2106-2115. PMID: 28351901
- Wahbi K et al. Development and validation of a new risk prediction score for life-threatening ventricular tachyarrhythmias in laminopathies. Circulation 2019;140:293-302. PMID: 31155932
- Kadish A et al. Prophylactic defibrillator implantation in patients with nonischemic dilated cardiomyopathy. N Engl J Med 2004;350:2151-2158. PMID: 15152060
- Køber L et al. Defibrillator implantation in patients with nonischemic systolic heart failure. N Engl J Med 2016;375:1221-1230. PMID: 27571011
- Bardy GH et al. Amiodarone or an implantable cardioverter-defibrillator for congestive heart failure. N Engl J Med 2005;352:225-237. PMID: 15659722
- Merlo M et al. Prevalence and prognostic significance of left ventricular reverse remodeling in dilated cardiomyopathy receiving tailored medical treatment. J Am Coll Cardiol 2011;57:1468-1476. PMID: 21435516
- Halliday BP et al. Withdrawal of pharmacological treatment for heart failure in patients with recovered dilated cardiomyopathy (TRED-HF): an open-label, pilot, randomised trial. Lancet 2019;393:61-73. PMID: 30429050
- Domínguez F, Adler E, García-Pavía P. Alcoholic cardiomyopathy: an update. Eur Heart J 2024;45:2294-2305. PMID: 38848133
- Fauchier L et al. Comparison of long-term outcome of alcoholic and idiopathic dilated cardiomyopathy. Eur Heart J 2000;21:306-314. PMID: 10653678
- Marrouche NF et al. Catheter ablation for atrial fibrillation with heart failure. N Engl J Med 2018;378:417-427. PMID: 29385358
- Mangini F et al. Non-dilated left ventricular cardiomyopathy: exploring the spectrum from phenotype to disease entity. J Clin Med 2026;15:7214. PMID: 42795986
- Malki M et al. When the heart reveals lupus: severe dilated cardiomyopathy as the initial manifestation of systemic lupus erythematosus. Cureus 2026;18:e116094. PMID: 42861242