
Zusammenfassung
Kardiomyopathien sind Erkrankungen des Herzmuskels selbst, die sich nicht durch eine koronare Herzkrankheit, Hypertonie, Klappenerkrankung oder angeborene Herzfehler erklären lassen. Die ESC-Leitlinie von 2023 geht vom Phänotyp aus, also davon, wie das Herz bei der Untersuchung aussieht und funktioniert, und teilt die Erkrankungen ein in hypertrophe Kardiomyopathie (HCM), dilatative Kardiomyopathie (DCM), nicht dilatative linksventrikuläre Kardiomyopathie (NDLVC), arrhythmogene rechtsventrikuläre Kardiomyopathie (ARVC) und restriktive Kardiomyopathie (RCM). Sobald der Phänotyp feststeht, beginnt die Suche nach der Ursache, die genetisch, aber ebenso gut entzündlich, toxisch, infiltrativ oder metabolisch sein kann [1].
In der Primärversorgung besteht die Aufgabe darin, an die Diagnose zu denken und gezielt zu überweisen. Atemnot, Brustschmerz, Palpitationen, Synkope, ein auffälliges EKG oder ein neues Herzgeräusch können das erste Zeichen sein. Eine Familienanamnese mit plötzlichem Tod in jungem Alter, Herzinsuffizienz, Herzschrittmacher oder ICD sowie Muskelschwäche, beidseitiges Karpaltunnelsyndrom oder Nierenbeteiligung bei einem Patienten mit verdickten Ventrikelwänden sollten den Verdacht wecken. Die Erstabklärung besteht aus Anamnese mit Stammbaum, EKG, NT-proBNP, Troponin und Echokardiographie. Kardiale MRT (CMR), Langzeit-EKG und genetische Abklärung werden von der Kardiologie veranlasst. Herzstillstand, anhaltende ventrikuläre Tachykardie und ungeklärte Synkope, insbesondere unter Belastung, erfordern eine umgehende kardiologische Beurteilung.
Eine genetische Abklärung wird empfohlen, wenn sie Diagnose, Prognose, Therapieleitung oder die Möglichkeit einer Familienuntersuchung liefern kann, und sie soll von einer genetischen Beratung eingeleitet und gefolgt werden [1]. Allen erstgradig Verwandten sollten EKG und Bildgebung angeboten werden. Ist eine krankheitsverursachende Variante bekannt, wird den Verwandten eine gezielte Analyse angeboten, und diejenigen ohne die Variante können aus der Nachsorge entlassen werden [1]. In Schweden erfolgt dies über die Kardiologie und kardiogenetische Sprechstunden, unterstützt von der Arbeitsgruppe für Kardiogenetik der Schwedischen Kardiologischen Gesellschaft (Svenska kardiologföreningen) [14].
Die Therapie richtet sich nach Phänotyp und Ursache: Herzinsuffizienztherapie, antiarrhythmische Therapie, krankheitsspezifische Therapie und ICD, wenn das Risiko eines plötzlichen Herztods dies rechtfertigt. Der Artikel ist ein Überblick und verweist auf die Artikel zu den einzelnen Erkrankungen.
Hintergrund und Epidemiologie
Terminologie
Kardiomyopathie (cardiomyopathy) bezeichnet ein Myokard, das strukturell und funktionell auffällig ist, ohne dass koronare Herzkrankheit, Hypertonie, Klappenerkrankung oder angeborene Herzerkrankung den Befund hinreichend erklären. Die Definition gilt für Kinder und Erwachsene und setzt keine bestimmte Ursache voraus. Eine Kardiomyopathie kann zusammen mit einer ischämischen, valvulären oder hypertensiven Herzerkrankung vorkommen [1].
Takotsubo wird nicht als Kardiomyopathie klassifiziert, da der Zustand vorübergehend ist. Eine prominente Trabekulierung des linken Ventrikels (früher „Non-Compaction“) wird als phänotypisches Merkmal und nicht als eigene Kardiomyopathie betrachtet, und der Begriff Hypertrabekulierung wird empfohlen, besonders wenn der Befund vorübergehend ist oder im Erwachsenenalter auftritt [1].
| Phänotyp | Definition gemäß ESC 2023 (zusammengefasst) |
|---|---|
| Hypertrophe Kardiomyopathie (HCM) | Erhöhte Wanddicke oder Masse des linken Ventrikels, die nicht allein durch Belastung erklärt wird. Bei Erwachsenen 15 mm oder mehr in einem beliebigen Segment; 13 bis 14 mm erfordern eine Stützung durch Familienanamnese, Genetik oder EKG. Bei erwachsenen erstgradig Verwandten genügen 13 mm. |
| Dilatative Kardiomyopathie (DCM) | Dilatation des linken Ventrikels und globale oder regionale systolische Dysfunktion, die nicht allein durch Belastung oder koronare Herzkrankheit erklärt wird. Dilatation: enddiastolischer Durchmesser über 58 mm bei Männern und 52 mm bei Frauen oder Volumenindex 75 bzw. 62 ml/m² oder mehr. Ejektionsfraktion unter 50 %. |
| Nicht dilatative linksventrikuläre Kardiomyopathie (NDLVC) | Nicht ischämische Narbe oder fettiger Ersatz im linken Ventrikel unabhängig von der Wandbewegung oder isolierte globale Hypokinesie ohne Narbe, ohne ventrikuläre Dilatation. Ersetzt „hypokinetic non-dilated cardiomyopathy“ und umfasst, was früher als arrhythmogene linksventrikuläre Kardiomyopathie oder linksdominante ARVC bezeichnet wurde. |
| Arrhythmogene rechtsventrikuläre Kardiomyopathie (ARVC) | Überwiegend rechtsventrikuläre Dilatation oder Dysfunktion mit histologischen und/oder EKG-Veränderungen gemäß publizierten Kriterien (modifizierte Task-Force-Kriterien von 2010) [7]. |
| Restriktive Kardiomyopathie (RCM) | Restriktive Physiologie im linken und/oder rechten Ventrikel mit normalen oder kleinen Volumina und normaler Wanddicke. Biatriale Dilatation ist häufig. |
Quelle der Tabelle: [1]. Die einzelnen Erkrankungen werden in den Artikeln zur hypertrophen Kardiomyopathie, dilatativen Kardiomyopathie, arrhythmogenen rechtsventrikulären Kardiomyopathie und Non-Compaction beschrieben. NDLVC ist eine neue Kategorie, und die Befunde sollen eine multiparametrische Ursachensuche auslösen, die zu einer spezifischen, oft genetischen Diagnose führen kann [1,12].
Häufigkeit
Die Prävalenz in der erwachsenen Bevölkerung wird in der ESC 2023 mit etwa 0,2 % für HCM, 0,036 bis 0,400 % für DCM und 0,078 % für ARVC angegeben. Für NDLVC fehlen Daten, und die RCM ist selten. Die Häufigkeit der idiopathischen DCM wurde anhand von Bevölkerungsstudien und indirekten Annahmen zur Häufigkeit der Krankheitsgene auf fast das Zehnfache der älteren Zahlen geschätzt [1].
Mehrere Zustände, die früher als sekundär galten, haben genetische Anteile. Trunkierende Titin-Varianten (TTNtv) fanden sich bei 13,5 % der Patienten mit alkoholischer Kardiomyopathie gegenüber 2,9 % bei Kontrollen [9], bei 7,5 % der Patienten mit krebstherapiebedingter Kardiomyopathie [18] und, zusammen mit anderen trunkierenden Varianten, bei 15 % der Frauen mit Peripartum-Kardiomyopathie [10]. Krankheitsgene für DCM, NDLVC und ARVC wurden bei 8 bis 22 % der Erwachsenen und Kinder mit akuter Myokarditis gefunden [1].
Pathophysiologie
Genetische Kardiomyopathien werden meist autosomal dominant vererbt, was für jedes Kind ein Risiko von 50 % bedeutet. Rezessive, X-chromosomale und mitochondriale (matrilineare) Vererbung kommen vor. Viele verschiedene Varianten in vielen Genen können denselben Phänotyp verursachen. Penetranz und Expression variieren, sodass nicht alle Träger erkranken und bei den Erkrankten Manifestationsalter und Schweregrad stark schwanken [1].
Die Penetranz ist altersabhängig. Etwa 5 % haben im ersten Lebensjahrzehnt einen Phänotyp, danach nimmt der Anteil um 10 bis 20 % pro Jahrzehnt zu, bis auf 70 bis 90 % im Alter von 70 Jahren in Familien mit Kardiomyopathie. Bei Frauen tritt sie etwa zehn Jahre später auf als bei Männern [1]. Nicht genetische Faktoren beeinflussen die Expression, zum Beispiel Hypertonie bei HCM und intensives Training bei ARVC.
Eine wahrscheinlich ursächliche Variante lässt sich bei HCM bei etwa 40 bis 60 % [1,2], bei DCM bei bis zu 40 % und bei ARVC bei bis zu 60 % nachweisen [1]. Genomweite Assoziationsstudien zeigen, dass ein erheblicher Teil der HCM und DCM einen polygenen Hintergrund mit vielen häufigen Varianten geringer Effektstärke hat. Polygene Risikoscores haben bisher keinen klinischen Wert [1].
Häufige genetische Ursachen
| Phänotyp | Gene | Anmerkung |
|---|---|---|
| HCM | Sarkomergene, vor allem MYH7 und MYBPC3; außerdem TNNI3, TNNT2, TPM1, MYL2, MYL3, ACTC1 | Variante bei etwa 30 % der sporadischen und 60 % der familiären Fälle [2] |
| DCM | TTN (trunkierende Varianten), LMNA, Sarkomergene, Desmosomgene, BAG3, FLNC, DSP, PLN, RBM20, DES | TTN ist am häufigsten, danach LMNA, Sarkomer und Desmosom; LMNA macht 5 bis 10 % der DCM aus [3] |
| NDLVC | DSP, FLNC, PLN, LMNA, TTN, BAG3, RBM20, DES, DMD | Das Narbenmuster variiert mit dem Genotyp [1] |
| ARVC | Desmosomgene (PKP2, DSP, DSG2, DSC2, JUP) sowie DES, TMEM43, PLN | Variante bei bis zu 60 % [1] |
| RCM | TNNI3 (am häufigsten), übrige Sarkomergene, DES, FLNC, BAG3 | Selten; Amyloidose und andere infiltrative Erkrankungen sind häufigere Ursachen [1] |
Bestimmte Genotypen haben unabhängig von der Ejektionsfraktion ein hohes Risiko für maligne Arrhythmien. Die ESC 2023 gibt ein jährliches Risiko für einen plötzlichen Herztod von 5 bis 10 % für LMNA, trunkierende FLNC und TMEM43 an sowie von 3 bis 5 % für PLN, DSP und RBM20 [1]. Der Genotyp geht deshalb in die ICD-Beurteilung ein (siehe Therapie und Risikobeurteilung).
Klinisches Bild
Patienten kommen auf verschiedenen Wegen in die Versorgung. Am häufigsten sind Symptome: Dyspnoe, Brustschmerz, Palpitationen, Synkope oder Präsynkope. Viele haben wenige oder keine Symptome und werden durch ein auffälliges EKG, ein Herzgeräusch, ein Screening von Verwandten oder einen genetischen Zufallsbefund entdeckt. Der Weg in die Kardiomyopathie-Abklärung kann auch über die Herzinsuffizienz-Ambulanz führen, über die Rhythmussprechstunde bei früher Erregungsleitungsstörung, Vorhofflimmern oder ventrikulärer Arrhythmie oder über die Notaufnahme bei Verdacht auf Myokarditis. Der plötzliche Herztod kann die erste Manifestation sein [1].
Das Alter bestimmt die Differenzialdiagnose: Bei Säuglingen dominieren metabolische Erkrankungen und Fehlbildungssyndrome, bei Jugendlichen neuromuskuläre Erkrankungen, und nach dem 65. Lebensjahr ist die Wildtyp-Transthyretin-Amyloidose eine wichtige Ursache [1].
Warnzeichen, die auf eine spezifische Ursache hinweisen
Die ESC 2023 beschreibt Hinweise in Familienanamnese, Status, EKG und Bildgebung. Die Tabelle fasst eine Auswahl zusammen [1,4].
| Befund | Daran denken |
|---|---|
| Plötzlicher Tod, Herzinsuffizienz, Transplantation, Herzschrittmacher oder ICD bei Verwandten in jungem Alter | Autosomal dominante Kardiomyopathie |
| Männer am schwersten betroffen, keine Vater-Sohn-Übertragung | X-chromosomale Erkrankung (Morbus Fabry, Danon, Dystrophinopathie) |
| Muskelschwäche, anhaltend erhöhte CK | Dystrophinopathie, Laminopathie, Desminopathie, Myotonie, mitochondriale Erkrankung |
| Beidseitiges Karpaltunnelsyndrom, Ruptur der Bizepssehne, Spinalkanalstenose, Polyneuropathie, Dysautonomie | Amyloidose (vor allem ATTR) |
| Makroglossie, leicht auftretende Hämatome | AL-Amyloidose |
| Angiokeratome, neuropathischer Schmerz, Niereninsuffizienz | Morbus Fabry |
| Hautpigmentierung, Diabetes, erhöhtes Ferritin und erhöhte Transferrinsättigung | Hämochromatose |
| AV-Block bei Patienten mit DCM-, NDLVC- oder HCM-Phänotyp | Laminopathie, Sarkoidose, Desminopathie, Myotonie, Chagas, Amyloidose |
| Niedrige QRS-Voltage trotz verdickter Wand, Pseudoinfarktmuster | Amyloidose |
| Kurze PR-Zeit oder Präexzitation bei ausgeprägter Hypertrophie | PRKAG2, Danon, Pompe, Fabry |
| T-Negativierung V1 bis V3 mit terminaler Aktivierungsverzögerung, atypischer Rechtsschenkelblock | ARVC |
| Granuläres, echogenes Myokard, verdickte Wand des rechten Ventrikels, Perikarderguss, Apical-Sparing-Muster im Strain | Amyloidose |
Abklärung und Diagnostik
Die Abklärung hat zwei Ziele: den Phänotyp festzustellen und die Ursache zu finden. Alle Patienten mit vermuteter oder bekannter Kardiomyopathie sollen systematisch abgeklärt werden mit klinischer Beurteilung, Stammbaum, EKG, Langzeit-EKG, Laboruntersuchungen und multimodaler Bildgebung (Klasse I, Evidenzgrad C) [1].
Abbildung 1. Vereinfachter Abklärungsgang bei vermuteter Kardiomyopathie. Eigene Zusammenstellung nach [1].
flowchart TD
  A["Verdacht: Symptome, auffälliges EKG, Herzgeräusch, Arrhythmie, Herzinsuffizienz, Familienanamnese oder Screeningbefund"] --> B["Anamnese mit Stammbaum über drei bis vier Generationen, Status, EKG, NT-proBNP, Troponin und Basislabor"]
  B --> C["Echokardiographie: Wanddicke, Volumina, Ejektionsfraktion, diastolische Funktion, Klappen, Strain"]
  C --> D["Phänotyp: HCM, DCM, NDLVC, ARVC oder RCM"]
  D --> E["CMR mit LGE, T1-Mapping und ECV"]
  E --> F["Langzeit-EKG, Koronarbeurteilung, gezielte Laboruntersuchungen, Szintigraphie, PET oder Biopsie bei Bedarf"]
  F --> G["Ursachendiagnose: genetisch, entzündlich, toxisch, infiltrativ, metabolisch oder andere"]
  G --> H["Genetische Beratung und genetische Analyse bei Indikation"]
  H --> I["Risikobeurteilung, Therapie und Langzeitnachsorge"]
  H --> J["Familienuntersuchung der erstgradig Verwandten"]
Anamnese, EKG und Laboruntersuchungen
Die Familienanamnese soll drei bis vier Generationen umfassen (Klasse I, Evidenzgrad C) und plötzliche Todesfälle einschließen (die zuweilen als Ertrinken oder ungeklärter Unfall registriert wurden), Herzinsuffizienz in jungen Jahren, Herzschrittmacher, ICD und Transplantation sowie Systemerkrankungen wie frühen Schlaganfall, Muskelschwäche, Nierenbeteiligung, Diabetes und Taubheit [1]. Ein EKG soll beim ersten Besuch angefertigt und bei veränderten Symptomen wiederholt werden. Das EKG kann normal sein, aber Auffälligkeiten treten oft Jahre vor sichtbaren Veränderungen in der Echokardiographie auf und sind bei genotyp-positiven Verwandten häufig [1].
Laboruntersuchungen der ersten Linie werden bei allen empfohlen (Klasse I, Evidenzgrad C): Kreatinkinase, Leber- und Nierenfunktion, NT-proBNP (oder BNP), Troponin und Proteinurie, bei DCM zusätzlich Kalzium, Phosphat, Ferritin, Eisen, Blutbild und Schilddrüsenstatus. Bei RCM gehören außerdem Serum-ACE sowie Immunfixation und freie Leichtketten dazu. Laboruntersuchungen der zweiten Linie sind nach fachärztlicher Beurteilung auf spezifische Diagnosen gerichtet (Klasse IIa, Evidenzgrad C), zum Beispiel alpha-Galaktosidase A und Lyso-Gb3 bei Verdacht auf Morbus Fabry, Laktat und Carnitinprofil bei Verdacht auf mitochondriale Erkrankung sowie Autoantikörper oder Virusserologie bei Verdacht auf entzündliche Ursache [1]. Siehe NT-proBNP.
Echokardiographie
Die Echokardiographie ist die wichtigste erste bildgebende Untersuchung. Eine zusammenfassende Beurteilung von Dimensionen, links- und rechtsventrikulärer Funktion und diastolischer Funktion wird bei der Erstbeurteilung und in der Verlaufskontrolle empfohlen (Klasse I, Evidenzgrad B). Der globale longitudinale Strain ist empfindlicher als die Ejektionsfraktion für subtile Dysfunktion, zum Beispiel bei genotyp-positiven Verwandten, und kann helfen, Amyloidose, HCM und Sportlerherz zu unterscheiden. Kontrastmittel verbessern die Beurteilung von apikaler HCM, apikalen Aneurysmen, Hypertrabekulierung und Thrombusbildung, und die Belastungsechokardiographie dient dazu, bei HCM eine Ausflusstraktobstruktion zu provozieren [1].
Kardiale MRT (CMR)
Die kontrastverstärkte CMR wird bereits bei der Erstbeurteilung empfohlen (Klasse I, Evidenzgrad B). Die Untersuchung liefert eine Gewebecharakterisierung, die bei NDLVC, ARVC, Myokarditis, Amyloidose, Sarkoidose und Eisenüberladung entscheidend ist. Das Protokoll umfasst Cine-Serien, T2-gewichtete Sequenzen, T1-Mapping vor und nach Kontrastmittelgabe und Late Gadolinium Enhancement (LGE) sowie T2* bei Verdacht auf Hämochromatose. Kontrolluntersuchungen mit CMR können alle 2 bis 5 Jahre erwogen werden [1].
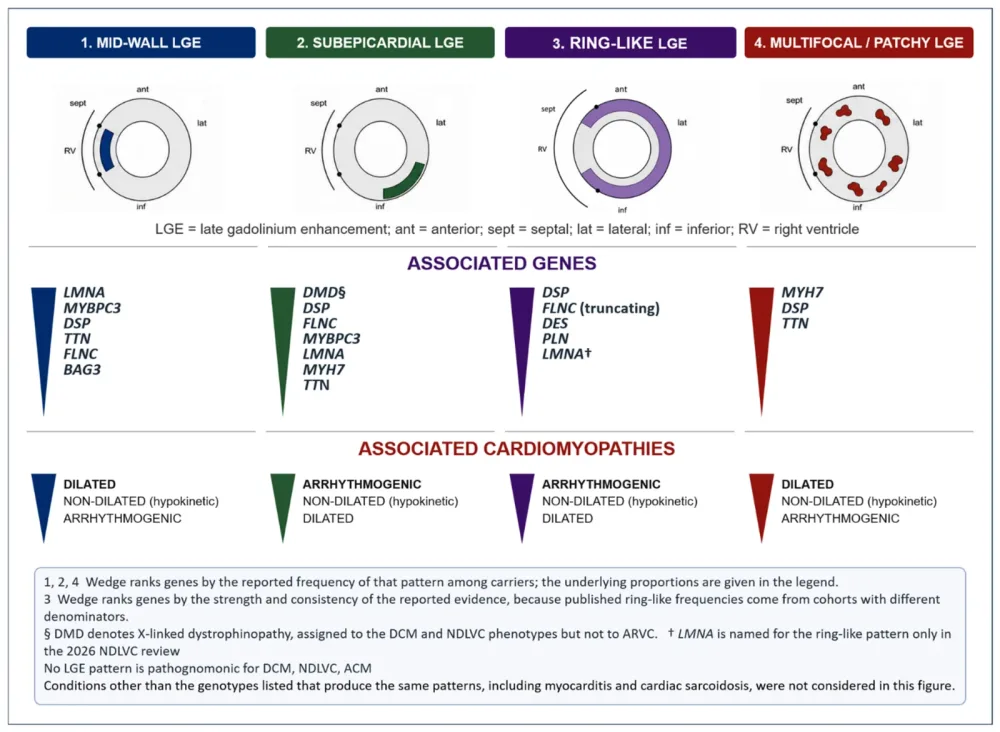
Das LGE zeigt eine fokale Fibrose, übersieht aber diffuse Fibrose. T1-Mapping und extrazelluläres Volumen (ECV) erfassen auch diffuse Veränderungen. Das ECV bei 1,5 Tesla wurde bei Gesunden mit 25,3 ± 3,5 % angegeben, und das ECV steigt bei HCM mit der Hypertrophie, sinkt aber bei Sportlern mit zunehmender Wanddicke, was in der Grauzone zwischen HCM und Sportlerherz helfen kann [11]. Das Aussehen der Narbe liefert Hinweise auf die Ursache: subepikardial nach Myokarditis, fleckförmig bei Sarkoidose, ausgedehnt inferolateral bei Dystrophinopathien, septal im mittleren Wandbereich bei LMNA und ringförmig subepikardial bei DSP, FLNC und PLN [1]. Die Muster überlappen und sind nicht spezifisch für einzelne Erkrankungen oder Gene [12]. Gadolinium-Kontrastmittel können bei einer eGFR über 30 ml/min/1,73 m² gegeben werden, und die Untersuchung von Patienten mit ICD oder Herzschrittmacher erfordert besondere Protokolle. Von Kontrastmitteln wird in der Schwangerschaft im Allgemeinen abgeraten [1].
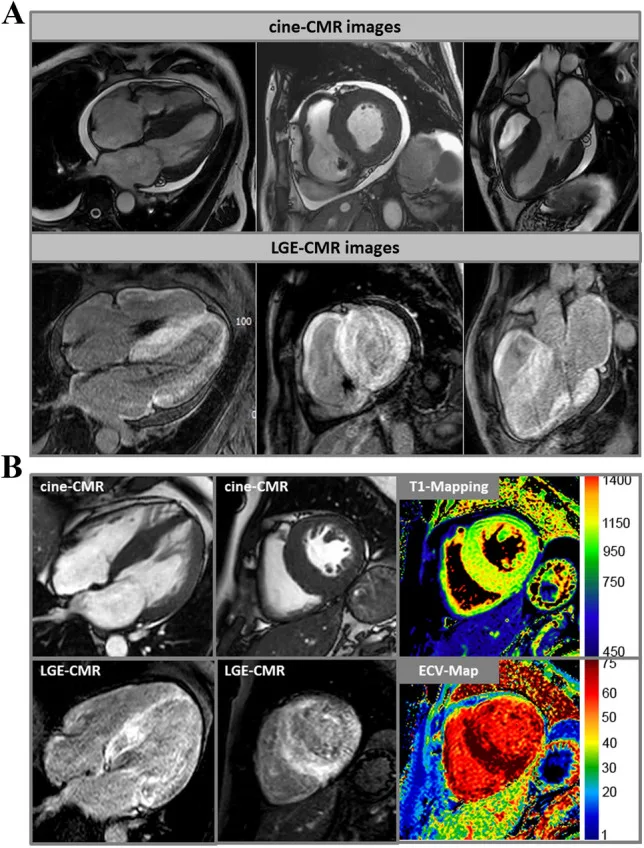
Bei Herzamyloidose liefern T1-Mapping und ECV stark erhöhte Werte, wie Abbildung 3 zeigt [13].
Langzeit-EKG, Koronarbeurteilung, Szintigraphie und Biopsie
Ein Langzeit-EKG wird bei der Erstbeurteilung und danach alle 1 bis 2 Jahre empfohlen, um asymptomatische Arrhythmien zu erkennen, und immer bei Synkope oder Palpitationen [1]. Belastungstest und Spiroergometrie können objektive Belege für eine eingeschränkte funktionelle Kapazität liefern und müssen bei unveränderten Symptomen nur alle 2 bis 3 Jahre wiederholt werden [1].
Eine ischämische Herzerkrankung soll bei DCM-, NDLVC- und ARVC-Phänotyp als Ursache ausgeschlossen werden. Eine Koronar-CT sollte zum Ausschluss einer koronaren Herzkrankheit erwogen werden (Klasse IIa, Evidenzgrad C) [1], und eine invasive Koronarangiografie wird bei Herzinsuffizienz mit hoher Wahrscheinlichkeit für eine obstruktive koronare Herzkrankheit bei Patienten empfohlen, die für eine Revaskularisation infrage kommen [4]. Siehe Koronar-CT, Indikationen und Patientenselektion.
Eine Skelettszintigraphie wird bei Verdacht auf ATTR-Amyloidose empfohlen (Klasse I, Evidenzgrad B), nach Analyse auf monoklonales Protein. Bei Verdacht auf kardiale Sarkoidose sollte eine 18F-FDG-PET erwogen werden (Klasse IIa, Evidenzgrad C). Eine Endomyokardbiopsie sollte erwogen werden, wenn die übrigen Untersuchungen auf eine Entzündung, Infiltration oder Speicherkrankheit hindeuten, die sich auf andere Weise nicht nachweisen lässt (Klasse IIa, Evidenzgrad C), und soll an einem erfahrenen Zentrum erfolgen [1]. Bei Myokarditis ist die CMR der nicht invasive Grundpfeiler, und die Biopsie ist begründet, wenn sie die Therapie beeinflusst [19]. Siehe ATTR-Herzamyloidose, AL-Amyloidose und akute Myokarditis.
Genetische Testung und genetische Beratung
Wann soll getestet werden?
Die ESC 2023 empfiehlt eine genetische Beratung für alle Familien mit bekannter oder vermuteter erblicher Kardiomyopathie, unabhängig davon, ob eine Testung erwogen wird (Klasse I, Evidenzgrad B). Die Testung soll mit Zugang zu einem multidisziplinären Team mit Kompetenz in Methodik, Variantenklassifikation und klinischer Anwendung erfolgen, mit Beratung vor und nach dem Test (Klasse I, Evidenzgrad B) [1].
Bei einem Patienten, der die Diagnosekriterien erfüllt, ist eine Testung indiziert (Klasse I, Evidenzgrad B), wenn sie Diagnose, Prognose, Therapiewahl oder reproduktive Beratung liefert oder wenn sie ein Kaskadenscreening von Verwandten ermöglicht, die andernfalls lebenslang nachverfolgt würden. Eine postmortale genetische Analyse wird empfohlen, wenn sie das Management überlebender Verwandter erleichtert (Klasse I, Evidenzgrad C). Eine Testung kann auch erwogen werden, wenn sie nur dem Patienten einen Nettonutzen bringt, und bei Grenzphänotyp nur nach fachärztlicher Beurteilung (beide Klasse IIb, Evidenzgrad C) [1]. Dieselbe Empfehlung findet sich in der ESC 2026 zur Herzinsuffizienz [4].
Die Testung kann eine frühe Sarkomer-HCM von einer hypertensiven Hypertrophie unterscheiden, Phänokopien wie Morbus Fabry identifizieren und ICD-Entscheidungen leiten [1]. Die Testung der ersten Linie erfolgt mit einem Genpanel für Gene mit starker Evidenz für den Phänotyp. Bei HCM gehören die acht Sarkomergene MYH7, MYBPC3, TNNI3, TNNT2, TPM1, MYL2, MYL3 und ACTC1 dazu, und größere Panels bringen selten etwas [2]. Bei DCM kann eine Testung bei allen sinnvoll sein, auch bei alkohol-, krebstherapie- oder peripartumbedingter Erkrankung, und das Alter soll keine Einschränkung sein [1].
Interpretation des Ergebnisses
Das Labor klassifiziert Varianten in fünf Klassen: pathogen, wahrscheinlich pathogen, Variante unklarer Bedeutung (VUS), wahrscheinlich benigne und benigne [8]. Nur pathogene und wahrscheinlich pathogene Varianten sind klinisch handlungsleitend. Eine VUS liefert keine Grundlage für ein Kaskadenscreening, kann aber in Absprache mit kardiogenetischer Expertise durch eine Segregationsanalyse in der Familie weiter abgeklärt werden [1,2]. Die Klassifikation ändert sich mit der Zeit: In einem Bericht wurden 11 % der HCM-Varianten innerhalb von 6 Jahren so umklassifiziert, dass die Familienuntersuchung betroffen war [2].
Ein negatives Ergebnis schließt eine genetische Erkrankung nicht aus, es zeigt nur, dass in bekannten Genen keine ursächliche Variante gefunden wurde [1]. Zeigt eine umfassende Analyse keine seltene ursächliche Variante, ist die Erkrankung wahrscheinlich nicht monogen und das Risiko für erstgradig Verwandte geringer, aber diese Anwendung ist noch nicht etabliert [1].
Genetische Beratung
Die Beratung erfolgt durch geschultes Personal (genetische Berater, genetisch geschulte Pflegekräfte oder klinische Genetiker) und umfasst Vererbung, Risiko für Verwandte, Test und Ergebnisse, Bedeutung für Sport, Beruf und Versicherung, Risiko einer Umklassifikation und psychosoziale Unterstützung [1]. Für Kinder gilt, dass die Testung im Interesse des Kindes erfolgen und Management, Lebensstil oder weitere Untersuchungen beeinflussen soll. Pränataldiagnostik und Präimplantationsdiagnostik sollen rechtzeitig besprochen werden, und die Pränataldiagnostik erfolgt früh in der Schwangerschaft, damit die Familie Wahlmöglichkeiten hat [1].
Familienscreening
Wer soll untersucht werden?
Allen erstgradig Verwandten eines Patienten mit Kardiomyopathie soll ein klinisches Screening mit EKG und Bildgebung (Echokardiographie und/oder CMR) angeboten werden [1]. Das Kaskadenscreening nach genetischer Analyse folgt drei Konstellationen [1]:
- Bekannte krankheitsverursachende Variante beim Probanden. Erstgradig Verwandten wird eine gezielte Analyse angeboten. Träger werden klinisch mit multiparametrischer Beurteilung untersucht und langfristig nachverfolgt (Klasse I, Evidenzgrad B). Verwandte ohne die Variante und ohne Phänotyp werden aus der Nachsorge entlassen, mit dem Rat, sich bei Symptomen oder neuen Befunden in der Familie erneut vorzustellen (Klasse I, Evidenzgrad C).
- Keine pathogene Variante beim Probanden oder keine Genetik durchgeführt. Erstgradig Verwandte erhalten eine erste klinische Beurteilung mit EKG und Bildgebung (Klasse I, Evidenzgrad C), und eine regelmäßige Langzeitnachsorge sollte erwogen werden (Klasse IIa, Evidenzgrad C).
- Erstgradig Verwandter verstorben. Eine klinische Untersuchung naher Verwandter des Verstorbenen sollte erwogen werden (Klasse IIa, Evidenzgrad C).
Bei DCM genügen für die Diagnose bei einem Verwandten eine isolierte Dilatation des linken Ventrikels mit erhaltener systolischer Funktion oder eine bekannte Familienvariante. Die DCM gilt als familiär, wenn ein oder mehrere erst- oder zweitgradig Verwandte eine DCM haben oder wenn bei einem erstgradig Verwandten mit DCM ein ungeklärter plötzlicher Tod aufgetreten ist [1].
Wie oft und wie lange?
Träger einer krankheitsverursachenden Variante und Verwandte in Familien mit nachgewiesener Erkrankung sollen von der Kindheit bis ins hohe Alter mit EKG und Echokardiographie (und bei Bedarf weiteren Untersuchungen) alle 1 bis 2 Jahre bis zum Alter von 60 Jahren und danach alle 3 bis 5 Jahre nachverfolgt werden. Bei ARVC werden EKG, Echokardiographie und Langzeit-EKG alle 1 bis 2 Jahre empfohlen, mit CMR bei der ersten Untersuchung [1]. Für HCM geben AHA/ACC an, dass Kinder aus genotyp-positiven Familien oder Familien mit früher Erkrankung alle 1 bis 2 Jahre untersucht werden, übrige Kinder spätestens in der Pubertät und danach alle 2 bis 3 Jahre und Erwachsene alle 3 bis 5 Jahre [2].
Wenn der Proband der einzige Betroffene ist, die Genetik negativ ist und die Familienuntersuchung aussagekräftig ist, kann die periodische Nachsorge bei erstgradig Verwandten ab 50 Jahren mit normalen Untersuchungen beendet werden. Heterozygote Träger einer rezessiven Erkrankung können aus der Nachsorge entlassen werden, und Träger einer X-chromosomalen Erkrankung können die Untersuchung aufschieben, da sich der Phänotyp später im Leben zeigt [1].
Kinder und praktische Umsetzung in Schweden
Eine genetische Testung gesunder Verwandter kann unabhängig vom Alter in Betracht kommen, auch bei sehr kleinen Kindern, wenn eine krankheitsverursachende Variante beim Patienten sicher festgestellt wurde [1]. Das Memorandum (PM) der Schwedischen Kardiologischen Gesellschaft gibt an, dass die Eltern die formale Entscheidung treffen, dass das Kind ab etwa 13 Jahren und spätestens mit 15 gefragt werden soll und dass ein Kinderkardiologe hinzugezogen wird. Bei bestimmten Erkrankungen verursacht die Anlage in der Kindheit wenige oder keine Symptome, und man kann dann in Absprache mit den Sorgeberechtigten warten, bis das Kind selbst Stellung nehmen kann [14].
Der Proband ist dafür verantwortlich, dass die Information die Verwandten erreicht oder dass diese mit der abklärenden Einheit in Kontakt gebracht werden. Die Testung gesunder Verwandter ist freiwillig und wird von einer genetischen Beratung eingeleitet. Die Abklärung umfasst einen Familienstammbaum, die Einwilligung vor dem Einholen von Angaben aus Krankenakten und den Kontakt zu einem Kinderkardiologen bei Verwandten unter 18 Jahren. Verwandten, die sich nicht genetisch testen lassen wollen, soll eine klinische Kontrolle angeboten werden [14].
Differenzialdiagnosen und nicht genetische Ursachen
Der Phänotyp ist nur der Anfang, und viele Patienten haben eine erworbene oder gemischte Ursache. Die ESC 2023 listet folgende nicht genetische Ursachen der DCM auf [1]:
| Gruppe | Beispiele |
|---|---|
| Infektion (Post-Myokarditis) | Enterovirus, Adenovirus, Herpesvirus, Parvovirus B19, HIV, SARS-CoV-2, Borrelien, Chagas |
| Toxine und Überladung | Alkohol, Kokain, Amphetamin, Ecstasy, Kobalt, anabole Steroide, Eisenüberladung |
| Endokrin | Hypo- und Hyperthyreose, Cushing, Addison, Phäochromozytom, Akromegalie, Diabetes |
| Nährstoffmangel und Elektrolyte | Selen, Thiamin, Zink, Kupfer, Carnitin, Hypokalzämie, Hypophosphatämie |
| Autoimmun | Riesenzellmyokarditis, eosinophile Myokarditis, EGPA, SLE, Sarkoidose, rheumatoide Arthritis |
| Arzneimittel | Anthrazykline, andere Zytostatika, Tyrosinkinase-Inhibitoren und monoklonale Antikörper; Clozapin, Lithium, trizyklische Antidepressiva |
| Peripartal | Peripartum-Kardiomyopathie |
Eine Myokarditis kann ausheilen oder in eine entzündliche Kardiomyopathie übergehen, definiert als chronische Myokarditis mit Herzdysfunktion und Remodeling [19]. Bei Myokarditis mit erhaltener Ejektionsfraktion wird eine routinemäßige Immunsuppression nicht empfohlen, und Hochrisikopatienten (dekompensierte Herzinsuffizienz, Ejektionsfraktion unter 40 %, lebensbedrohliche Arrhythmie, AV-Block III° oder ausgedehntes LGE) können eine Endomyokardbiopsie benötigen. Eine fulminante Myokarditis soll in ein Zentrum verlegt oder mit einem Zentrum besprochen werden, das eine Biopsie durchführen und eine mechanische Kreislaufunterstützung leisten kann [4]. Siehe akute Myokarditis.
Alkohol ist eine bekannte Ursache der DCM, und Patienten mit trunkierender TTN-Variante, die über den empfohlenen Mengen trinken, haben eine niedrigere Ejektionsfraktion. Bei alkoholischer Kardiomyopathie sollten Familienuntersuchung und genetische Analyse erwogen werden [9]. Krebstherapie kann eine Kardiomyopathie verursachen. Die ESC-Leitlinie zur Kardio-Onkologie (2022) empfiehlt vor der Behandlung eine Beurteilung des kardiovaskulären Risikos mit dem HFA-ICOS-Tool und eine echokardiographische Überwachung bei Anthrazyklintherapie [6]. Bei symptomatischer Herzinsuffizienz unter Krebstherapie wird unabhängig von der Ejektionsfraktion eine grundlegende Herzinsuffizienztherapie empfohlen, und die Entscheidung, das kardiotoxische Arzneimittel fortzusetzen oder abzusetzen, wird im multidisziplinären Team getroffen [4].
Eine kardiale Amyloidose soll bei Herzinsuffizienz mit verdickten Wänden vermutet werden, besonders ab einem Alter von 65 Jahren. Warnzeichen sind beidseitiges Karpaltunnelsyndrom, Polyneuropathie, niedriger oder normaler Blutdruck bei früheren Hypertonikern, niedrige QRS-Voltage, unverhältnismäßig erhöhtes NT-proBNP und anhaltend erhöhtes Troponin [4]. Eine ATTR-Amyloidose wurde in der Skelettszintigraphie bei 8 % mit schwerer Aortenstenose, 12 % mit HFpEF und linksventrikulärer Hypertrophie und 7 % der wegen Karpaltunnelsyndrom Operierten nachgewiesen, und der Morbus Anderson-Fabry bei 0,9 % sowohl der Männer als auch der Frauen im Screening auf linksventrikuläre Hypertrophie [1]. Siehe ATTR-Herzamyloidose, AL-Amyloidose, Morbus Fabry, extrapulmonale Sarkoidose und primäre Hämochromatose.
Die Peripartum-Kardiomyopathie ist definiert als Herzinsuffizienz mit einer Ejektionsfraktion unter 45 % ohne andere Erklärung, mit Beginn um die Geburt oder in den Monaten danach. Sie betrifft weltweit etwa 1 von 2.000 Geburten, eine Myokarditis soll mit CMR ausgeschlossen werden, Bromocriptin kann bei mittelschwerer bis schwerer Erkrankung erwogen werden, und eine genetische Analyse sollte erwogen werden [5,10]. Siehe Peripartum-Kardiomyopathie. Takotsubo verursacht eine vorübergehende regionale systolische Dysfunktion und wird von der ESC nicht als Kardiomyopathie klassifiziert, kann aber schwere Komplikationen verursachen [1,20]. Siehe Takotsubo. Die Chagas-Krankheit kann eine Myokarditis mit AV-Block und Kardiomyopathie verursachen und soll erwogen werden, wenn die Anamnese für eine Exposition spricht (Chagas-Krankheit). Siehe auch Tachykardie-induzierte Kardiomyopathie und Diabeteskardiomyopathie.
Therapie und Risikobeurteilung
Herzinsuffizienz und Arrhythmien
Eine Herzinsuffizienz bei Kardiomyopathie mit reduzierter Ejektionsfraktion wird gemäß den üblichen Herzinsuffizienz-Leitlinien behandelt. Bei HCM ohne reduzierte Ejektionsfraktion gelten stattdessen die Prinzipien der Kardiomyopathie-Leitlinie [1,4]. Siehe Herzinsuffizienz: Abklärung und Therapie, medikamentöse Therapie der Herzinsuffizienz und HFpEF. Betablocker sind bei ARVC Mittel der ersten Wahl, um die adrenerge Stimulation zu verringern, und Amiodaron sollte bei jungen Patienten vorsichtig eingesetzt werden [1]. Die krankheitsspezifische Therapie, zum Beispiel kardiale Myosininhibitoren bei obstruktiver HCM, wird im jeweiligen Artikel beschrieben.
Plötzlicher Herztod und ICD
Der ICD ist wirksam gegen lebensbedrohliche ventrikuläre Arrhythmien, bringt aber Komplikationen und wiederkehrende Aggregatwechsel mit sich, besonders bei jungen Patienten. Die ESC 2023 empfiehlt, einen ICD nur dann zu implantieren, wenn der Patient voraussichtlich länger als ein Jahr mit guter Lebensqualität lebt, dass die Entscheidung gemeinsam mit dem Patienten getroffen wird, dass der Patient über das Risiko inadäquater Schocks, Implantationskomplikationen und Konsequenzen für Sozialleben, Beruf und Autofahren informiert wird und dass bei unaufhörlicher ventrikulärer Arrhythmie nicht implantiert wird, bevor sie kontrolliert ist (Klasse III) [1].
Sekundärprävention. Ein ICD wird empfohlen nach überlebtem Herzstillstand oder hämodynamisch wirksamer ventrikulärer Arrhythmie bei HCM (Klasse I, Evidenzgrad B), DCM (Klasse I, Evidenzgrad B), NDLVC (Klasse I, Evidenzgrad C) und ARVC (Klasse I, Evidenzgrad A) [1].
Primärprävention bei DCM und NDLVC. Ein ICD sollte erwogen werden bei symptomatischer Herzinsuffizienz und einer Ejektionsfraktion von höchstens 35 % trotz mindestens 3 Monaten optimaler medikamentöser Therapie (Klasse IIa, Evidenzgrad A). Der Genotyp sollte in die Risikobeurteilung eingehen, und bei Hochrisikogenotyp mit einer Ejektionsfraktion über 35 % und einem zusätzlichen Risikofaktor (Synkope, LGE in der CMR) sollte ein ICD erwogen werden (Klasse IIa, Evidenzgrad C). Ohne zusätzlichen Risikofaktor kann ein ICD bei ausgewählten Patienten mit Hochrisikogenotyp erwogen werden, und auch ohne Hochrisikogenotyp bei einem zusätzlichen Risikofaktor (beide Klasse IIb, Evidenzgrad C) [1]. Die ESC 2026 gibt den ICD bei nicht ischämischer Herzinsuffizienz mit einer Ejektionsfraktion von höchstens 35 % nach mindestens 3 Monaten Therapie als Klasse IIa, Evidenzgrad B1 an [4]. In der DANISH-Studie verringerte der ICD den plötzlichen Tod (HR 0,50), nicht aber die Gesamtmortalität (HR 0,87, nicht signifikant) bei nicht ischämischer systolischer Herzinsuffizienz. Die Funktion verbessert sich häufiger bei Myokarditis oder TTN-Variante, sodass eine Neubewertung nach 3 Monaten wichtig ist [3].
LMNA und andere Hochrisikogene. Bei LMNA gibt es einen Risikorechner, und bei einem berechneten 5-Jahres-Risiko von mindestens 10 % zusammen mit manifestem Phänotyp (NSVT, Ejektionsfraktion unter 50 % oder AV-Leitungsstörung) sollte ein primärprophylaktischer ICD erwogen werden [3].
ARVC. Ein ICD sollte bei hämodynamisch tolerierter ventrikulärer Tachykardie erwogen werden (Klasse IIa, Evidenzgrad B). Hochrisikomerkmale (arrhythmogene Synkope, NSVT, rechtsventrikuläre Ejektionsfraktion unter 40 %, linksventrikuläre Ejektionsfraktion unter 45 %, induzierbare monomorphe VT) und der aktualisierte ARVC-Risikorechner sollten als Unterstützung herangezogen werden (Klasse IIa, Evidenzgrad B) [1,17]. Externe Validierungen haben gezeigt, dass der Rechner das Risiko überschätzen kann [1].
HCM. Die Risikobeurteilung mit HCM Risk-SCD (ESC) oder den großen Risikomarkern der AHA/ACC wird im Artikel zur HCM beschrieben. Die AHA/ACC listen eine Familienanamnese mit plötzlichem HCM-Tod vor dem 50. Lebensjahr, massive Hypertrophie (30 mm oder mehr), ungeklärte Synkope, Ejektionsfraktion unter 50 %, apikales Aneurysma, ausgedehntes LGE (15 % oder mehr) und NSVT auf [2]. Die ESC ist der Ansicht, dass ein apikales Aneurysma allein die ICD-Entscheidung nicht bestimmen soll [1].
Die Notwendigkeit eines ICD sollte beim Aggregatwechsel neu beurteilt werden [4]. Ein subkutaner ICD kann bei Infektionsrisiko oder schwierigem venösem Zugang eingesetzt werden, bietet aber keine antitachykarde Stimulation und keine Bradykardieunterstützung, und ein tragbarer Defibrillator kann als Überbrückung erwogen werden, ohne belegten Überlebensvorteil [4]. Siehe Herzschrittmacher und ICD, ICD in der Notaufnahme und ventrikuläre Tachykardie.
Sport
Regelmäßige körperliche Aktivität bei niedriger bis mittlerer Intensität wird allen Patienten empfohlen, die dazu in der Lage sind (Klasse I, Evidenzgrad C) [1]. Für intensives Training und Leistungssport gilt:
- HCM: Bei niedrigem Risiko können intensives Training und Leistungssport nach fachärztlicher Beurteilung und gemeinsamer Entscheidung erwogen werden, jedoch keine Sportarten, bei denen eine Synkope gefährlich sein kann. Genotyp-positive Personen ohne Phänotyp können mit jährlicher Beurteilung an allen Wettkampfsportarten teilnehmen [1,2].
- ARVC: Von intensivem Training und Leistungssport wird abgeraten. Bei gesunden Trägern ohne Phänotyp werden bis zu 150 Minuten leichte bis mittlere Aktivität pro Woche empfohlen, und beim Wettkampfsport ist Vorsicht geboten [1].
- DCM und NDLVC: Symptomatische Patienten sollten auf Sport bei mittlerer bis hoher Intensität verzichten. Asymptomatische Patienten mit leicht eingeschränkter Funktion, ohne belastungsausgelöste Arrhythmien und ohne bedeutsame Fibrose können an den meisten Wettkampfsportarten teilnehmen. Bei LMNA und TMEM43 ist besondere Vorsicht geboten, und von intensivem Training bei LMNA-DCM wird abgeraten [1,3].
Schwangerschaft
Das Schwangerschaftsrisiko wird mit der modifizierten WHO-Klassifikation (mWHO) eingeschätzt. Eine Schwangerschaft ist bei WHO-Klasse IV kontraindiziert, unter anderem bei einer Ejektionsfraktion unter 30 %, NYHA III bis IV oder früherer Peripartum-Kardiomyopathie mit verbleibender Funktionseinschränkung. Vor einer Schwangerschaft sollen alle Frauen zu Risiko, Verhütung und Erblichkeit beraten werden, und die Arzneimittel werden überprüft: ACE-Hemmer, ARB, MRA, Sacubitril/Valsartan, SGLT2-Inhibitoren und Amiodaron sind kontraindiziert. Betablocker sollten fortgesetzt werden (Atenolol wird ersetzt), und bei Vorhofflimmern wird je nach Schwangerschaftsstadium eine therapeutische Antikoagulation mit niedermolekularem Heparin (NMH) oder Vitamin-K-Antagonisten gegeben. Eine vaginale Entbindung wird für die meisten empfohlen, und geplante ICD-Eingriffe erfolgen möglichst vor der Schwangerschaft [1,5].
Gestagenpräparate zur Verhütung und die Levonorgestrel-Spirale sind am sichersten [1]. Bei HCM erlitten in einem großen Register 23 % der Frauen schwere kardiale Ereignisse, vor allem diejenigen, die schon vor der Schwangerschaft Hochrisikopatientinnen waren [5]. Frauen mit Kardiomyopathie sollten von einem Schwangerschafts-Herz-Team aus Kardiologie, Geburtshilfe und Anästhesie betreut werden [1,5].
Überweisung und Organisation in Schweden
Die ESC befürwortet eine geteilte Versorgung zwischen Kardiomyopathie-Spezialisten und allgemeinen Kardiologen, mit einer Überweisungseinheit für komplexe Fälle und einer kardiogenetischen Einheit mit genetischen Beratern, klinischem Genetiker, Bildgebungsspezialisten, Psychologen und Kinderkardiologen [1]. In Schweden wird eine vermutete oder bekannte Kardiomyopathie von der Kardiologie betreut. Genetische Beratung, genetische Analyse und Familienuntersuchung erfolgen über kardiogenetische Sprechstunden, und ein Kinderkardiologe wird hinzugezogen, wenn Kinder betroffen sind [14].
Die Arbeitsgruppe für Kardiogenetik der Schwedischen Kardiologischen Gesellschaft wurde 2023 aus dem schwedischen kardiogenetischen Netzwerk gebildet, erarbeitet Leitlinien und Memoranden (PM) und arbeitet mit dem Schwedischen nationalen Kardiogenetik-Register (SNKR) zusammen, das diagnosespezifische Module unter anderem für Kardiomyopathien aufbaut. Memoranden zu klinischen Ratschlägen bei negativen genetischen Befunden und zum plötzlichen Tod bei jungen Menschen werden aktualisiert [15]. Die nationalen Leitlinien für die Herzversorgung (2018) der schwedischen Gesundheits- und Sozialbehörde (Socialstyrelsen) umfassen die genetische Herz-Kreislauf-Erkrankung als eines von sechs Bereichen [16].
Bei vermuteter Kardiomyopathie aufgrund von Symptomen, EKG-Befunden, Familienanamnese oder Screeningbefunden erfolgt die Überweisung an die Kardiologie. Herzstillstand, anhaltende ventrikuläre Tachykardie und ungeklärte Synkope, insbesondere unter Belastung, erfordern eine umgehende kardiologische Beurteilung, da ein ICD nach überlebtem Herzstillstand oder hämodynamisch wirksamer ventrikulärer Arrhythmie indiziert ist [1]. Bis zu 30 % der Patienten mit ICD entwickeln Angst oder posttraumatische Symptome, und psychologische Unterstützung soll verfügbar sein [1].
Verlaufskontrolle und Prognose
Patienten mit Kardiomyopathie benötigen eine lebenslange Nachsorge. Klinisch stabile Patienten sollen alle 1 bis 2 Jahre eine klinische Untersuchung, ein EKG und eine Echokardiographie erhalten (Klasse I, Evidenzgrad C) sowie eine erneute Beurteilung bei wesentlich veränderten oder unerwarteten Symptomen. Ein Langzeit-EKG wird alle 1 bis 2 Jahre empfohlen, eine CMR kann alle 2 bis 5 Jahre und ein Belastungstest alle 2 bis 3 Jahre erwogen werden [1]. Der Übergang von der Kinder- zur Erwachsenenkardiologie muss mit gemeinsamen Besuchen geplant werden [1].
Die Prognose unterscheidet sich stark zwischen Erkrankungen und Genen. Bei HCM beträgt die jährliche kardiovaskuläre Mortalität bei Erwachsenen 1 bis 2 %, mit plötzlichem Tod, Herzinsuffizienz und Thromboembolie als Hauptursachen [1]. Bei DCM macht der plötzliche Tod 25 bis 35 % der Todesfälle aus, und die 5-Jahres-Mortalität beträgt 21 bis 28 % in Studien an Herzinsuffizienzpatienten mit moderner Therapie [3]. Genotyp, LGE, Ejektionsfraktion und Arrhythmien gehen in die Risikobeurteilung ein. Siehe Herzstillstand für die akuten Aspekte.
Häufige Fragen
Woran erkennt man, ob eine Kardiomyopathie erblich ist?
Das entscheiden Familienanamnese, Phänotyp und genetische Analyse. Dieselbe Kardiomyopathie bei mehreren Verwandten oder ein plötzlicher Tod bei einem Verwandten in jungem Alter spricht für eine familiäre Erkrankung. Eine negative Analyse schließt Erblichkeit nicht aus, da eine ursächliche Variante nur bei einem Teil der Patienten gefunden wird [1,14].
Sollen alle Patienten mit Kardiomyopathie genetisch getestet werden?
Nein, aber eine Testung ist begründet, wenn sie Diagnose, Prognose, Therapieleitung oder die Möglichkeit eines Kaskadenscreenings von Verwandten liefern kann, und sie soll von einer genetischen Beratung eingeleitet und gefolgt werden. Bei DCM kann eine Testung bei allen sinnvoll sein [1].
Welche Verwandten sollen untersucht werden und wie oft?
Allen erstgradig Verwandten sollten EKG und Bildgebung angeboten werden. Ist eine krankheitsverursachende Variante bekannt, werden die Verwandten darauf getestet, und diejenigen ohne die Variante können aus der Nachsorge entlassen werden. Träger werden vor dem 60. Lebensjahr alle 1 bis 2 Jahre und danach alle 3 bis 5 Jahre nachverfolgt. Kinder sind eingeschlossen [1,14].
Darf man mit einer Kardiomyopathie Sport treiben?
Regelmäßige Aktivität bei niedriger bis mittlerer Intensität wird allen empfohlen, die dazu in der Lage sind. Von intensivem Training und Leistungssport wird bei ARVC abgeraten, bei HCM kann er bei niedrigem Risiko erwogen werden, und bei DCM und NDLVC hängt es von Symptomen und Gen ab [1,2].
Kann eine Frau mit Kardiomyopathie schwanger werden?
Oft ja, aber die Schwangerschaft muss mit Risikobeurteilung nach mWHO, Medikamentenüberprüfung und Information über die Erblichkeit geplant werden. Eine Schwangerschaft ist bei einer Ejektionsfraktion unter 30 %, NYHA III bis IV oder früherer Peripartum-Kardiomyopathie mit verbleibender Funktionseinschränkung kontraindiziert [1,5].
Quellen
- Arbelo E et al. 2023 ESC Guidelines for the management of cardiomyopathies. Eur Heart J 2023;44:3503-3626. PMID: 37622657
- Ommen SR et al. 2024 AHA/ACC/AMSSM/HRS/PACES/SCMR Guideline for the Management of Hypertrophic Cardiomyopathy. Circulation 2024;149:e1239-e1311. PMID: 38718139
- Zeppenfeld K et al. 2022 ESC Guidelines for the management of patients with ventricular arrhythmias and the prevention of sudden cardiac death. Eur Heart J 2022;43:3997-4126. PMID: 36017572
- Køber L et al. 2026 ESC Guidelines for the management of heart failure. Eur Heart J 2026;47:5346-5457. PMID: 42661420
- De Backer J et al. 2025 ESC Guidelines for the management of cardiovascular disease and pregnancy. Eur Heart J 2025;46:4462. PMID: 40878294
- Lyon AR et al. 2022 ESC Guidelines on cardio-oncology developed in collaboration with the European Hematology Association (EHA), the European Society for Therapeutic Radiology and Oncology (ESTRO) and the International Cardio-Oncology Society (IC-OS). Eur Heart J 2022;43:4229. PMID: 36017568
- Marcus FI et al. Diagnosis of arrhythmogenic right ventricular cardiomyopathy/dysplasia: proposed modification of the Task Force Criteria. Eur Heart J 2010;31:806-814. PMID: 20172912
- Richards S et al. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the American College of Medical Genetics and Genomics and the Association for Molecular Pathology. Genet Med 2015;17:405-424. PMID: 25741868
- Ware JS et al. Genetic etiology for alcohol-induced cardiac toxicity. J Am Coll Cardiol 2018;71:2293-2302. PMID: 29773157
- Ware JS et al. Shared genetic predisposition in peripartum and dilated cardiomyopathies. N Engl J Med 2016;374:233-241. PMID: 26735901
- Haaf P et al. Cardiac T1 mapping and extracellular volume (ECV) in clinical practice: a comprehensive review. J Cardiovasc Magn Reson 2016;18:89. PMID: 27899132
- Mangini F et al. Non-dilated left ventricular cardiomyopathy: exploring the spectrum from phenotype to disease entity. J Clin Med 2026. PMID: 42795986
- Yilmaz A et al. Diagnosis and treatment of cardiac amyloidosis: position statement of the German Cardiac Society (DGK). Clin Res Cardiol 2021. PMID: 33459839
- Svenska kardiologföreningen, Arbetsgruppen för kardiogenetik. Familjeutredning, genetisk anlagsbärartestning av anhöriga. Version 1.0, 2026-02-02. forening.sls.se
- Svenska kardiologföreningen, Arbetsgruppen för kardiogenetik. Årsberättelse 2024-25. 2025-09-27. forening.sls.se
- Socialstyrelsen. Nationella riktlinjer för hjärtsjukvård. 2018 (revision planerad 2028). socialstyrelsen.se
- Cadrin-Tourigny J et al. A new prediction model for ventricular arrhythmias in arrhythmogenic right ventricular cardiomyopathy. Eur Heart J 2022. PMID: 35441664
- Garcia-Pavia P et al. Genetic variants associated with cancer therapy-induced cardiomyopathy. Circulation 2019. PMID: 30987448
- Schulz-Menger J et al. 2025 ESC Guidelines for the management of myocarditis and pericarditis. Eur Heart J 2025. PMID: 40878297
- Ghadri JR et al. International Expert Consensus Document on Takotsubo Syndrome (Part I): clinical characteristics, diagnostic criteria, and pathophysiology. Eur Heart J 2018. PMID: 29850871