
Zusammenfassung
Die hereditäre hämorrhagische Teleangiektasie (HHT), auch Morbus Osler-Weber-Rendu genannt, ist eine autosomal-dominant vererbte Gefäßfehlbildungserkrankung mit einer Prävalenz von etwa 1 pro 5 000 Personen. Typische Manifestationen sind rezidivierende spontane Epistaxis, mukokutane Teleangiektasien und arteriovenöse Malformationen, vor allem in Lunge, Leber und Gehirn. Die Diagnose wird klinisch anhand der Curaçao-Kriterien oder durch Nachweis einer pathogenen Variante gestellt, meist in ENG, ACVRL1 oder SMAD4 [1,2].
Das Management darf sich nicht auf die sichtbare Blutung beschränken. Alle Personen mit möglicher oder gesicherter HHT müssen auf pulmonale arteriovenöse Malformationen untersucht werden, da diese trotz normaler Sauerstoffsättigung und fehlender pulmonaler Symptome einen ischämischen Schlaganfall und einen Hirnabszess verursachen können. Die transthorakale Kontrastechokardiographie ist bei Erwachsenen die Screeningmethode der ersten Wahl, gefolgt von einer CT des Thorax bei relevantem Rechts-links-Shunt. Behandelbare pulmonale Malformationen werden embolisiert. Die MRT des Gehirns wird gemäß internationalen Leitlinien zum Screening eingesetzt, insbesondere bei Kindern. Erwachsenen sollte ein Screening auf hepatische Gefäßmalformationen angeboten werden, in der Regel mittels Dopplersonographie [1].
Die Epistaxis wird stufenweise behandelt: Befeuchtung und pflegende Lokaltherapie, orale Tranexamsäure, HNO-ärztlich geführte Ablation und bei schwerer Blutung systemische antiangiogene Therapie. Ein Eisenmangel ist aktiv zu suchen und auch ohne Anämie zu behandeln. Bei mittelschwerer oder schwerer gastrointestinaler Blutung sowie bei transfusions- oder eiseninfusionspflichtiger Epistaxis ist intravenöses Bevacizumab eine etablierte, in der Regel jedoch nicht zugelassene Option in spezialisierter Hand. Pomalidomid zeigte in einer randomisierten Studie eine klinisch relevante Wirkung auf die Epistaxis, Verfügbarkeit, zugelassene Indikation und Sicherheitsanforderungen müssen jedoch berücksichtigt werden [3,4].
Hintergrund und Epidemiologie
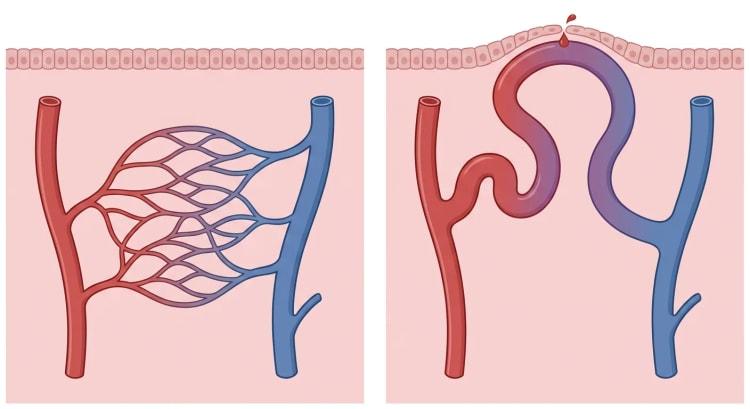
Die HHT ist eine systemische vaskuläre Dysplasie, bei der Teleangiektasien an Haut und Schleimhäuten auftreten, während größere arteriovenöse Malformationen in inneren Organen vorkommen können. Teleangiektasien und arteriovenöse Malformationen fehlt das normalerweise zwischengeschaltete Kapillarnetz. Je nach Lokalisation der Läsion resultieren Blutung, Rechts-links-Shunt, hyperdynamer Kreislauf (High-Output-Zustand) oder lokale Ischämie [3].
Die Prävalenz wird meist auf etwa 1 pro 5 000 Personen geschätzt, ist jedoch in einigen Populationen mit Gründereffekt höher. Die Erkrankung ist wahrscheinlich unterdiagnostiziert, da leichte Epistaxis innerhalb der Familie oft als normal angesehen wird und die Penetranz altersabhängig ist [1,3]. Der Phänotyp variiert erheblich, selbst zwischen nahen Verwandten mit derselben genetischen Variante.
Die HHT wird autosomal-dominant vererbt. Ein Kind einer Person mit HHT erbt die krankheitsverursachende Variante mit einer Wahrscheinlichkeit von 50 Prozent. Die häufigsten genetischen Ursachen sind:
| Gen | Bezeichnung | Typische Assoziationen |
|---|---|---|
| ENG | HHT Typ 1 | Pulmonale und zerebrale arteriovenöse Malformationen relativ häufig |
| ACVRL1 | HHT Typ 2 | Hepatische Gefäßmalformationen und pulmonal-arterielle Hypertonie relativ häufiger |
| SMAD4 | Juvenile Polyposis mit HHT | Juvenile Polypen, gastrointestinale Blutung und erhöhtes Risiko für gastrointestinale Karzinome |
| GDF2 und andere Gene | HHT-ähnliche Erkrankungen | Seltene Phänotypen, teils Überlappung mit anderen Gefäßmalformationssyndromen |
Pathogene Varianten in ENG oder ACVRL1 erklären den Großteil der molekulargenetisch gesicherten HHT. SMAD4 macht einen kleineren Anteil aus, ist aber besonders wichtig zu identifizieren, da der Befund die Nachsorge verändert [2,3]. Der Genotyp kann die Wahrscheinlichkeit verschiedener Organmanifestationen beeinflussen, schließt jedoch keine davon aus. Das Screening sollte daher nicht anhand des Genotyps eingeschränkt werden, mit Ausnahme der speziellen gastrointestinalen Überwachung bei SMAD4.
Pathophysiologie
ENG, ACVRL1 und SMAD4 kodieren Proteine der Signalübertragung über TGF-β (transforming growth factor beta) und BMP9/BMP10 (bone morphogenetic proteins). Dieser Signalweg reguliert Proliferation und Migration von Endothelzellen, Gefäßreifung und Rekrutierung muraler Zellen. Die Haploinsuffizienz führt zu verminderter vaskulärer Stabilität und zu einem Ungleichgewicht zwischen proangiogenen und gefäßstabilisierenden Signalen. Die Aktivität des vaskulären endothelialen Wachstumsfaktors (VEGF) ist häufig erhöht [3,4].
Eine vererbte pathogene Variante allein reicht wahrscheinlich nicht aus, um jede fokale Läsion hervorzurufen. Gewebeschädigung, Entzündung, Hypoxie oder eine erworbene somatische Veränderung können als zweiter Treffer (Second Hit) wirken. Dies trägt zur Erklärung bei, warum Teleangiektasien mit dem Alter zunehmen und warum der Phänotyp trotz gleicher vererbter Variante variiert.
Die Pathophysiologie bestimmt die Therapie auf drei Arten:
- Mukosale Teleangiektasien sind mechanisch fragil und verursachen chronischen Blutverlust.
- Pulmonale arteriovenöse Malformationen leiten Blut am Kapillarfilter der Lunge vorbei und ermöglichen so den Übertritt von Thromben, Bakterien und Luft in den Systemkreislauf.
- Große hepatische Shunts können ein hohes Herzzeitvolumen, eine portale Hypertension oder eine Ischämie der Gallenwege verursachen.
Die HHT ist kein Gerinnungsfaktormangel. Der Patient kann daher gleichzeitig eine erhebliche Blutungsneigung und ein normales oder erhöhtes Thromboserisiko aufweisen.
Klinisches Bild
Epistaxis und Teleangiektasien
Rezidivierende spontane Epistaxis ist die häufigste Manifestation. Sie beginnt im Mittel im Alter von etwa 12 Jahren, der Zeitpunkt variiert jedoch. Mehr als 90 Prozent entwickeln im Laufe des Lebens eine Epistaxis [2]. Die Blutungen können kurz und häufig oder seltener, aber stark sein. Der Schweregrad nimmt oft mit dem Alter zu.
Teleangiektasien entwickeln sich in der Regel später als die Epistaxis. Typische Lokalisationen sind:
- Lippen
- Zunge und Mundschleimhaut
- Nasenschleimhaut
- Gesicht
- Fingerkuppen
- gastrointestinale Schleimhaut
Kutane und orale Teleangiektasien sind kleine, rote bis violette Veränderungen, die auf Druck abblassen und sich rasch wieder füllen. Petechien blassen dagegen nicht ab. Die Hautbefunde sind oft kosmetischer Natur, während nasale und gastrointestinale Läsionen einen erheblichen Blutverlust verursachen können.
Eisenmangel und Anämie
Chronische Epistaxis und gastrointestinale Blutung verursachen einen Eisenmangel mit oder ohne Anämie. Die Symptome können Müdigkeit, eingeschränkte körperliche Belastbarkeit, Kopfschmerzen, Palpitationen, Dyspnoe, Restless Legs und kognitive Beschwerden umfassen. Die Anämie kann früh im Verlauf normozytär sein. Ein normales MCV schließt einen Eisenmangel daher nicht aus.
Pulmonale arteriovenöse Malformationen
Pulmonale arteriovenöse Malformationen kommen bei bis zu etwa der Hälfte der Personen mit HHT vor. Viele sind asymptomatisch. Mögliche Manifestationen sind:
- Belastungsdyspnoe
- Hypoxämie oder Orthodeoxie
- Zyanose und Trommelschlegelfinger
- Migräne
- ischämischer Schlaganfall oder transitorische ischämische Attacke
- Hirnabszess
- Hämoptyse oder Hämatothorax
Neurologische Komplikationen entstehen häufiger durch paradoxe Embolie über eine pulmonale Malformation als durch eine zerebrale Malformation. Ein Eisenmangel kann die Kompensation einer Hypoxämie verschlechtern und wurde mit einem erhöhten Risiko für ischämischen Schlaganfall in Verbindung gebracht [5].
Gastrointestinale Blutung
Klinisch relevante gastrointestinale Blutungen treten bei etwa 13 bis 30 Prozent auf und beginnen meist nach dem 50. Lebensjahr. Teleangiektasien finden sich am häufigsten in Magen, Duodenum und Dünndarm. Die Blutung ist meist chronisch und okkult, eine Meläna kann jedoch auftreten. Eine schwere Anämie, die nicht durch die berichtete Epistaxis erklärt wird, sollte den Verdacht wecken [6].
Hepatische Gefäßmalformationen
Radiologisch nachweisbare Leberveränderungen sind häufig, aber nur eine Minderheit wird symptomatisch. Es kommen drei Haupttypen von Shunts vor:
- Leberarterie zu Lebervene, was eine High-Output-Herzinsuffizienz verursachen kann
- Leberarterie zu Pfortader, was eine portale Hypertension verursachen kann
- Pfortader zu Lebervene, was seltener eine Enzephalopathie verursacht
Klinische Zeichen sind Dyspnoe, periphere Ödeme, Aszites, Vorhofflimmern, ein Strömungsgeräusch über der Leber, Cholestase oder Bauchschmerzen. Eine ischämische Cholangiopathie kann Gallengangsstrikturen, Biliome, Cholangitis und in schweren Fällen Lebernekrosen verursachen [6].
Zerebrale Gefäßmalformationen
Zerebrale Gefäßmalformationen kommen je nach Untersuchungsmethode und Population bei etwa 10 bis 20 Prozent vor. Die meisten sind klein und asymptomatisch. Mögliche Manifestationen sind intrakranielle Blutung, epileptische Anfälle, Kopfschmerzen oder fokal-neurologische Symptome. In einer älteren Kohorte wurde das Blutungsrisiko HHT-assoziierter zerebraler arteriovenöser Malformationen auf etwa 0,4 bis 0,7 Prozent pro Jahr geschätzt und lag damit niedriger als bei vielen sporadischen Malformationen [7].
Kinder
Die klinischen Kriterien haben bei Kindern eine geringere Sensitivität, da sich Epistaxis und Teleangiektasien erst im Laufe der Zeit entwickeln. In einer multizentrischen Studie betrug die Gesamtsensitivität der Curaçao-Kriterien bei Kindern und Jugendlichen 68 Prozent und die Spezifität 98 Prozent, mit der niedrigsten Sensitivität bei den Jüngsten [8]. In einer longitudinalen Kohorte mit genetisch gesicherter HHT erfüllten bei der Erstbeurteilung nur 41 Prozent die Kriterien einer gesicherten klinischen Diagnose [9]. Ein Kind mit einem betroffenen Elternteil ist daher als möglicherweise betroffen zu betrachten, bis die familiäre pathogene Variante ausgeschlossen ist.
Abklärung und Diagnostik
Curaçao-Kriterien
| Kriterium | Definition |
|---|---|
| Epistaxis | Spontanes, rezidivierendes Nasenbluten |
| Teleangiektasien | Multiple Läsionen an typischen Lokalisationen, besonders Lippen, Mundhöhle, Nase und Finger |
| Viszerale Manifestation | Gastrointestinale Teleangiektasien oder arteriovenöse Malformationen in Lunge, Leber, Gehirn oder Rückenmark |
| Familienanamnese | Verwandter ersten Grades mit HHT nach denselben Kriterien |
Drei oder vier Kriterien bedeuten eine gesicherte klinische HHT. Zwei Kriterien bedeuten eine mögliche HHT. Null oder ein Kriterium machen eine HHT unwahrscheinlich, schließen die Erkrankung bei Kindern oder Jugendlichen aber nicht aus [1,2].
Genetische Diagnostik
Eine genetische Analyse ist besonders wertvoll:
- bei Kindern und Jugendlichen mit HHT in der Familie
- bei möglicher, aber nicht gesicherter klinischer Diagnose
- um eine gezielte Testung von Angehörigen zu ermöglichen
- bei Verdacht auf SMAD4-assoziierte juvenile Polyposis
- bei einem HHT-ähnlichen Phänotyp, bei dem Differenzialdiagnosen erwogen werden müssen
Die Analyse sollte Sequenzierung und Kopienzahlanalyse mindestens von ENG, ACVRL1 und SMAD4 umfassen. Ein negatives Ergebnis schließt eine klinisch gesicherte HHT nicht aus. Eine Variante unklarer Signifikanz darf weder als Grundlage für eine prädiktive Testung noch dafür verwendet werden, Angehörige als gesund einzustufen.
Klinische Basisbeurteilung
Die Anamnese sollte Epistaxishäufigkeit, Blutungsdauer, Transfusionen, Eisentherapie, gastrointestinale Blutung, Dyspnoe, Hämoptyse, neurologische Ereignisse, Infektionen, Schwangerschaftsplanung und Familienanamnese umfassen. Die Epistaxis kann mit dem Epistaxis Severity Score (ESS) verfolgt werden, der von 0 bis 10 reicht.
Die körperliche Untersuchung sollte Inspektion von Mundhöhle, Lippen, Gesicht und Fingern, Blutdruck, Herz- und Lungenbefund, Sauerstoffsättigung, Zeichen einer Herzinsuffizienz sowie den Abdominalbefund einschließen.
Basislabor:
- Blutbild
- Ferritin
- Transferrinsättigung
- CRP bei schwer interpretierbarem Ferritin
- Retikulozyten bei Anämie
- Leberwerte
- Kreatinin
- NT-proBNP bei Verdacht auf High-Output-Belastung oder Herzinsuffizienz
Alle Erwachsenen mit HHT sollten unabhängig von Symptomen auf Eisenmangel und Anämie untersucht werden [1].
flowchart TD
A["Verdacht auf HHT<br>Anamnese und Befund"] --> B["Curaçao-Kriterien<br>und Familienanamnese prüfen"]
B -->|"Drei oder vier Kriterien"| C["Gesicherte klinische HHT"]
B -->|"Zwei Kriterien"| D["Mögliche HHT<br>genetische Analyse anbieten"]
B -->|"Null oder ein Kriterium"| E["Alter und Familienanamnese beurteilen"]
E -->|"Kind oder klare Familienanamnese"| D
E -->|"Erwachsener ohne Familienanamnese"| F["Differenzialdiagnose erwägen"]
C --> G["Organscreening<br>Lunge, Gehirn und Leber"]
D -->|"Pathogene Variante"| G
D -->|"Negative oder unklare Analyse"| H["Vom klinischen Risiko ausgehen<br>und im Verlauf kontrollieren"]
G --> I["Blutbild und Eisenstatus<br>Blutungsbeurteilung"]
I --> J["Multidisziplinäre Therapie<br>und lebenslange Nachsorge"]
Screening auf pulmonale Malformationen
Alle Personen mit möglicher oder gesicherter HHT sollen gescreent werden, auch bei normaler Sauerstoffsättigung. Bei Erwachsenen ist die Methode der ersten Wahl die transthorakale Kontrastechokardiographie mit agitierter Kochsalzlösung. Die Methode hat eine sehr hohe Sensitivität, aber eine begrenzte Spezifität [3,10].
Auf einen geringfügigen Shunt mit wenigen Mikrobläschen muss nicht immer eine CT folgen, während ein eindeutiger Shunt mit einer Dünnschicht-CT des Thorax zur anatomischen Darstellung und Beurteilung vor einer Embolisation abgeklärt werden soll. Intravenöses Kontrastmittel ist zur Identifizierung der Malformation nicht immer erforderlich, kann aber für die Interventionsplanung notwendig sein.
Ist das initiale Screening negativ, wird es in der Regel alle fünf Jahre wiederholt, insbesondere bei Kindern und jüngeren Erwachsenen. Nach Embolisation erfolgt eine Bildgebungskontrolle meist nach 6 bis 12 Monaten und anschließend etwa alle drei bis fünf Jahre, angepasst an Anatomie und verbleibende Läsionen [10]. Die Kontrastechokardiographie bleibt nach erfolgreicher Embolisation oft positiv und ist daher zur Beurteilung des Therapieerfolgs weniger geeignet.
Screening auf zerebrale Malformationen
Die MRT des Gehirns soll mit und ohne Kontrastmittel sowie mit blutungssensitiven Sequenzen durchgeführt werden, sofern keine Kontraindikation gegen Kontrastmittel besteht. Kinder mit gesicherter HHT oder fortbestehendem Risiko sollen frühzeitig gescreent werden. Eine im Kindesalter durchgeführte Untersuchung muss im Erwachsenenalter gegebenenfalls wiederholt werden [1,2].
Der Nutzen eines generellen Screenings bei asymptomatischen Erwachsenen ist umstrittener als das Screening auf pulmonale Malformationen. Internationale Empfehlungen befürworten, eine MRT anzubieten, Entscheidungen über eine invasive Abklärung oder prophylaktische Therapie sind jedoch in einem neurovaskulären Zentrum individuell zu treffen.
Screening auf hepatische Malformationen
Erwachsenen mit möglicher oder gesicherter HHT sollte ein Screening auf eine Leberbeteiligung angeboten werden. Die Dopplersonographie ist eine geeignete Methode der ersten Wahl. Bei Symptomen, auffälligen Leberwerten, Herzinsuffizienz, pulmonaler Hypertonie oder Verdacht auf eine komplizierte Gefäßmalformation werden Dopplersonographie, mehrphasige CT oder kontrastverstärkte MRT eingesetzt. Die Echokardiographie dient der Beurteilung von Herzzeitvolumen und pulmonalen Drücken [1,6].
Eine Leberbiopsie ist bei gesicherter oder vermuteter HHT mit gefäßreicher Leberbeteiligung wegen des Blutungsrisikos zu vermeiden.
Abklärung einer gastrointestinalen Blutung
Die Gastroskopie ist die Untersuchung der ersten Wahl bei Verdacht auf eine HHT-bedingte gastrointestinale Blutung. Eine Koloskopie erfolgt nach den üblichen Indikationen für das kolorektale Karzinom oder bei Verdacht auf eine SMAD4-assoziierte Erkrankung. Erklärt die Gastroskopie die Blutung nicht, wird eine Kapselendoskopie empfohlen, bei Bedarf gefolgt von einer gezielten Enteroskopie [1,6].
Ein Test auf okkultes Blut im Stuhl ist schwer zu interpretieren, da verschlucktes Blut aus einer Epistaxis ein positives Ergebnis hervorrufen kann.
Differenzialdiagnosen
| Differenzialdiagnose | Unterscheidende Befunde |
|---|---|
| Sporadische Epistaxis | Keine typischen Teleangiektasien, keine viszeralen Gefäßmalformationen und kein autosomal-dominantes familiäres Muster |
| Medikamentös bedingte Blutung | Antikoagulanzien, Thrombozytenaggregationshemmer oder NSAR erklären die Blutung, nicht aber typische Gefäßmalformationen |
| Von-Willebrand-Syndrom | Mukokutane Blutung mit auffälliger Hämostasediagnostik, aber ohne typisches HHT-Muster |
| Generalisierte essenzielle Teleangiektasie | Ausgedehnte kutane Teleangiektasien ohne typische Epistaxis oder viszerale HHT |
| Ataxia teleangiectatica | Beginn im Kindesalter, neurologische Erkrankung und Immundefekt |
| Systemische Sklerose und CREST | Raynaud-Phänomen, Sklerodaktylie, Reflux und weitere autoimmune Klinik |
| Kapilläre Malformation mit arteriovenöser Malformation | Häufig RASA1- oder EPHB4-Assoziation, andersartige Hautläsionen und Extremitätenfehlbildungen |
| Sporadische pulmonale arteriovenöse Malformation | Solitäre Läsion ohne weitere HHT-Kriterien, nach einer HHT muss jedoch aktiv gefragt werden |
| Hepatopulmonales Syndrom | Lebererkrankung mit intrapulmonaler Gefäßdilatation, keine typischen fokalen HHT-Malformationen |
| Juvenile Polyposis ohne HHT | Gastrointestinale Polypen ohne Epistaxis, Teleangiektasien oder viszerale HHT-Manifestationen |
Therapie
Die Behandlung sollte multidisziplinär zwischen Innerer Medizin, klinischer Genetik, Hämatologie, HNO, Gastroenterologie, Kardiologie, Pneumologie, interventioneller Radiologie und neurovaskulärer Expertise koordiniert werden.
Epistaxis
Akute Blutung
Der Patient soll vornübergebeugt sitzen und den weichen Teil der Nase kontinuierlich komprimieren. Bei behandlungsbedürftiger Blutung werden lokale Vasokonstriktoren und eine Tamponade eingesetzt. Das Tamponadematerial sollte gleitfähig beschichtet oder wenig adhäsiv sein, um Nachblutungen beim Entfernen zu verringern. Wiederholte traumatisierende Versuche einer chemischen oder elektrischen Kauterisation sollten vermieden werden.
Hämodynamische Beeinträchtigung, anhaltende massive Blutung oder eine symptomatische akute Anämie werden nach den üblichen Prinzipien der akuten Blutungsreanimation mit frühzeitiger Einbindung der HNO behandelt.
Vorbeugende Behandlung
Therapie der ersten Wahl ist die tägliche Befeuchtung und pflegende Lokalbehandlung, beispielsweise mit Kochsalzspray oder -gel. Der Patient sollte Nasenbohren, kräftiges Schnäuzen und eine austrocknende Umgebung vermeiden.
Bei unzureichender Wirkung kann nach individueller Abwägung von Thromboserisiko und Nierenfunktion orale Tranexamsäure versucht werden. In zwei randomisierten Cross-over-Studien verringerte Tranexamsäure die Epistaxis, führte aber zu keiner sicheren Verbesserung des Hämoglobins. In der größeren Studie verringerte sich die kumulative Blutungsdauer um 17,3 Prozent [11,12].
Topische intranasale Tranexamsäure, Estriol oder Bevacizumab waren in einer randomisierten Studie Kochsalzlösung nicht überlegen [13]. Intranasales Bevacizumab in wiederholten Dosen war auch in einer separaten randomisierten Studie unwirksam und darf nicht mit systemischem Bevacizumab gleichgesetzt werden [14].
Bei fortbestehender klinisch relevanter Epistaxis kommt eine HNO-ärztlich geführte Lokaltherapie zum Einsatz:
- Laserablation
- Radiofrequenzablation
- Elektrochirurgie
- Sklerotherapie
Ein systematischer Review zur Sklerotherapie umfasste 196 Patienten; alle eingeschlossenen Studien berichteten über eine Abnahme der Epistaxis, heterogene Endpunkte verhinderten jedoch eine Metaanalyse [15]. Das Risiko für Septumperforation, Narbenbildung und eine Beeinträchtigung der Schleimhautfunktion steigt bei wiederholten destruktiven Eingriffen.
Eine Septodermoplastik kann bei schwerer, therapierefraktärer Epistaxis erwogen werden. Der chirurgische Nasenverschluss nach Young ist die wirksamste lokale Maßnahme, bedeutet aber eine dauerhafte oder langfristige Mundatmung sowie eine Beeinträchtigung von Geruchs- und Geschmackssinn. Er bleibt sehr schweren Blutungen mit Transfusionsabhängigkeit oder stark eingeschränkter Lebensqualität vorbehalten.
Medikamentöse Therapie bei schwerer Blutung
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Tranexamsäure | Üblicherweise 1 g oral 3-mal täglich. Publizierte Schemata spezialisierter Zentren umfassen 650 bis 1 300 mg 3-mal täglich | Dosisanpassung bei Niereninsuffizienz. Frühere Thrombosen und andere Risikofaktoren beurteilen |
| Bevacizumab | 5 mg/kg intravenös alle zwei Wochen, meist 4–6 Induktionsdosen | Keine zugelassene HHT-Indikation. Erhaltungstherapie individuell. Blutdruck, Proteinurie und Wundheilung kontrollieren |
| Pomalidomid | 4 mg oral einmal täglich für bis zu 24 Wochen in der PATH-HHT-Studie. Dosisreduktion auf 3 oder 2 mg war erlaubt | Keine zugelassene HHT-Indikation. Erfordert fachärztliche Verantwortung, Schwangerschaftsverhütung sowie Kontrolle von Blutbild und Thromboserisiko |
| Thalidomid | Beginn mit 50 mg oral zur Nacht. In der Phase-2-Studie wurde die Dosis bei ausbleibender Wirkung alle vier Wochen um 50 mg erhöht, höchstens 200 mg täglich | Nur ausnahmsweise einzusetzen. Teratogen, thrombogen und neurotoxisch |
In der retrospektiven multizentrischen Studie InHIBIT-Bleed wurden 238 Patienten mit intravenösem Bevacizumab behandelt. Im ersten Behandlungsjahr stieg das mittlere Hämoglobin von 86 auf 118 g/L, und der ESS sank um 3,4 Punkte. Die Zahl transfundierter Erythrozytenkonzentrate nahm in den ersten sechs Behandlungsmonaten im Vergleich zu den sechs Monaten vor Therapiebeginn um 82 Prozent ab. Eine Hypertonie trat bei 18 Prozent auf, eine Proteinurie bei 9 Prozent und venöse Thromboembolien bei 2 Prozent [16]. Die Ergebnisse sind klinisch bedeutsam, die Studie war jedoch nicht randomisiert.
PATH-HHT randomisierte 144 Patienten auf Pomalidomid 4 mg täglich oder Placebo. Nach 24 Wochen betrug der Unterschied im ESS 0,94 Punkte zugunsten von Pomalidomid und übertraf damit den vordefinierten klinisch relevanten Unterschied von 0,71 Punkten. Neutropenie, Obstipation und Hautausschlag waren häufiger, und 4 Prozent erlitten eine venöse Thromboembolie [17].
Thalidomid führte in einer offenen Phase-2-Studie bei allen 31 Patienten zu einem Ansprechen, meist bei 50 mg täglich, doch unterschätzen die Patientenauswahl und die kurze Behandlungsdauer der Studie wahrscheinlich die Langzeitrisiken für Neuropathie und Thrombose [18]. Pomalidomid hat möglicherweise ein günstigeres Sicherheitsprofil, ein direkter Vergleich fehlt jedoch.
In Schweden ist der Einsatz von Bevacizumab, Pomalidomid und Thalidomid bei HHT als fachärztliche Behandlung außerhalb der zugelassenen Indikation (Off-Label) zu betrachten, sofern die aktuelle Produktzulassung nichts anderes vorsieht. Lokale Verfügbarkeit, Finanzierung und Anforderungen an die Schwangerschaftsverhütung können von der internationalen Praxis abweichen.
Eisenmangel und Anämie
Ein Eisenmangel ist auch dann zu behandeln, wenn das Hämoglobin noch normal ist. Orales Eisen ist bei leichtem Eisenmangel und beherrschbarer Blutung Mittel der ersten Wahl. Dosierung und Präparat richten sich nach der Menge an elementarem Eisen und der Verträglichkeit. Eine niedrigere Dosis oder eine Einnahme jeden zweiten Tag kann die gastrointestinale Verträglichkeit verbessern.
Intravenöses Eisen wird eingesetzt, wenn:
- orales Eisen nicht vertragen wird
- die Resorption unzureichend ist
- der Blutverlust den möglichen oralen Ersatz übersteigt
- die Anämie schwer ist
- eine rasche Korrektur erforderlich ist
Nach Therapiebeginn sind Blutbild, Ferritin und Transferrinsättigung zu kontrollieren. Bei fortbestehender Blutung können geplante Eiseninfusionen erforderlich sein. Wahl des Präparats und Dosis richten sich nach der Fachinformation und dem berechneten Eisendefizit.
Eine Erythrozytentransfusion wird erwogen bei hämodynamischer Instabilität, symptomatischer schwerer Anämie, Notwendigkeit einer raschen präoperativen Korrektur, Schwangerschaft mit unzureichendem Sauerstofftransport, relevanter Herz- oder Lungenerkrankung oder unzureichendem Hämoglobin trotz wiederholter Eiseninfusionen [1]. Ein allgemeingültiger HHT-spezifischer Transfusionsschwellenwert existiert nicht. Der Zielwert ist individuell festzulegen, insbesondere bei Hypoxämie, Herzinsuffizienz oder pulmonaler Hypertonie.
Pulmonale arteriovenöse Malformationen
Die kathetergestützte Embolisation mit Plugs oder Coils ist die Standardtherapie. Traditionell wurden Malformationen mit einer zuführenden Arterie von mindestens 2 bis 3 mm behandelt, kleinere Läsionen können jedoch ebenfalls embolisiert werden, wenn dies technisch sicher ist, da das embolische Risiko nicht allein vom Gefäßdurchmesser abhängt [2,5].
Die Behandlung verringert den Rechts-links-Shunt und das Risiko einer paradoxen Embolie. Persistierender oder wiederkehrender Fluss tritt bei bis zu etwa 25 Prozent auf und kann auf Rekanalisation oder eine neue Blutversorgung zurückzuführen sein [10]. Bei Reperfusion wird eine erneute Embolisation erwogen.
Patienten mit dokumentiertem pulmonalem Shunt sollen:
- vor zahnärztlichen Eingriffen und anderen Prozeduren mit zu erwartender Bakteriämie eine Antibiotikaprophylaxe erhalten
- eine gute Mundgesundheit und regelmäßige zahnärztliche Betreuung haben
- vor intravenöser Luft geschützt werden, bei Bedarf mit einem kompatiblen Luftfilter
- Tauchen mit Druckluft vermeiden
Die genaue Antibiotikawahl richtet sich nach lokalen Standards und dem Allergieprofil. Die Empfehlung gilt auch nach Embolisation, wenn ein relevanter pulmonaler Shunt fortbesteht.
Gastrointestinale Blutung
Der Schweregrad der Blutung kann funktionell eingeteilt werden:
| Grad | Praktische Definition |
|---|---|
| Leicht | Der Hämoglobinzielwert kann mit oralem Eisen gehalten werden |
| Mittelschwer | Intravenöses Eisen ist zum Erreichen des Zielwerts erforderlich |
| Schwer | Der Hämoglobinzielwert wird trotz adäquater Eisentherapie nicht erreicht oder Transfusionen sind erforderlich |
Die Argon-Plasma-Koagulation kann sparsam bei größeren oder aktiv blutenden Läsionen eingesetzt werden. Eine wiederholte Behandlung sämtlicher Teleangiektasien ist selten dauerhaft praktikabel, da die Läsionen oft zahlreich sind und rezidivieren. Bei leichter Blutung kann Tranexamsäure erwogen werden. Bei mittelschwerer oder schwerer Blutung wird eine Beurteilung hinsichtlich einer systemischen antiangiogenen Therapie empfohlen, vor allem mit intravenösem Bevacizumab [1,6,16].
Hepatische Gefäßmalformationen
Asymptomatische radiologische Veränderungen werden nicht behandelt. Bei High-Output-Herzinsuffizienz wird die Anämie korrigiert, und der Patient wird mit Diuretika und weiterer individuell angepasster Herzinsuffizienztherapie behandelt. Vorhofflimmern, portale Hypertension, Enzephalopathie und Cholangitis werden entsprechend der jeweiligen Komplikation behandelt.
Bei symptomatischer High-Output-Herzinsuffizienz, die unzureichend auf die Standardtherapie anspricht, kann intravenöses Bevacizumab erwogen werden. In einer Phase-2-Studie mit 25 Patienten sank der Median des Herzindex nach drei Monaten von 5,05 auf 4,2 L/min/m², bei gleichzeitiger Besserung von Epistaxis und Lebensqualität [19].
Die Lebertransplantation ist die definitive Therapie bei:
- therapierefraktärer High-Output-Herzinsuffizienz
- ischämischer Cholangiopathie oder Gallenwegsnekrose
- komplizierter portaler Hypertension
Eine Embolisation der Leberarterie ist in der Regel zu vermeiden, da sie einen Leberinfarkt und eine Gallenwegsnekrose verursachen kann [1,6].
Zerebrale Gefäßmalformationen
Eine akute intrakranielle Blutung wird in einem neurovaskulären Zentrum behandelt. Bei den übrigen Läsionen ist die Therapie anhand früherer Blutung, Größe, Anatomie, venöser Drainage, Lokalisation und Behandlungsrisiko zu individualisieren. Die Optionen sind Mikrochirurgie, Embolisation, stereotaktische Strahlentherapie oder Beobachtung. Die Evidenz für eine prophylaktische Behandlung asymptomatischer HHT-assoziierter Läsionen ist begrenzt.
Antikoagulanzien und Thrombozytenaggregationshemmer
Eine HHT-bedingte Blutung ist keine absolute Kontraindikation gegen eine indizierte Antikoagulation oder Thrombozytenaggregationshemmung. Venöse Thromboembolie, Vorhofflimmern oder akutes Koronarsyndrom dürfen nicht allein wegen der HHT unterbehandelt werden. Epistaxistherapie und Eisenstatus werden gleichzeitig optimiert.
Die Behandlung ist dennoch häufig problematisch. In einer Übersicht über 587 antithrombotische Behandlungsepisoden verschlechterte sich die HHT-Blutung in 38,9 Prozent, und die Behandlung wurde in 28,9 Prozent vorzeitig abgebrochen [20]. In einer späteren Kohorte brachen 50 Prozent die Behandlung wegen Blutungen ab oder reduzierten die Dosis. Eine frühere gastrointestinale Blutung war mit einer mehr als dreifach erhöhten Odds für einen Abbruch assoziiert (Odds Ratio 3,25 in der multivariablen Analyse), und eine reduzierte Startdosis führte nicht zu besserer Verträglichkeit (Abbruch 49 gegenüber 43 Prozent) [21].
Die Standarddosis wird eingesetzt, wenn die Indikation es erfordert, mit engmaschiger Kontrolle von Blutbild und Eisenstatus. Kombinationen mehrerer antithrombotischer Arzneimittel sollten vermieden werden, wenn eine gleichwertige Alternative mit einem einzigen Präparat zur Verfügung steht. Die Evidenz reicht nicht aus, um Warfarin oder Heparin generell gegenüber direkten oralen Antikoagulanzien zu bevorzugen.
Schwangerschaft und Entbindung
Die präkonzeptionelle Beurteilung sollte genetische Beratung, Eisenstatus sowie aktuelles Screening und Behandlung pulmonaler arteriovenöser Malformationen umfassen. Die meisten Schwangerschaften verlaufen ohne schwerwiegende Komplikationen, in einer Literaturübersicht traten jedoch schwere maternale Komplikationen in 2,7 bis 6,8 Prozent und mütterliche Todesfälle in etwa 1 Prozent auf. Die Ereignisse traten vor allem im zweiten und dritten Trimenon auf und standen häufig im Zusammenhang mit nicht diagnostizierten pulmonalen Malformationen [22].
Eine Schwangere ohne aktuelles Lungenscreening wird mit Kontrastechokardiographie oder Low-Dose-CT ohne Kontrastmittel untersucht. Symptome wie Hämoptyse, plötzliche Dyspnoe, Thoraxschmerz oder Hypoxämie erfordern unabhängig vom Gestationsalter eine notfallmäßige Abklärung. Behandlungsbedürftige pulmonale Malformationen werden in der Regel im zweiten Trimenon embolisiert.
Die HHT an sich ist keine Indikation zur Sectio und keine Kontraindikation gegen eine Periduralanästhesie. Ein routinemäßiges Screening auf spinale Gefäßmalformationen vor einer Periduralanästhesie wird nicht empfohlen. Der Entbindungsmodus wird geburtshilflich festgelegt, mit neurovaskulärer Planung, wenn eine Hochrisikomalformation im Gehirn bekannt ist [1].
Nachsorge und Prognose
Der Patient sollte mindestens jährlich von einem Arzt mit HHT-Erfahrung betreut werden. Die Nachsorge wird individuell gestaltet, sollte aber Folgendes umfassen:
| Bereich | Nachsorge |
|---|---|
| Epistaxis | Blutungshäufigkeit, Dauer, ESS, Notfallvorstellungen und Behandlungsbedarf |
| Hämatologie | Blutbild und Ferritin mindestens jährlich, häufiger bei aktiver Blutung. Ergänzend Transferrinsättigung |
| Lunge | Erneutes Screening etwa alle fünf Jahre nach negativer Untersuchung. Nach Embolisation Bildgebungskontrolle nach 6 bis 12 Monaten und danach meist alle drei bis fünf Jahre |
| Leber und Herz | Klinische Kontrolle von Dyspnoe, Ödemen, Arrhythmien und Leberkomplikationen. Bildgebung und Echokardiographie je nach Befund und Symptomen |
| Gehirn | Keine etablierte Routine für wiederholte MRT nach unauffälliger Untersuchung im Erwachsenenalter. Erneute Abklärung bei neurologischen Symptomen |
| Gastrointestinale Blutung | Eisenbedarf und Hämoglobinverlauf bestimmen weitere Endoskopie und systemische Therapie |
| Familie | Gezielte genetische Testung anbieten, wenn die familiäre Variante bekannt ist |
| Schwangerschaft | Präkonzeptionelle Beurteilung und Planung im multidisziplinären Team |
Bei SMAD4-assoziierter HHT ist ein spezielles Programm für die juvenile Polyposis erforderlich. Die Koloskopie beginnt meist im Jugendalter und wird je nach Polypenbefund und Familienanamnese wiederholt. Aktuelle Leitlinien zur juvenilen Polyposis sind zu befolgen, da die Intervalle von älteren HHT-Empfehlungen abweichen können.
Die Prognose ist gut für Patienten, die früh erkannt, gescreent und präventiv behandelt werden. Unbehandelte pulmonale Malformationen können dagegen einen plötzlichen Schlaganfall, einen Hirnabszess oder eine lebensbedrohliche Lungenblutung verursachen. Symptomatische hepatische Malformationen und schwere gastrointestinale Blutungen sind Marker eines komplizierteren Verlaufs. Die Lebensqualität wird oft stärker durch rezidivierende Blutungen, Eisenmangel und soziale Einschränkungen beeinträchtigt als durch asymptomatische Organbefunde.
Der Patient ist anzuweisen, sich notfallmäßig vorzustellen bei Hämoptyse, plötzlichem Thoraxschmerz oder plötzlicher Dyspnoe, neu aufgetretenem fokal-neurologischem Defizit, epileptischem Anfall, Zeichen eines Hirnabszesses, massiver gastrointestinaler Blutung oder Epistaxis, die sich durch Kompression nicht stillen lässt.
Quellen
- Faughnan ME et al. Second International Guidelines for the Diagnosis and Management of Hereditary Hemorrhagic Telangiectasia. Annals of Internal Medicine 2020. PMID: 32894695
- McDonald J et al. Hereditary Hemorrhagic Telangiectasia. GeneReviews 1993, aktualisiert 2026. PMID: 20301525
- Viteri-Noël A et al. Hereditary Hemorrhagic Telangiectasia: Genetics, Pathophysiology, Diagnosis, and Management. Journal of Clinical Medicine 2022. PMID: 36079173
- Kritharis A et al. Hereditary hemorrhagic telangiectasia: diagnosis and management from the hematologist's perspective. Haematologica 2018. PMID: 29794143
- Shovlin CL. Pulmonary Arteriovenous Malformations. American Journal of Respiratory and Critical Care Medicine 2014. PMID: 25420112
- Tortora A et al. Rendu-Osler-Weber disease: a gastroenterologist's perspective. Orphanet Journal of Rare Diseases 2019. PMID: 31174568
- Willemse RB et al. Bleeding risk of cerebrovascular malformations in hereditary hemorrhagic telangiectasia. Journal of Neurosurgery 2000. PMID: 10794291
- Pahl KS et al. Applicability of the Curaçao Criteria for the Diagnosis of Hereditary Hemorrhagic Telangiectasia in the Pediatric Population. Journal of Pediatrics 2018. PMID: 29655863
- Pollak M et al. Longitudinal Assessment of Curaçao Criteria in Children with Hereditary Hemorrhagic Telangiectasia. Journal of Pediatrics 2023. PMID: 37572862
- Salibe-Filho W et al. Update on pulmonary arteriovenous malformations. Jornal Brasileiro de Pneumologia 2023. PMID: 37132738
- Gaillard S et al. Tranexamic acid for epistaxis in hereditary hemorrhagic telangiectasia patients: a European cross-over controlled trial in a rare disease. Journal of Thrombosis and Haemostasis 2014. PMID: 25040799
- Geisthoff UW et al. Treatment of epistaxis in hereditary hemorrhagic telangiectasia with tranexamic acid: a double-blind placebo-controlled cross-over phase IIIB study. Thrombosis Research 2014. PMID: 25005464
- Whitehead KJ et al. Effect of Topical Intranasal Therapy on Epistaxis Frequency in Patients With Hereditary Hemorrhagic Telangiectasia: A Randomized Clinical Trial. JAMA 2016. PMID: 27599329
- Dupuis-Girod S et al. Effect of Bevacizumab Nasal Spray on Epistaxis Duration in Hereditary Hemorrhagic Telangectasia: A Randomized Clinical Trial. JAMA 2016. PMID: 27599328
- Thiele B et al. Sclerotherapy for Hereditary Hemorrhagic Telangiectasia-Related Epistaxis: A Systematic Review. Annals of Otology, Rhinology and Laryngology 2023. PMID: 35152768
- Al-Samkari H et al. An international, multicenter study of intravenous bevacizumab for bleeding in hereditary hemorrhagic telangiectasia: the InHIBIT-Bleed study. Haematologica 2021. PMID: 32675221
- Al-Samkari H et al. Pomalidomide for Epistaxis in Hereditary Hemorrhagic Telangiectasia. New England Journal of Medicine 2024. PMID: 39292928
- Invernizzi R et al. Efficacy and safety of thalidomide for the treatment of severe recurrent epistaxis in hereditary haemorrhagic telangiectasia: results of a non-randomised, single-centre, phase 2 study. Lancet Haematology 2015. PMID: 26686256
- Dupuis-Girod S et al. Bevacizumab in patients with hereditary hemorrhagic telangiectasia and severe hepatic vascular malformations and high cardiac output. JAMA 2012. PMID: 22396517
- Zhang E et al. Anticoagulation and antiplatelet therapy in hereditary hemorrhagic telangiectasia: A scoping review. Thrombosis Research 2023. PMID: 37163869
- Virk ZM et al. Safety, tolerability, and effectiveness of anticoagulation and antiplatelet therapy in hereditary hemorrhagic telangiectasia. Journal of Thrombosis and Haemostasis 2023. PMID: 36695393
- Dupuis O et al. Hereditary haemorrhagic telangiectasia and pregnancy: a review of the literature. Orphanet Journal of Rare Diseases 2020. PMID: 31910869