
Zusammenfassung
Das Long-QT-Syndrom (LQTS) bezeichnet eine verlängerte ventrikuläre Repolarisation im EKG mit erhöhtem Risiko für Torsades de pointes, eine polymorphe ventrikuläre Tachykardie, die Synkopen verursachen, in Kammerflimmern übergehen und einen plötzlichen Herztod auslösen kann. Die Erkrankung kann angeboren (kongenitales LQTS, eine erbliche Ionenkanalerkrankung) oder erworben sein, meist durch Arzneimittel, Elektrolytstörungen und Bradykardie. Die erworbene Form ist im Alltag die häufigste und lässt sich oft verhindern.
Entscheidend für das weitere Vorgehen ist eine korrekte QT-Messung. Mit der Tangentenmethode messen, mit Fridericia oder Framingham statt mit Bazett korrigieren, vor allem bei hoher Herzfrequenz, und den Befund manuell überprüfen, bevor Schlussfolgerungen gezogen werden. Eine QTc über 500 ms oder ein Anstieg um mindestens 60 ms gegenüber dem Ausgangswert bedeutet, dass Arzneimittel und Elektrolyte unverzüglich überprüft werden müssen [3]. Die QTc lässt sich mit dem Rechner für das korrigierte QT-Intervall (QTc) berechnen, und einzelne Präparate können unter Arzneimittel und Zustände, die die QT-Zeit verlängern nachgeschlagen werden.
Bei laufenden Torsades de pointes werden Magnesiumsulfat 2 g intravenös unabhängig vom Serummagnesium gegeben, verdächtige Arzneimittel abgesetzt, Kalium korrigiert und Bradykardie oder Pausen durch Pacing oder, bei der erworbenen Form, Isoprenalin bekämpft. Ein Defibrillator muss bereitstehen und kommt bei Kollaps oder Übergang in Kammerflimmern zum Einsatz [1,3].
Beim angeborenen LQTS bildet die Betablockade mit Nadolol oder Propranolol die Grundlage. Mexiletin, linksseitige kardiale sympathische Denervierung (LCSD) und ICD kommen bei Symptomen trotz Behandlung oder nach Herzstillstand hinzu. Alle Patienten sollen QT-verlängernde Arzneimittel meiden, und Angehörige sind mit EKG und Genetik abzuklären [2,15]. Patienten mit ungeklärter Synkope, Herzstillstand in der Familie oder QTc über 480 ms bei wiederholten EKG sollen an einen Kardiologen mit Erfahrung in erblichen Arrhythmien überwiesen werden.
Hintergrund und Terminologie
Die QT-Zeit wird vom Beginn des QRS-Komplexes bis zum Ende der T-Welle gemessen und entspricht der gesamten Depolarisation und Repolarisation der Kammer. Sie verkürzt sich bei hoher Herzfrequenz und verlängert sich bei niedriger, weshalb sie für die Frequenz korrigiert wird (QTc, wobei c für corrected steht). Siehe auch die ausführlichere Darstellung unter QT-Zeit und QTc im EKG.
Unter Long-QT-Syndrom versteht man einen Zustand, bei dem eine verlängerte QT-Zeit bei einer Person mit einem Risiko für ventrikuläre Arrhythmien verbunden ist. Der Begriff Torsades de pointes (französisch für „Drehung der Spitzen“) wurde 1966 von Dessertenne geprägt. Er sollte laut AHA der polymorphen ventrikulären Tachykardie mit ausgeprägter QT-Verlängerung (über 500 ms) und deformierter T-U-Welle vorbehalten bleiben. Eine polymorphe VT mit normaler QT-Zeit, etwa bei Ischämie, ist etwas anderes [3].
Das angeborene LQTS ist eine erbliche Ionenkanalerkrankung. In einem italienischen Screening von 44.596 Säuglingen mit EKG wurde eine Prävalenz von mindestens 1 von 2.534 gesunden Neugeborenen gefunden, und die Autoren schätzen, dass sie wahrscheinlich nahe bei 1 von 2.000 liegt [7]. Das erworbene LQTS ist deutlich häufiger. Auf der kardiologischen Intensivstation entwickelten etwa 30 % der Patienten während des Aufenthalts eine QTc über 500 ms oder einen Anstieg um mehr als 60 ms [20], während Torsades de pointes selbst selten sind [3].
QT-Messung: so gehen Sie vor
Die QT-Zeit ist schwierig zu messen. Das Ende der T-Welle ist oft unscharf, und in einer Studie beurteilten weniger als 25 % der Kardiologen und anderer Ärzte korrekt, ob EKG-Kurven eine verlängerte oder normale QT-Zeit zeigten [6]. Messfehler führen zudem zu Überdiagnostik. In einer klinischen Serie der Mayo Clinic hatten 8 % der Patienten aus falschen Gründen einen ICD erhalten, oft weil die U-Welle in die QT-Zeit eingerechnet worden war [15].
Praktische Schritte:
- Ableitung II oder V5 wählen, oder die Ableitung mit einer T-Welle von mindestens 2 mm und deutlich erkennbarem T-Wellen-Ende. Bei Verlaufskontrollen in derselben Ableitung messen [3,6].
- Vom Beginn des QRS-Komplexes bis zum Ende der T-Welle messen. Das Ende der T-Welle ist der Punkt, an dem eine Tangente entlang des steilsten absteigenden Teils der T-Welle die Basislinie schneidet (Tangentenmethode). Mit dieser Methode interpretierten unerfahrene Leser die Kurven in einer Studie in 71 bis 77 % der Fälle richtig [6].
- Eine deutlich abgegrenzte U-Welle nicht mitrechnen. Verschmelzen T und U, entscheidet die Tangentenmethode.
- Mehrere Schläge messen und einen Mittelwert verwenden. Bei Vorhofflimmern kann die QTc für das kürzeste und das längste RR-Intervall berechnet und der Mittelwert genommen werden, oder es wird ein langer Streifen ausgedruckt und geprüft, ob R bis T-Gipfel im Durchschnitt mehr als 50 % des RR-Intervalls beträgt, was für eine verlängerte QT-Zeit spricht [3].
- Bei breiten QRS-Komplexen (neuer Schenkelblock, ventrikuläre Stimulation) wird das QT länger, ohne dass die Repolarisation schlechter ist. Entweder wird die Differenz der QRS-Breite vor und nach dem Block abgezogen, oder es wird das JT-Intervall gemessen. Die Methode soll im Verlauf konsequent beibehalten werden [3].
Korrekturformeln. Das QT wird in Millisekunden und das RR in Sekunden angegeben (60 geteilt durch die Herzfrequenz).
| Formel | Berechnung | Kommentar |
|---|---|---|
| Bazett | QT / √RR | Am häufigsten in EKG-Geräten. Schlechteste Frequenzkorrektur und überschätzt Risikopatienten bei hoher Herzfrequenz [5] |
| Fridericia | QT / ∛RR | Bessere Frequenzkorrektur und bessere Vorhersage der Mortalität als Bazett [5] |
| Framingham | QT + 154 × (1 − RR) | Lineare Korrektur, ebenso gute Frequenzkorrektur wie Fridericia [5] |
In einer Kohorte von 6.609 Krankenhauspatienten schnitten Fridericia und Framingham am besten ab, und eine Umstellung von Bazett halbierte die Zahl der Patienten, die in einer Haloperidol-Studie als Risikopatienten eingestuft wurden [5]. Daher sollten für die Arzneimittelbeurteilung Fridericia oder Framingham verwendet werden, besonders bei hoher Herzfrequenz. Die meisten EKG-Geräte drucken Bazett aus, daher ist zu prüfen, welche Formel verwendet wurde.
Grenzwerte für die QTc
| Grenze | Interpretation |
|---|---|
| Etwa 470 ms (Männer) und 480 ms (Frauen) | Obere Normgrenze, ungefähr die 99. Perzentile bei Gesunden [3]. In einer großen Krankenhauskohorte lag die 99. Perzentile mit Bazett bei 472 bzw. 482 ms [5] |
| Über 440 ms | Viele Geräte geben „borderline“ aus, doch 10 bis 20 % der Bevölkerung überschreiten den Wert [3] |
| ≥480 ms bei wiederholten EKG | Kriterium für das kongenitale LQTS nach ESC 2022, unabhängig von Symptomen (referiert in [15]). QTc ≥460 ms genügt, wenn der Patient eine ungeklärte Synkope hat [15] |
| ≥500 ms | Deutlich verlängert. Das Risiko für Torsades ist 2- bis 3-fach höher [3]. Diagnostisch für das LQTS bei wiederholten EKG ohne sekundäre Ursache [2] |
| Anstieg ≥60 ms gegenüber der Baseline | Erfordert Maßnahmen, auch wenn die QTc unter 500 ms liegt [3] |
| 470 ms (Männer) und 480 ms (Frauen) bei symptomfreien Sportlern | Verdacht auf kongenitales LQTS, QTc ≥500 ms ist diagnostisch (Bazett, Ruhe-EKG oder 4. Minute nach Belastungstest) [16] |
Das Risiko steigt mit der QTc allmählich an. Jeder Anstieg um 10 ms führt zu einer ungefähren Risikozunahme von 5 bis 7 %, und es gibt keinen Schwellenwert, unterhalb dessen Torsades unmöglich sind [3]. Frauen haben eine längere QTc als Männer, und bei stationären Patienten sind Torsades de pointes bei Frauen ungefähr doppelt so häufig [3,15]. Eine normale QTc schließt ein angeborenes LQTS nicht aus: Etwa jeder vierte Patient hat eine normale Ruhe-QTc („concealed LQTS“), und dann können ein Belastungstest oder ein EKG nach raschem Aufstehen eine abweichende Repolarisation aufdecken [15].
Angeborenes Long-QT-Syndrom
Gene und Typen
Von 17 Genen, für die ein LQTS als Ursache berichtet wurde, wurden nur drei als definitiv für das typische LQTS eingestuft: KCNQ1 (LQT1), KCNH2 (LQT2) und SCN5A (LQT3). Vier Gene (CALM1 bis CALM3 und TRDN) verursachen seltene Formen im Kindesalter mit atypischen Merkmalen, und CACNA1C hat außerhalb des Timothy-Syndroms eine mäßige Evidenz. Neun Gene, darunter ANK2 (früher LQT4) sowie KCNE1, KCNE2 und KCNJ2, haben eine begrenzte oder umstrittene Evidenz, und Varianten in ihnen sollten klinische Entscheidungen nicht steuern [8]. Das Andersen-Tawil-Syndrom (KCNJ2) ist eine eigene Erkrankung mit QT-U-Auffälligkeiten, ventrikulären Extrasystolen und selten Torsades [8]. Bei etwa 75 % der Patienten lässt sich eine Variante in einem Gen nachweisen [15].
Die Vererbung ist autosomal dominant mit variabler Penetranz. LQT1 und LQT2 beruhen auf einem Funktionsverlust von Kaliumkanälen, LQT3 auf einem erhöhten späten Natriumstrom [3].
EKG-Bild und auslösende Faktoren
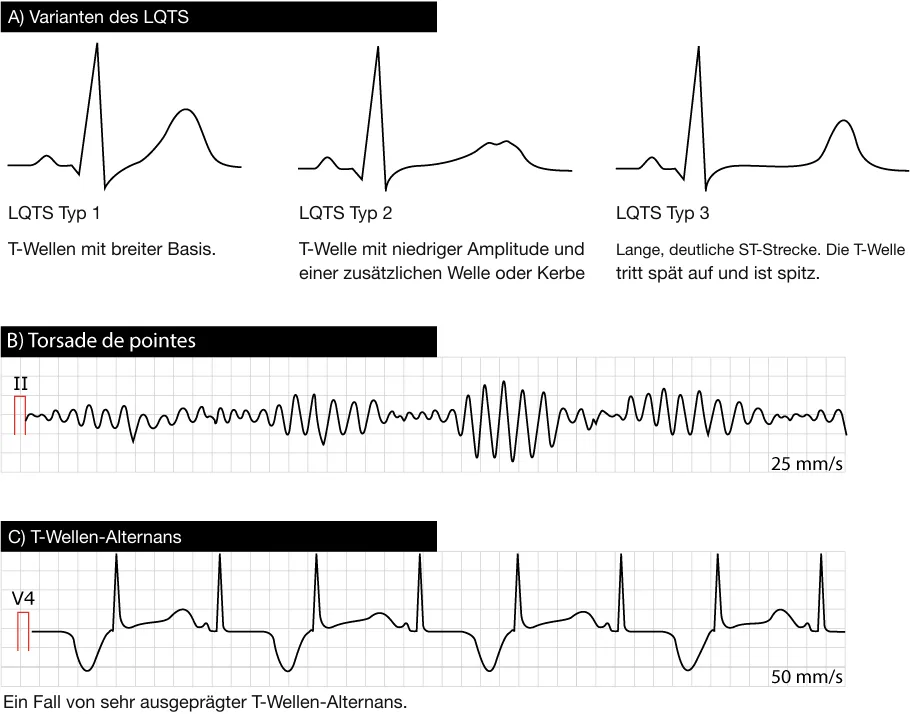
Der Genotyp ergibt eine bestimmte T-Wellen-Morphologie, die in den Brustwandableitungen am deutlichsten ist (Abbildung 56 A unten) [15]:
- LQT1: breitbasige, verlängerte T-Welle.
- LQT2: niedrige T-Welle mit Kerbe oder Doppelgipfel.
- LQT3: lange isoelektrische ST-Strecke und späte T-Welle, oft mit geringer Amplitude.
Die auslösenden Faktoren unterscheiden sich. Von den symptomatischen LQT1-Patienten hatten 62 % ihre Ereignisse bei körperlicher Anstrengung (oft beim Schwimmen) und nur 3 % in Ruhe oder im Schlaf. Bei LQT2 und LQT3 traten 13 % bei Anstrengung auf, während 29 bzw. 39 % in Ruhe oder im Schlaf erfolgten [10]. Bei LQT3 erhöht Bradykardie das Risiko [15]. Frauen mit LQT2 haben in der Zeit nach der Entbindung ein hohes Risiko, und eine Unterbrechung der Betablockertherapie in diesem Zeitraum ist mit einem hohen Risiko für kardiale Ereignisse verbunden [15]. T-Wellen-Alternans (Abbildung 56 C) ist ein Zeichen elektrischer Instabilität und ein Vorbote einer Arrhythmie [3].
Risikobeurteilung
Vor der Behandlung betrug das Risiko für ein erstes kardiales Ereignis (Synkope, Herzstillstand oder plötzlicher Tod) vor dem 40. Lebensjahr 30 % bei LQT1, 46 % bei LQT2 und 42 % bei LQT3. Genotyp und QTc, nicht aber das Geschlecht, waren unabhängige Prädiktoren [9]. Symptomatische unbehandelte Patienten haben ein jährliches Risiko für den plötzlichen Tod von etwa 5 % [15]. Träger ohne verlängerte QT („genotype-positive, phenotype-negative“) haben ein etwa achtmal niedrigeres Risiko als voll ausgeprägte Fälle [15].
Das Risiko ist nicht statisch. Eine Betablockade verkürzt oft die QTc, und in einem Kollektiv von 946 Patienten sank der Anteil mit QTc ≥500 ms von 18 auf 12 %. Eine jährliche Neubewertung und Optimierung der Behandlung führte zu wenigen ICD-Implantationen ohne mehr lebensbedrohliche Ereignisse [14].
Schwartz-Score
Das Punktesystem dient der Beurteilung der Wahrscheinlichkeit eines angeborenen LQTS. Eine Punktzahl von 3,5 oder mehr bedeutet hohe Wahrscheinlichkeit, 1,5 bis 3 intermediäre und 1 oder weniger niedrige Wahrscheinlichkeit [2,4]. ESC 2022 setzt die Grenze für die klinische Diagnose bei mehr als 3 Punkten (referiert in [15]).
| Kategorie | Befund | Punkte |
|---|---|---|
| EKG | QTc ≥480 ms | 3 |
| QTc 460–479 ms | 2 | |
| QTc 450–459 ms (Männer) | 1 | |
| QTc ≥480 ms in der 4. Minute nach Belastungstest | 1 | |
| Torsades de pointes | 2 | |
| T-Wellen-Alternans | 1 | |
| Gekerbte T-Welle in mindestens drei Ableitungen | 1 | |
| Niedrige Herzfrequenz für das Alter (Kinder) | 0,5 | |
| Anamnese | Synkope bei Stress (zählt nicht, wenn Torsades registriert wurden) | 2 |
| Synkope ohne Stress | 1 | |
| Angeborene Taubheit | 0,5 | |
| Familienanamnese | Verwandter mit gesichertem LQTS | 1 |
| Ungeklärter plötzlicher Tod unter 30 Jahren bei einem nahen Verwandten | 0,5 |
Behandlung des angeborenen LQTS
Lebensstil und Arzneimittelkontrolle. Alle Patienten sollen QT-verlängernde Arzneimittel meiden und Elektrolytstörungen korrigiert bekommen. Dies gilt auch für symptomfreie Träger und ist eine Klasse-I-Empfehlung [2].
Betablockade. Empfohlen für symptomatische Patienten und für Symptomfreie mit QTc ≥470 ms (Klasse I). Bei Symptomfreien mit niedrigerer QTc kann sie nützlich sein (Klasse IIa) [2]. Nicht selektive Betablocker bieten den besten Schutz. Nadolol und Propranolol sind gleichwertig, während symptomatische LQT1/LQT2-Patienten unter Metoprolol fast 4-fach höhere Odds für Durchbruchereignisse hatten (OR 3,95) [11]. Empfohlene Dosen sind Nadolol 1 bis 1,5 mg/kg und Tag oder Propranolol 2 bis 3 mg/kg und Tag (bis zu 4 mg/kg), mit niedriger Anfangsdosis und schrittweiser Aufdosierung. Verlaufskontrollen mit Belastungstest alle 6 bis 12 Monate sind angemessen [15]. Die Betablockade soll während der Schwangerschaft fortgesetzt werden. Von einem Wechsel von Nadolol auf Metoprolol aus Rücksicht auf den Fetus wird abgeraten [15]. Die Adhärenz liegt in einigen Kollektiven nur bei 40 bis 50 %, daher braucht der Patient klare Information [15].
Mexiletin bei LQT3. Natriumkanalblocker können bei LQT3 mit QTc ≥500 ms, die sich im akuten Test um mindestens 40 ms verkürzt, zusätzlich gegeben werden (Klasse IIa in HRS/EHRA/APHRS 2013) [2]. In einer italienischen Kohorte mit 34 Patienten, die im Durchschnitt 8 mg/kg und Tag erhielten, verkürzte sich die QTc um 63 ms, und die jährliche Ereignisrate sank von 10,3 auf 0,7 % [12]. Die Einleitung erfolgt in einem spezialisierten Zentrum.
Linksseitige kardiale sympathische Denervierung (LCSD). Der Eingriff (manchmal Sympathektomie oder Ganglionektomie genannt) ist eine Klasse-I-Maßnahme, wenn ein ICD kontraindiziert ist oder abgelehnt wird oder wenn die Betablockade nicht vor Synkope und Arrhythmie schützt, und Klasse IIa bei Durchbruchereignissen trotz Betablockade und ICD [2]. In einer Serie von 125 Patienten sank die jährliche Ereignisrate um 86 %, und eine QTc unter 500 ms 6 Monate nach dem Eingriff sagte ein gutes Ergebnis voraus [13]. Die LCSD ist kein Ersatz für einen ICD bei Hochrisikopatienten, da einige trotz des Eingriffs Ereignisse haben [15].
ICD. Empfohlen für Überlebende eines Herzstillstands (Klasse I) und kann bei wiederkehrender Synkope unter Betablockade nützlich sein (Klasse IIa). Bei Symptomfreien, die keine Betablockade versucht haben, ist ein ICD nicht indiziert (Klasse III, außer in besonderen Situationen) [2]. Nach Herzstillstand oder ventrikulärer Arrhythmie beträgt das Rezidivrisiko etwa 14 % innerhalb von 5 Jahren [15]. Mehr dazu unter ICD: Indikationen, Programmierung und Führerschein und Herzschrittmacher und ICD in der Notaufnahme.
Sport und Führerschein
Nach ESC 2020 ist das Risiko für Ereignisse beim Sport in hohem Grad genspezifisch. Personen mit LQT1 sollten das Tauchen in kaltem Wasser meiden, Symptomatische sollten auf Wettkampfsport verzichten, und bei symptomfreien Trägern ohne QT-Verlängerung erfordert die Entscheidung eine gemeinsame Abwägung, bei der das Arrhythmierisiko gegen den psychologischen Nutzen des Sports abgewogen wird. Eine ICD-Implantation bedeutet keine Freigabe für intensiven Sport [16]. In einer Serie von 353 Patienten wurden unter den 130, die sich für die Fortsetzung des Wettkampfsports entschieden, über 650 Sportjahre hinweg keine Todesfälle beobachtet, und die Autoren meinen, dass die heutigen Empfehlungen zum Verzicht zu streng sein könnten [17]. Die Entscheidung sollte daher gemeinsam mit einem Experten für erbliche Arrhythmien getroffen werden.
Für den Führerschein in Schweden gibt die schwedische Verkehrsbehörde (Transportstyrelsen) an, dass ein Long-QT-Syndrom mit Synkope, Torsades de pointes oder QTc über 500 ms ein Hindernis ist. Für die schwedischen Führerscheinklassen AM, A1, A2, A, B, BE und den Traktorführerschein (traktorkort) kann der Besitz erlaubt werden, wenn der Zustand gut behandelt ist und im Übrigen nicht als Verkehrssicherheitsrisiko eingeschätzt wird [28].
Erworbenes Long-QT-Syndrom
Mechanismus und Risikofaktoren
Die meisten Arzneimittel, die Torsades auslösen, blockieren den Kaliumkanal hERG (IKr) und verlängern dadurch das Aktionspotenzial. Das Risiko steigt mit der Dosis und der Plasmakonzentration, und oft müssen mehrere Risikofaktoren zusammenwirken [3]. Risikofaktoren sind weibliches Geschlecht, Alter über 65 Jahre, Herzerkrankung, Herzinsuffizienz, Hypokaliämie, Hypomagnesiämie, Bradykardie, eingeschränkte Nieren- oder Leberfunktion (Akkumulation), rasche intravenöse Zufuhr und mehrere QT-verlängernde Arzneimittel gleichzeitig [3]. Im Entwicklungskollektiv des Tisdale-Scores waren unabhängige Prädiktoren weibliches Geschlecht, Herzinfarkt, septischer Schock, linksventrikuläre Dysfunktion, Alter über 68 Jahre, Kalium unter 3,5 mmol/L, Behandlung mit Schleifendiuretika, mindestens zwei QT-verlängernde Arzneimittel und eine QTc über 450 ms bei Aufnahme [20]. Der Score lässt sich mit dem Tisdale-Score für die QT-Verlängerung berechnen.
Elektrolyte beeinflussen die Repolarisation:
- Hypokaliämie ist ein gut etablierter Risikofaktor [3].
- Hypomagnesiämie ist es ebenfalls [3]. Diuretika können sowohl Hypokaliämie als auch Hypomagnesiämie verursachen und werden daher mit Torsades in Verbindung gebracht [3]. Die chronische Einnahme von Protonenpumpenhemmern kann ebenfalls eine Hypomagnesiämie verursachen.
- Hypokalzämie verlängert das QT, wird aber nur selten mit Torsades in Verbindung gebracht [3].
Die Risiken addieren sich. Eine ältere Frau mit Herzinsuffizienz und Schleifendiuretika, mehreren QT-verlängernden Arzneimitteln, Sinusbradykardie und ventrikulären Extrasystolen ist eine typische Kandidatin für EKG-Überwachung und Elektrolytersatz [3].
Weitere Zustände werden mit einer verlängerten QT in Verbindung gebracht, unter anderem Herzinfarkt, Subarachnoidalblutung, Hypothyreose, Hungerzustände und Anorexia nervosa. Allgemeines zum Elektrolythaushalt findet sich unter Elektrolytstörungen. Bradykardie (siehe Bradykardie und AV-Block) führt zu langen RR-Intervallen, die frühe Nachdepolarisationen begünstigen [3]. Vorhofflimmern verringert das Risiko, es sei denn, der Patient hat einen kompletten AV-Block [3].
Arzneimittel mit QT-Verlängerung
CredibleMeds (AZCERT) teilt Arzneimittel nach der Beweislage in drei Kategorien ein: known risk (bekanntes Risiko für Torsades), possible risk und conditional risk (Risiko nur unter besonderen Bedingungen, etwa bei Hypokaliämie oder Interaktion) [19]. CredibleMeds führt zudem eine gesonderte Liste von Arzneimitteln, die beim kongenitalen LQTS zu meiden sind. Die Listen erfordern eine kostenlose Registrierung. Die Kategorisierung sagt etwas über die Beweislage aus, nicht über die Größe des Risikos bei einem einzelnen Patienten.
Von den in Schweden üblicherweise verordneten Arzneimitteln sind diese Gruppen am wichtigsten. Das aktuelle Präparat stets in FASS, dem schwedischen Arzneimittelkompendium, prüfen.
| Gruppe | Beispiele | Evidenz und praktischer Kommentar |
|---|---|---|
| Antiarrhythmika der Klasse Ia und III | Sotalol, Amiodaron | Sotalol, Dofetilid, Ibutilid und ältere Natriumkanalblocker verursachen bei 1 bis 10 % Torsades. Amiodaron verlängert die QT stark, löst aber selten Torsades aus. Sotalol wird renal ausgeschieden und akkumuliert bei Niereninsuffizienz [3]. Siehe Antiarrhythmika |
| Antipsychotika | Haloperidol (besonders intravenös) und übrige Antipsychotika | Haloperidol ist ein bekanntes Beispiel mit Fallberichten [3]. Sowohl ältere als auch neuere Antipsychotika führen zu einem dosisabhängig erhöhten Risiko für den plötzlichen Herztod [3]. Siehe Antipsychotika |
| SSRI | Citalopram, Escitalopram | Dosisabhängige QT-Verlängerung. Höchstdosis Citalopram 40 mg/Tag (20 mg bei über 65-Jährigen oder bei eingeschränkter Leberfunktion) und Escitalopram 20 mg/Tag (10 mg bei über 65-Jährigen oder bei eingeschränkter Leberfunktion) [23,24]. Nicht anwenden bei angeborenem LQTS oder zusammen mit anderen QT-verlängernden Arzneimitteln [24]. Siehe auch SSRI-Vergiftung |
| Antiemetika | Ondansetron, Domperidon | Ondansetron: bei angeborenem LQTS verzichten, Kalium und Magnesium zuvor korrigieren [25]. Intravenöse Einzeldosis bei zytostatikainduzierter Übelkeit höchstens 16 mg, höchstens 8 mg ab 75 Jahren und 4 mg postoperativ [25]. Domperidon: 10 mg bis zu dreimal täglich (höchstens 30 mg), in der Regel nicht länger als eine Woche, kontraindiziert bei bekannten Rhythmusstörungen, mäßiger oder schwerer Leberbeeinträchtigung, gleichzeitiger QT-verlängernder Medikation oder potenten CYP3A4-Hemmern [27]. Siehe Übelkeit und Erbrechen |
| Antihistaminikum | Hydroxyzin | Höchstens 100 mg/Tag für Erwachsene und 50 mg/Tag für ältere Patienten. Nicht anwenden bei verlängerter QT oder Risikofaktoren [26] |
| Opioide | Methadon | Methadon ist ein bekanntes Beispiel, besonders bei hohen Dosen oder kürzlich erhöhter Dosis [3]. Die empfohlene EKG-Kontrolle ist im Abschnitt zur risikomindernden Strategie angegeben [21]. Siehe Methadon und andere Opioide |
| Makrolide | Erythromycin, Clarithromycin, Azithromycin | Erythromycin verursacht bei hohen Dosen oder intravenöser Gabe fast immer und bei Patienten mit anderen Risikofaktoren oft Torsades. Erythromycin ist außerdem ein CYP3A4-Hemmer, der die Spiegel anderer Arzneimittel erhöhen kann [3]. In einer dänischen Registerstudie erhöhte Azithromycin das Risiko für kardiovaskulären Tod im Vergleich zu Penicillin V bei jungen und mittelalten Erwachsenen nicht [22]. Siehe Antibiotika |
| Fluorchinolone | Ciprofloxacin, Levofloxacin, Moxifloxacin | Moxifloxacin verursacht eine nachweisbare QT-Verlängerung und wird in Studien zur QT-Wirkung als Positivkontrolle verwendet [23]. Arzneimittel mit niedrigem Risiko erfordern meist, dass weitere Risikofaktoren vorliegen, etwa eine Elektrolytstörung [3] |
| Elektrolytbeeinflussend | Diuretika | Verursachen Torsades indirekt über Hypokaliämie und Hypomagnesiämie [3] |
Weniger häufige Gruppen (Krebsmedikamente, Malaria- und Tuberkulosemittel, Antimykotika, HIV-Medikamente, einzelne Bronchodilatatoren) finden sich unter Arzneimittel und Zustände, die die QT-Zeit verlängern und bei CredibleMeds. Arzneimittelinteraktionen werden unter Arzneimittelinteraktionen behandelt.
Bei einer Überdosierung muss das EKG auch dann beurteilt werden, wenn die vermutete Substanz nicht bekannt ist. Trizyklische Antidepressiva und Citalopram können bei Intoxikation Torsades auslösen [3].
Torsades de pointes
EKG und Verlauf
Charakteristische Merkmale [3]:
- Polymorphe ventrikuläre Tachykardie, bei der Amplitude und Polarität der QRS-Komplexe um die Basislinie wechseln („Drehung“). Die Drehung ist nicht in allen Ableitungen sichtbar.
- Frequenz 160 bis 240 Schläge pro Minute, langsamer als Kammerflimmern.
- Beginnt oft mit einem Kurz-lang-kurz-Muster: eine frühe ventrikuläre Extrasystole, eine kompensatorische Pause und dann eine weitere Extrasystole, die nahe dem T-Wellen-Gipfel einfällt. Daher wird der Verlauf als pausenabhängig (pause-dependent) bezeichnet.
- Die ersten Schläge haben oft eine längere Zykluslänge als spätere („warm-up“).
- Endet oft spontan, wobei die letzten 2 bis 3 Schläge langsamer sind, kann aber in Kammerflimmern und plötzlichen Tod übergehen.
- Zeichen, die der Arrhythmie vorausgehen: QTc über 500 ms, ausgeprägte QT-U-Verlängerung und -Deformation nach einer Pause, ventrikuläre Extrasystolen und Paare, sichtbarer T-Wellen-Alternans und kurze polymorphe VT-Salven [3].
Torsades verursachen Synkope oder Präsynkope. Von anderen ventrikulären Tachykardien werden sie anhand der QT-Zeit im Sinusrhythmus vor und nach der Salve abgegrenzt, da sich die Behandlung unterscheidet: Antiarrhythmika, die die QT verlängern, können Torsades verschlimmern.
Akutmanagement
- Kollaps oder Übergang in Kammerflimmern: sofortige Defibrillation gemäß erweiterter Reanimation, siehe Elektrokardioversion und Defibrillation und Kammerflimmern und Herzstillstand. Torsades, die nicht spontan enden, sollen elektrisch kardiovertiert werden [3].
- Magnesiumsulfat 2 g intravenös (etwa 8 mmol), unabhängig vom Serummagnesium. Die Dosis kann wiederholt werden, wenn die Arrhythmie anhält [3]. Die AHA gibt Klasse IIa, Evidenzgrad B an. Intravenöses Magnesium ist auch ohne Hypomagnesiämie wirksam [1,3]. Für Verdünnung und Infusionsdauer die lokale Verfahrensanweisung (PM) verwenden.
- Alle verdächtigen Arzneimittel absetzen und QT-verlängernde Substanzen meiden, zum Beispiel Sotalol [1].
- Kalium: Hypokaliämie korrigieren. Die AHA erwähnt, dass Kalium bis in den oberen Normbereich, 4,5 bis 5 mmol/L, ersetzt werden kann (Klasse IIb, Evidenzgrad C), die Datenlage ist jedoch begrenzt [3]. Auch Magnesium und Kalzium kontrollieren.
- Herzfrequenz bei Bradykardie oder pausenabhängiger Arrhythmie erhöhen: eine temporäre transvenöse Stimulation (Pacing) mit einer Frequenz über 70 Schlägen pro Minute kann Pausen verhindern, die die Arrhythmie triggern, und eine Isoprenalin-Infusion kann Torsades bei der erworbenen Form unterdrücken. Bei wiederholten Episoden trotz Magnesium ist die Erhöhung der zugrunde liegenden Herzfrequenz mit Pacing oder Isoprenalin die empfohlene Maßnahme [1,3]. Isoprenalin soll vorsichtig und unter Überwachung gegeben werden, da es andere Arrhythmien verschlimmern kann. Bei bekanntem angeborenem LQTS, vor allem LQT1 und LQT2, bei denen Ereignisse durch Sympathikusaktivierung ausgelöst werden [10], ist Pacing der adrenergen Stimulation vorzuziehen. Ein Defibrillator muss während der gesamten Behandlung bereitstehen.
- Nach Stabilisierung: zugrunde liegende Ursachen suchen, eine Medikamentenliste erstellen und beurteilen, ob ein angeborenes LQTS vorliegt. Hat der Patient oder die Familie eine ungeklärte Synkope oder einen frühen plötzlichen Tod, sollen Verwandte ersten Grades ein EKG erhalten und eine genetische Testung erwogen werden [3].
Betablocker sollten bei akuten erworbenen Torsades mit Bradykardie oder pausenabhängigem Beginn vermieden werden, da lange RR-Intervalle die Arrhythmie begünstigen [3]. Bei angeborenem LQTS mit wiederkehrender Arrhythmie wird die Betablockade wie oben beschrieben als Langzeittherapie gegeben.
Risikomindernde Strategie bei Beginn einer Therapie mit QT-verlängernden Arzneimitteln
Arzneimittelbedingte Torsades sind in hohem Grad eine vermeidbare Komplikation. Die Position der AHA lautet: Wenn ein gleichwertiges Arzneimittel ohne QT-Wirkung verfügbar ist, soll dieses gewählt werden, eine QT-Verlängerung darf aber eine notwendige Behandlung nicht verhindern, wenn der Nutzen klar überwiegt [3].
| Schritt | Maßnahme |
|---|---|
| Vor der Behandlung | Nach Synkope, Herzstillstand oder plötzlichem Tod in der Familie und nach früherer QT-Verlängerung fragen. Medikamentenliste durchgehen. EKG mit QTc (Fridericia), Kalium und Magnesium [3,24] |
| Risiko berechnen | Der Tisdale-Score ergibt ein Gesamtbild. Weibliches Geschlecht, Alter über 65, Herzinsuffizienz, Hypokaliämie, Schleifendiuretika, Bradykardie und mehrere QT-Arzneimittel sind die häufigsten Risikofaktoren [3,20] |
| Richtige Dosis | Dosisobergrenzen beachten: Citalopram, Escitalopram, Ondansetron, Domperidon, Hydroxyzin (Tabelle oben) [23–27] |
| Zuerst korrigieren | Kalium und Magnesium sollten normal sein. Magnesium muss bei älteren Patienten gegebenenfalls gesondert kontrolliert werden [3,24] |
| Kombinationen meiden | Zwei oder mehr QT-verlängernde Arzneimittel ergaben im Tisdale-Kollektiv ungefähr 2,6-fach höhere Odds für eine QTc-Verlängerung [20]. Vorsicht bei CYP3A4-Hemmern und bei Arzneimitteln, die Hypokaliämie verursachen [3,27] |
| Kontrolle | Im Krankenhaus die QTc vor der Behandlung und mindestens alle 8 bis 12 Stunden nach Beginn oder Dosissteigerung dokumentieren. Wie lange, hängt von Halbwertszeit und Eliminationsorgan ab [3]. Bei Methadon: EKG vor Beginn, innerhalb von 30 Tagen und jährlich sowie bei einer Dosis über 100 mg/Tag oder bei Synkope [21] |
| Grenze für Maßnahmen | QTc über 500 ms oder Anstieg ≥60 ms gegenüber der Baseline: Arzneimittel wechseln, Interaktionen, Bradykardie und Elektrolyte abklären und einen Defibrillator bereithalten [3]. Bei Methadon und QTc 450 bis 500 ms: Nutzen und Risiko abwägen und häufiger kontrollieren, bei über 500 ms eine Dosisreduktion oder Alternativen erwägen [21] |
Patientenberatung
- Den Patienten über die verlängerte QT-Zeit informieren und bitten, dies bei jedem neuen Arzneimittel und in der Apotheke zu erwähnen. Der Patient sollte eine Liste der zu meidenden Arzneimittel erhalten (siehe CredibleMeds oder Arzneimittel und Zustände, die die QT-Zeit verlängern), und das Ereignis wird in der Krankenakte dokumentiert [3].
- Hypokaliämie bei Erbrechen, Durchfall und Diuretikatherapie vorbeugen. Bei schwerem Durchfall oder Erbrechen ärztliche Hilfe suchen.
- Angeborenes LQTS: den Betablocker täglich einnehmen und nie abrupt absetzen. Bei LQT1 soll das Tauchen in kaltem Wasser vermieden werden [16], und Schwimmen ist ein bekannter auslösender Faktor [10].
- Frauen mit LQTS, die schwanger werden, sollen die Betablockade fortsetzen und nach der Entbindung besonders nachbeobachtet werden [15].
- Eine Synkope soll immer ein EKG und eine Abklärung nach sich ziehen. Bei LQT1 treten die meisten Ereignisse bei Anstrengung auf, bei LQT2 und LQT3 häufiger in Ruhe oder im Schlaf [10].
Differenzialdiagnosen
| Zustand | Unterscheidende Merkmale |
|---|---|
| Normale QT mit Messfehler | U-Welle oder T-U-Fusion als T-Welle gezählt, Bazett bei hoher Herzfrequenz. Manuell mit der Tangentenmethode neu messen [6,15] |
| Polymorphe VT mit normaler QT, z. B. bei Ischämie | Die QT-Zeit ist im Sinusrhythmus normal, und der Begriff Torsades sollte nicht verwendet werden [3]. Siehe ventrikuläre Tachykardie |
| Brugada-Syndrom | Coved-ST-Hebung in V1–V2, normale QT, polymorphe VT/VF. Siehe auch Brugada-Muster im EKG |
| Andersen-Tawil-Syndrom | QT-U-Auffälligkeiten, häufige Extrasystolen, polymorphe VT, aber selten Torsades, periodische Lähmung [8] |
| Timothy-Syndrom und Calmodulinopathien | Kinder mit AV-Block, QT-Verlängerung, Krampfanfällen oder Entwicklungsverzögerung [8] |
| Short-QT-Syndrom (SQTS) | QTc ≤320 ms, oder ≤360 ms zusammen mit SQTS in der Familie, Herzstillstand oder pathogener Genvariante. Risiko für Vorhof- und Kammerflimmern [18] |
| Hyperkalzämie, Digoxin | Verkürzen die QT-Zeit und können ein falsch beruhigendes Bild ergeben |
| Synkope anderer Ursache | Siehe Synkope. Eine kardiale Synkope bei Anstrengung oder ohne Vorwarnung sollte den Verdacht auf ein LQTS wecken |
Die QT-Verkürzung beim SQTS ist ein entgegengesetzter Zustand. Er wird in einem spezialisierten Zentrum mit Chinidin oder ICD behandelt, und bei refraktärem Kammerflimmern kann Isoprenalin versucht werden [18].
Abklärung bei Verdacht auf angeborenes LQTS und Familienscreening
- Wiederholte 12-Kanal-Registrierungen mit manueller Messung der QTc und Beurteilung der T-Wellen-Morphologie.
- Belastungstest mit EKG-Registrierung in der Erholungsphase (QTc ≥480 ms in der 4. Minute ergibt 1 Punkt im Schwartz-Score) und gegebenenfalls Aufstehen aus dem Liegen [4,15].
- Schwartz-Score aus Anamnese, EKG und Familienanamnese [2,4].
- Genetische Analyse von KCNQ1, KCNH2 und SCN5A sowie weiterer klinisch validierter Gene. Varianten in Genen mit begrenzter Evidenz nicht als Entscheidungsgrundlage verwenden [8].
- Kaskadenscreening: Verwandten ersten Grades werden ein EKG und, wenn eine pathogene Variante gefunden wurde, eine genetische Testung angeboten. Dies ist etablierte Praxis [16]. Träger ohne verlängerte QT haben ein geringeres, aber nicht verschwindendes Risiko [15]. Siehe auch Kardiomyopathien und Familienscreening für das übergeordnete Vorgehen.
- Nach einer Episode arzneimittelinduzierter Torsades mit Synkope oder plötzlichem Tod in der Familie: EKG bei Verwandten ersten Grades und Genetik erwägen, da das Ereignis das erste Zeichen eines angeborenen LQTS sein kann [3].
Verlaufskontrolle und Prognose
Die Prognose des behandelten angeborenen LQTS ist gut. Unbehandelte symptomatische Patienten haben eine 10-Jahres-Mortalität von bis zu 50 % [15], während eine Betablockade die Risiken deutlich senkt. Der Patient soll jährlich mit EKG, Kontrolle von Adhärenz und Dosis, Belastungstest und Neubewertung des Risikoprofils nachbeobachtet werden. Eine QTc über 500 ms trotz Behandlung, neue Symptome oder fehlende Wirkung sind Gründe, die Behandlung mit Mexiletin bei LQT3, LCSD oder ICD zu intensivieren [13,14]. Nach erworbenem LQTS ist keine spezifische Behandlung erforderlich, wenn die Ursache beseitigt ist [3]. Der Patient sollte einen Vermerk zum Arzneimittel in der Krankenakte erhalten sowie die Information, dieses und ähnliche Präparate zu meiden.
Häufige Fragen
Wann ist die QT-Zeit zu lang?
Bei Männern spricht eine QTc über etwa 470 ms und bei Frauen über etwa 480 ms für eine Verlängerung, doch viele EKG-Geräte markieren bereits ab 440 ms. Über 500 ms oder ein Anstieg um mindestens 60 ms gegenüber dem Ausgangswert gilt als deutlich und erfordert Maßnahmen [3]. Am besten Fridericia verwenden, da Bazett die QTc bei hoher Herzfrequenz überschätzt [5].
Darf der Patient mit verlängerter QTc Citalopram, Escitalopram oder Ondansetron erhalten?
Citalopram und Escitalopram sollen bei angeborenem LQTS, bekannter QT-Verlängerung oder zusammen mit anderen QT-verlängernden Arzneimitteln nicht gegeben werden, und die Dosen werden bei älteren Patienten begrenzt [23,24]. Ondansetron ist bei angeborenem LQTS zu meiden [25]. In unsicheren Fällen: EKG und Elektrolyte kontrollieren und, wenn möglich, eine Alternative ohne QT-Wirkung wählen [3].
Wie werden Torsades de pointes behandelt?
Magnesiumsulfat 2 g intravenös, Absetzen verdächtiger Arzneimittel, Korrektur von Kalium und Bradykardie (Pacing oder Isoprenalin bei der erworbenen Form) und Defibrillation bei Kollaps oder Kammerflimmern [1,3].
Müssen Verwandte getestet werden?
Ja. Verwandte ersten Grades eines Patienten mit angeborenem LQTS sollten ein EKG erhalten, und eine genetische Testung, wenn eine pathogene Variante bekannt ist. Träger können ein normales Ruhe-EKG haben [15,16].
Darf man mit LQTS Sport treiben und Auto fahren?
Das entscheidet ein Experte individuell. Symptomatische sollten auf Wettkampfsport verzichten, LQT1 soll kaltes Wasser meiden, und bei symptomfreien Trägern wird gemeinsam entschieden [16,17]. Für den Führerschein in Schweden ist ein Long-QT-Syndrom mit Synkope, Torsades oder QTc über 500 ms ein Hindernis, mit der Möglichkeit von Ausnahmen für niedrigere Klassen, wenn der Zustand gut behandelt ist [28].
Quellen
- Zeppenfeld K et al. 2022 ESC Guidelines for the management of patients with ventricular arrhythmias and the prevention of sudden cardiac death. Eur Heart J 2022;43:3997–4126. PMID: 36017572
- Priori SG et al. Executive summary: HRS/EHRA/APHRS expert consensus statement on the diagnosis and management of patients with inherited primary arrhythmia syndromes. Europace 2013;15:1389. PMID: 23994779
- Drew BJ et al. Prevention of torsade de pointes in hospital settings: a scientific statement from the American Heart Association and the American College of Cardiology Foundation. Circulation 2010;121:1047–60. PMID: 20142454
- Schwartz PJ, Crotti L. QTc behavior during exercise and genetic testing for the long-QT syndrome. Circulation 2011;124:2181–4. PMID: 22083145
- Vandenberk B et al. Which QT correction formulae to use for QT monitoring? J Am Heart Assoc 2016;5:e003264. PMID: 27317349
- Postema PG et al. Accurate electrocardiographic assessment of the QT interval: teach the tangent. Heart Rhythm 2008;5:1015–8. PMID: 18598957
- Schwartz PJ et al. Prevalence of the congenital long-QT syndrome. Circulation 2009;120:1761–7. PMID: 19841298
- Adler A et al. An international, multicentered, evidence-based reappraisal of genes reported to cause congenital long QT syndrome. Circulation 2020;141:418–28. PMID: 31983240
- Priori SG et al. Risk stratification in the long-QT syndrome. N Engl J Med 2003;348:1866–74. PMID: 12736279
- Schwartz PJ et al. Genotype-phenotype correlation in the long-QT syndrome: gene-specific triggers for life-threatening arrhythmias. Circulation 2001;103:89–95. PMID: 11136691
- Chockalingam P et al. Not all beta-blockers are equal in the management of long QT syndrome types 1 and 2: higher recurrence of events under metoprolol. J Am Coll Cardiol 2012;60:2092–9. PMID: 23083782
- Mazzanti A et al. Gene-specific therapy with mexiletine reduces arrhythmic events in patients with long QT syndrome type 3. J Am Coll Cardiol 2016;67:1053–8. PMID: 26940925
- Dusi V et al. Left cardiac sympathetic denervation for long QT syndrome: 50 years' experience provides guidance for management. JACC Clin Electrophysiol 2022;8:281–94. PMID: 35331422
- Dusi V et al. Long QT syndrome: importance of reassessing arrhythmic risk after treatment initiation. Eur Heart J 2024;45:2647–56. PMID: 38751064
- Ranganathan D et al. Congenital long QT syndrome: a focus on risk stratification and management. Rev Cardiovasc Med 2025;26:36779. PMID: 40630465
- Pelliccia A et al. 2020 ESC Guidelines on sports cardiology and exercise in patients with cardiovascular disease. Eur Heart J 2021;42:17–96. PMID: 32860412
- Johnson JN, Ackerman MJ. Return to play? Athletes with congenital long QT syndrome. Br J Sports Med 2013;47:28–33. PMID: 23193325
- Sarquella-Brugada G et al. Diagnosis and management of very rare primary arrhythmia syndromes in children and adults: a clinical consensus statement of the European Heart Rhythm Association of the ESC. Europace 2026;28:euag184. PMID: 42669047
- Woosley RL et al. Adverse drug event causality analysis (ADECA): a process for evaluating evidence and assigning drugs to risk categories for sudden death. Drug Saf 2017;40:465–74. PMID: 28275963
- Tisdale JE et al. Development and validation of a risk score to predict QT interval prolongation in hospitalized patients. Circ Cardiovasc Qual Outcomes 2013;6:479–87. PMID: 23716032
- Krantz MJ et al. QTc interval screening in methadone treatment. Ann Intern Med 2009;150:387–95. PMID: 19153406
- Svanström H et al. Use of azithromycin and death from cardiovascular causes. N Engl J Med 2013;368:1704–12. PMID: 23635050
- European Medicines Agency, Pharmacovigilance Working Party. Monthly report of the October 2011 plenary meeting (citalopram: risk of QT interval prolongation). https://www.ema.europa.eu/en/documents/report/monthly-report-pharmacovigilance-working-party-phvwp-october-2011-plenary-meeting_en.pdf
- MHRA. Citalopram and escitalopram: QT interval prolongation. Drug Safety Update, 11 december 2014. https://www.gov.uk/drug-safety-update/citalopram-and-escitalopram-qt-interval-prolongation
- MHRA. Ondansetron for intravenous use: dose-dependent QT interval prolongation. Drug Safety Update. https://www.gov.uk/drug-safety-update/ondansetron-for-intravenous-use-dose-dependent-qt-interval-prolongation
- MHRA. Hydroxyzine (Atarax, Ucerax): risk of QT interval prolongation and torsade de pointes. Drug Safety Update, april 2015. https://www.gov.uk/drug-safety-update/hydroxyzine-atarax-ucerax-risk-of-qt-interval-prolongation-and-torsade-de-pointes
- European Medicines Agency. Domperidone-containing medicines: referral (PRAC mars 2014, CMDh april 2014). https://www.ema.europa.eu/en/medicines/human/referrals/domperidone-containing-medicines
- Transportstyrelsen. Hjärt- och kärlsjukdomar (medicinska krav för körkort). https://www.transportstyrelsen.se/sv/vagtrafik/korkort/trafikmedicin/medicinska-tillstand-som-regleras/hjart-och-karlsjukdomar-samt-diabetes-mellitus/hjart-och-karlsjukdomar/