Zusammenfassung
Die thrombotisch-thrombozytopenische Purpura (TTP) ist eine akut lebensbedrohliche thrombotische Mikroangiopathie, die durch einen schweren ADAMTS13-Mangel verursacht wird, definiert als Aktivität unter 10 Prozent. Bei Erwachsenen ist die Erkrankung fast immer immunvermittelt durch Autoantikörper gegen ADAMTS13. Die kongenitale TTP wird durch biallelische pathogene Varianten in ADAMTS13 verursacht. An eine TTP ist bei Thrombozytopenie und mikroangiopathischer hämolytischer Anämie ohne bessere Erklärung zu denken, insbesondere bei neurologischen oder kardialen Manifestationen und relativ erhaltener Nierenfunktion. Die klassische Pentade ist nicht erforderlich und bei früher Diagnosestellung selten [1,2].
Proben für ADAMTS13-Aktivität und Anti-ADAMTS13-Antikörper sind vor Gabe von Plasma oder Plasmaaustausch abzunehmen, die Therapie darf jedoch nicht bis zum Vorliegen des Befunds aufgeschoben werden. Bei hoher klinischer Wahrscheinlichkeit einer immunvermittelten TTP werden unverzüglich täglicher therapeutischer Plasmaaustausch, Kortikosteroide und, sofern verfügbar, Caplacizumab eingeleitet. Rituximab sollte frühzeitig erwogen und insbesondere bei bestätigter immunvermittelter Erkrankung, Rezidiv oder unzureichender ADAMTS13-Erholung gegeben werden [1,3]. Thrombozytentransfusionen werden vermieden, sofern keine lebensbedrohliche Blutung vorliegt oder ein Eingriff mit hohem Blutungsrisiko erforderlich ist.
Caplacizumab verkürzt die Zeit bis zur Normalisierung der Thrombozytenzahl und verringert Exazerbationen, refraktäre Verläufe, den Bedarf an Plasmaaustausch und die Krankenhausverweildauer, erhöht jedoch vor allem mukokutane Blutungen. Das Arzneimittel korrigiert die Autoimmunität nicht und darf Plasmaaustausch oder Immunsuppression nicht ersetzen [4,5]. Nach der akuten Episode ist eine lebenslange Nachsorge mit Blutbild, Hämolyseparametern und ADAMTS13-Aktivität erforderlich. Eine abfallende Aktivität, insbesondere unter 20 Prozent, bedeutet ein erhöhtes Rezidivrisiko und kann eine präemptive Rituximabtherapie begründen [6].
Hintergrund und Epidemiologie
Die TTP gehört zur Gruppe der thrombotischen Mikroangiopathien (TMA). Das klinische TMA-Bild besteht aus Thrombozytopenie, mikroangiopathischer hämolytischer Anämie und unterschiedlich ausgeprägter ischämischer Organschädigung. Ätiologisch unterscheidet sich die TTP etwa vom Shigatoxin-assoziierten hämolytisch-urämischen Syndrom, vom komplementvermittelten hämolytisch-urämischen Syndrom und von sekundären TMA durch den schweren ADAMTS13-Mangel.
Die jährliche Inzidenz der immunvermittelten TTP wird auf etwa 2 bis 6 Fälle pro Million Einwohner geschätzt, mit erheblicher Variation zwischen Populationen und Datenquellen. Frauen sind etwa zwei- bis dreimal häufiger betroffen als Männer. Die Erkrankung manifestiert sich in der Regel im Erwachsenenalter. Personen afrikanischer Herkunft wiesen in US-amerikanischen Studien eine um ein Mehrfaches höhere Inzidenz auf als andere Gruppen [2,7].
Mehr als 95 Prozent der TTP-Fälle bei Erwachsenen sind immunvermittelt. Die kongenitale TTP macht weniger als 5 Prozent aller Fälle aus, jedoch einen größeren Anteil bei Kindern und bei Personen mit Erstmanifestation in der Schwangerschaft. Die geschätzte Prävalenz der kongenitalen TTP liegt meist unter wenigen Fällen pro Million, mit regionalen Ausnahmen aufgrund von Gründermutationen [1,7].
Unbehandelt liegt die Mortalität der akuten immunvermittelten TTP bei etwa 90 Prozent. Die Einführung des therapeutischen Plasmaaustauschs senkte die Mortalität drastisch. Unter moderner Kombinationstherapie wird an Expertenzentren häufig eine akute Mortalität unter 10 Prozent berichtet, populationsbasierte Studien zeigen jedoch höhere Werte, insbesondere bei verzögerter Diagnose, hohem Alter und ausgeprägter kardialer oder neurologischer Beteiligung [2,7].
Die TTP ist sowohl als akute als auch als chronische Erkrankung zu betrachten. Nach überlebter immunvermittelter TTP erleiden 30 bis 50 Prozent ein klinisches Rezidiv, mitunter nach vielen Jahren in Remission. Zudem haben die Patienten ein erhöhtes Risiko für Schlaganfall, arterielle Hypertonie, Depression, kognitive Beeinträchtigung und vorzeitigen Tod, auch ohne klinisches Rezidiv [6,8].
Pathophysiologie
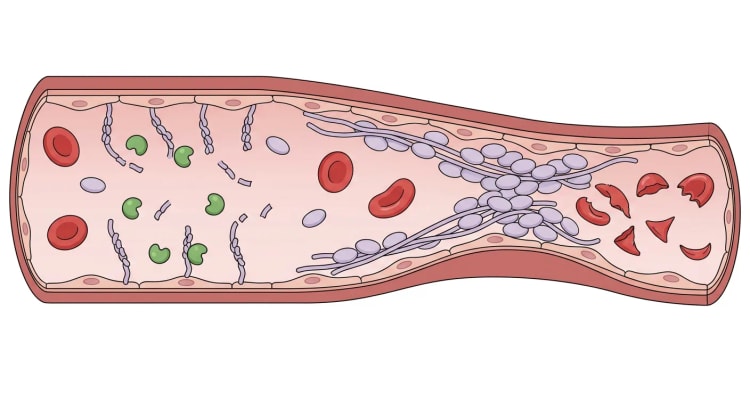
ADAMTS13 ist eine Metalloprotease, die überwiegend in den hepatischen Sternzellen gebildet wird und ultragroße Von-Willebrand-Faktor-Multimere spaltet. Wenn sich der Von-Willebrand-Faktor unter hoher Scherspannung entfaltet, werden Bindungsstellen für den Glykoprotein-Ib-Rezeptor der Thrombozyten und für ADAMTS13 freigelegt.
Bei einer ADAMTS13-Aktivität unter 10 Prozent persistieren hyperreaktive ultragroße Von-Willebrand-Faktor-Multimere. Diese binden Thrombozyten und bilden thrombozytenreiche Mikrothromben in Arteriolen und Kapillaren. Die Folge sind Thrombozytenverbrauch, mechanische Fragmentierung von Erythrozyten und ischämische Organschädigung. Besonders betroffen sind Gehirn, Herz, Nieren und Gastrointestinaltrakt [2].
Bei der immunvermittelten TTP hemmen Anti-ADAMTS13-Antikörper die Enzymfunktion oder beschleunigen seine Elimination. Die Antikörper sind in der Regel vom IgG-Typ. Ein negativer Antikörperbefund schließt eine immunvermittelte TTP nicht aus, da die Antikörper in Immunkomplexen gebunden, in niedriger Konzentration vorhanden oder nicht neutralisierend sein können [3].
Die kongenitale TTP wird autosomal-rezessiv vererbt und durch biallelische pathogene Varianten in ADAMTS13 verursacht. Die Manifestation kann neonatal, im Kindesalter oder erst im Erwachsenenalter erfolgen. Eine Schwangerschaft ist ein häufiger Auslöser der späten Manifestation. Infektion, Operation, Entzündung und Schwangerschaft können sowohl bei immunvermittelter als auch bei kongenitaler TTP als zusätzliche Belastung wirken. Ein schwerer ADAMTS13-Mangel ist somit notwendig, aber nicht immer hinreichend für eine akute Episode [2,9].
Die drei grundsätzlichen Therapieziele leiten sich unmittelbar aus der Pathophysiologie ab:
- Der Plasmaaustausch entfernt Autoantikörper und führt ADAMTS13 zu.
- Kortikosteroide und Rituximab hemmen den autoimmunen Prozess.
- Caplacizumab blockiert die Interaktion des Von-Willebrand-Faktors mit Thrombozyten und hemmt unmittelbar die weitere Mikrothrombenbildung.
Klinisches Bild
Wann an eine TTP zu denken ist
An eine TTP ist bei gleichzeitiger Thrombozytopenie und mikroangiopathischer hämolytischer Anämie ohne offensichtliche alternative Erklärung zu denken. Therapieentscheidungen dürfen nicht davon abhängig gemacht werden, ob der Patient die historische Pentade aus Fieber, Thrombozytopenie, hämolytischer Anämie, neurologischer Beteiligung und Nierenbeteiligung erfüllt. Die vollständige Pentade findet sich nur bei einer Minderheit und tritt vor allem bei weit fortgeschrittener Erkrankung auf [3].
Die Thrombozytenzahl liegt in der Regel unter 30 x 10^9/L. Die Hämoglobinkonzentration beträgt häufig 80 bis 100 g/L, der Anämiegrad variiert jedoch mit der Krankheitsdauer. Schistozyten können anfangs fehlen, ein initial unauffälliger Blutausstrich schließt eine TTP daher nicht aus. Bei fortbestehendem Verdacht wird der Ausstrich wiederholt.
Organmanifestationen
Neurologische Symptome treten bei mehr als der Hälfte der Patienten auf. Die Manifestationen umfassen Kopfschmerzen, Verwirrtheit, Persönlichkeitsveränderung, transiente fokal-neurologische Defizite, Aphasie, Krampfanfälle, Schlaganfall und Koma. Die Symptome können rasch fluktuieren.
Eine kardiale Beteiligung ist häufig, aber oft subklinisch. Erhöhtes Troponin, EKG-Veränderungen, Arrhythmien, Herzinsuffizienz und Myokardinfarkt können auftreten. Ein Troponinanstieg ist mit schwererer Erkrankung und ungünstigerer Prognose assoziiert. Troponin und EKG sollten daher auch ohne Thoraxschmerz Teil der initialen Beurteilung sein [3].
Eine gastrointestinale Ischämie kann Bauchschmerzen, Übelkeit, Erbrechen, Diarrhö, Pankreatitis oder in seltenen Fällen eine Darmischämie verursachen. Fieber kommt vor, sollte aber zugleich an eine Infektion denken lassen.
Die Nierenschädigung ist in der Regel milder als beim komplementvermittelten oder Shigatoxin-assoziierten hämolytisch-urämischen Syndrom. Proteinurie, Hämaturie und ein mäßiger Kreatininanstieg kommen vor. Eine ausgeprägte Niereninsuffizienz oder Dialysepflichtigkeit spricht gegen eine TTP, schließt die Diagnose aber nicht aus [10].
Mukokutane Blutungen können infolge der Thrombozytopenie auftreten, schwere Spontanblutungen sind jedoch seltener, als die ausgeprägte Thrombozytopenie vermuten ließe. Die akute Gefahr besteht vor allem in mikrovaskulären Thrombosen und Ischämie.
Abklärung und Diagnostik
Akute Labordiagnostik
Abklärung und Therapie müssen parallel erfolgen. Hämatologie, Transfusionsmedizin und eine Einheit, die therapeutischen Plasmaaustausch durchführen kann, sind unverzüglich zu kontaktieren.
Folgende Untersuchungen sollten notfallmäßig erfolgen:
- Blutbild mit Thrombozyten und Retikulozyten
- peripherer Blutausstrich mit Beurteilung der Schistozyten
- Laktatdehydrogenase (LDH), Bilirubin, Haptoglobin und AST
- Kreatinin, Elektrolyte und Urinteststreifen
- INR, aPTT und Fibrinogen
- direkter Antiglobulintest
- Troponin und EKG
- ADAMTS13-Aktivität
- ADAMTS13-Inhibitor oder Anti-ADAMTS13-IgG
- Blutgruppenbestimmung und Kreuzprobe
- Schwangerschaftstest, sofern relevant
- Infektionsdiagnostik und Autoimmundiagnostik je nach klinischem Bild
Bei Diarrhö oder Bauchschmerzen wird eine Stuhlprobe auf Shigatoxin oder Shigatoxin-produzierende Bakterien untersucht. Ein HIV-Test sollte erwogen werden. Bei Verdacht auf eine systemische Autoimmunerkrankung wird die Diagnostik unter anderem um ANA, Anti-dsDNA, Komplement und Antiphospholipid-Antikörper ergänzt.
Die ADAMTS13-Probe ist abzunehmen, bevor Plasma, Plasmaaustausch oder andere plasmabasierte Blutprodukte verabreicht werden. Ist die Probe abgenommen, darf die Therapie niemals bis zum Vorliegen des Befunds verzögert werden [1].
Interpretation von ADAMTS13
| ADAMTS13-Aktivität | Interpretation und Vorgehen |
|---|---|
| Unter 10 Prozent | Bestätigt die TTP im passenden klinischen Kontext |
| 10 bis 20 Prozent | Grauzone. Probe wiederholen und TTP, andere TMA sowie präanalytische Einflüsse neu bewerten |
| Über 20 Prozent | TTP unwahrscheinlich. Nach anderer Ursache der TMA suchen |
| Unter 10 Prozent mit Anti-ADAMTS13-Antikörpern | Spricht stark für eine immunvermittelte TTP |
| Anhaltende Aktivität unter 10 Prozent ohne nachweisbare Antikörper | Kongenitale TTP vermuten und genetische Analyse durchführen |
Die Analyseverfahren für die ADAMTS13-Aktivität haben bei Verwendung des Grenzwerts von 10 Prozent eine hohe diagnostische Genauigkeit, der Befund muss jedoch stets zusammen mit dem klinischen Bild interpretiert werden. Vor der Probenentnahme gegebenes Plasma kann eine falsch hohe Aktivität ergeben. Ausgeprägte Hämolyse, Hyperbilirubinämie und bestimmte analytische Interferenzen können einzelne Methoden beeinflussen [1].
PLASMIC-Score
Der PLASMIC-Score kann bei Erwachsenen eingesetzt werden, um die Wahrscheinlichkeit eines schweren ADAMTS13-Mangels abzuschätzen, während der Befund aussteht. Der Score ersetzt die ADAMTS13-Analyse nicht und ist bei Schwangerschaft, aktiver Krebserkrankung, Sepsis, Transplantation und bei Kindern weniger zuverlässig.
| Kriterium | Punkte |
|---|---|
| Thrombozyten unter 30 x 10^9/L | 1 |
| Hämolyse, Retikulozyten über 2,5 Prozent, indirektes Bilirubin über 34 µmol/L oder nicht nachweisbares Haptoglobin | 1 |
| Keine aktive Krebserkrankung | 1 |
| Keine frühere Organ- oder Stammzelltransplantation | 1 |
| MCV unter 90 fL | 1 |
| INR unter 1,5 | 1 |
| Kreatinin unter 177 µmol/L | 1 |
Eine Summe von 0 bis 4 bedeutet niedrige, 5 intermediäre und 6 bis 7 hohe Wahrscheinlichkeit. In einer externen Validierung hatten 6 bis 7 Punkte eine Sensitivität von 90 Prozent, eine Spezifität von 92 Prozent und einen negativen prädiktiven Wert von 98 Prozent für einen schweren ADAMTS13-Mangel, wenn die Hochrisikogruppe mit den übrigen Gruppen verglichen wurde [11]. Eine spätere Kohorte zeigte eine Sensitivität von 92 Prozent und eine Spezifität von 79 Prozent [12].
Ein niedriger Punktwert allein darf nicht dazu führen, auf eine Therapie zu verzichten, wenn der klinische Gesamtverdacht hoch ist. Umgekehrt bestätigt ein hoher Punktwert die Diagnose nicht.
Praktischer diagnostischer Algorithmus
flowchart TD
A["Thrombozytopenie und<br>mikroangiopathische Hämolyse"] --> B["ADAMTS13-Probe vor Plasma<br>oder Plasmaaustausch abnehmen"]
B --> C["Klinische Wahrscheinlichkeit<br>und PLASMIC-Score beurteilen"]
C -->|"Hohe Wahrscheinlichkeit"| D["Plasmaaustausch und<br>Kortikosteroide sofort beginnen"]
D --> E["Frühzeitig Caplacizumab<br>und Rituximab erwägen"]
C -->|"Niedrige oder intermediäre Wahrscheinlichkeit"| F["Andere TMA abklären und empirische<br>Therapie individuell erwägen"]
E --> G["ADAMTS13 unter 10 Prozent?"]
G -->|"Ja"| H["TTP bestätigen und als immunvermittelt<br>oder kongenital klassifizieren"]
G -->|"Nein"| I["Diagnose überprüfen und<br>Therapie anpassen"]
F --> J["ADAMTS13 und gezielte<br>ätiologische Abklärung"]
Differenzialdiagnosen
Die Differenzialdiagnostik sollte davon ausgehen, welcher TMA-Mechanismus am wahrscheinlichsten ist. Ein neurologisch bzw. renal dominiertes Bild kann Hinweise geben, trennt die Erkrankungen aber nicht sicher voneinander.
| Erkrankung | Typische Hinweise | ADAMTS13 |
|---|---|---|
| Komplementvermitteltes hämolytisch-urämisches Syndrom | Ausgeprägte akute Nierenschädigung, Hypertonie, Familienanamnese, Manifestation postpartal | Meist über 10 Prozent |
| Shigatoxin-assoziiertes hämolytisch-urämisches Syndrom | Vorausgehende Bauchschmerzen und häufig blutige Diarrhö | Meist über 10 Prozent |
| Disseminierte intravasale Gerinnung | Sepsis, Trauma oder Malignom, erhöhte INR und verlängerte aPTT, niedriges Fibrinogen | Nicht schwer vermindert |
| HELLP-Syndrom und Präeklampsie | Schwangerschaft, Hypertonie, Proteinurie, Anstieg der Leberenzyme | Meist über 10 Prozent |
| Maligne Hypertonie | Sehr hoher Blutdruck, Retinopathie, ausgeprägte Nierenschädigung | Meist über 10 Prozent |
| Arzneimittelinduzierte TMA | Chinin, Calcineurininhibitoren, Gemcitabin, Mitomycin, VEGF-Inhibitoren | Meist über 10 Prozent |
| Transplantationsassoziierte TMA | Nach Stammzell- oder Organtransplantation | Meist über 10 Prozent |
| Tumorassoziierte Mikroangiopathie | Bekannte oder okkulte metastasierte Krebserkrankung, leukoerythroblastisches Blutbild | Meist über 10 Prozent |
| Katastrophales Antiphospholipid-Syndrom | Multiple Thrombosen, Schwangerschaftskomplikationen, Antiphospholipid-Antikörper | Meist über 10 Prozent |
| Evans-Syndrom | Immunhämolyse und Thrombozytopenie, positiver direkter Antiglobulintest | Normal oder mäßig vermindert |
| Mechanische Hämolyse | Herzklappenprothese, mechanische Kreislaufunterstützung | Normal |
| Schwerer Vitamin-B12-Mangel | Makrozytose, sehr hohe LDH, niedrige Retikulozyten, hypersegmentierte Neutrophile | Normal |
Ein schwerer ADAMTS13-Mangel kann gleichzeitig mit Schwangerschaft, Infektion, HIV oder systemischem Lupus erythematodes vorliegen. Diese Zustände dürfen daher ohne ADAMTS13-Analyse nicht automatisch als sekundäre TMA eingeordnet werden [10].
Therapie
Initiale Versorgungsstufe und Überwachung
Eine akute TTP sollte initial dort behandelt werden, wo kontinuierliche neurologische und kardiale Überwachung sowie sofortiger Zugang zum Plasmaaustausch gegeben sind. Intensivmedizinische Versorgung ist angezeigt bei neurologischer Beteiligung, Troponinanstieg, hämodynamischer Instabilität, schwerer Nierenbeteiligung oder anderem Organversagen.
Neurologischen Status, Sauerstoffsättigung und Vitalparameter wiederholt beurteilen. Blutbild, LDH, Bilirubin, Haptoglobin und Kreatinin mindestens täglich kontrollieren. Troponin wird seriell bestimmt, wenn es erhöht ist oder kardiale Symptome vorliegen.
Plasmaaustausch
Der therapeutische Plasmaaustausch ist die Basistherapie bei Verdacht auf immunvermittelte TTP. Er entfernt Anti-ADAMTS13-Antikörper und führt funktionelles ADAMTS13 zu. In der randomisierten Studie der Canadian Apheresis Study Group (n = 102) war der Plasmaaustausch wirksamer als die alleinige Plasmainfusion, mit einer Mortalität nach sechs Monaten von 22 bzw. 37 Prozent [13].
Täglich 1 bis 1,5 Plasmavolumina, entsprechend etwa 40 bis 60 mL/kg, mit Plasma als Ersatzlösung austauschen. Gefrorenes Frischplasma, Solvent/Detergent-behandeltes Plasma (SD-Plasma) und Kryosupernatant-Plasma gelten als vergleichbar wirksam. Bei schwerer oder progredienter Erkrankung können 1,5 Plasmavolumina oder in Ausnahmefällen zwei Behandlungen pro Tag in Absprache mit einem Expertenzentrum erwogen werden [3].
Täglich fortsetzen, bis ein klinisches Ansprechen erreicht ist: Thrombozyten mindestens 150 x 10^9/L, LDH unter dem 1,5-Fachen der oberen Referenzgrenze und keine neue oder progrediente ischämische Organschädigung. Viele Zentren fordern ein stabiles Ansprechen über mindestens zwei Tage, bevor der Plasmaaustausch beendet wird. Ein routinemäßiges Ausschleichen mit selteneren Plasmaaustauschen hat keinen gesicherten Nutzen.
Kann ein Plasmaaustausch nicht unverzüglich durchgeführt werden, kann eine Plasmainfusion als vorübergehende Maßnahme während des raschen Transports eingesetzt werden. Dies darf die Verlegung nicht verzögern.
Kortikosteroide
Kortikosteroide sind bei akuter immunvermittelter TTP zusammen mit dem Plasmaaustausch zu geben. Die Evidenz zu genauem Präparat und Dosis ist begrenzt. Übliche Schemata sind Prednisolon 1 mg/kg oral täglich oder intravenöses Methylprednisolon. Bei schwerer neurologischer oder kardialer Beteiligung wird häufig Methylprednisolon 1 000 mg intravenös täglich über drei Tage eingesetzt, gefolgt von Prednisolon entsprechend 1 mg/kg täglich [2,3].
Die volle Dosis wird in der Regel bis zum klinischen Ansprechen und bis zum Ende des Plasmaaustauschs beibehalten. Anschließend wird die Therapie über etwa drei Wochen ausgeschlichen, individuell angepasst an Thrombozyten, Hämolyse, ADAMTS13-Verlauf und Nebenwirkungen. Hyperglykämie, Hypertonie, Infektionen, psychiatrische Nebenwirkungen und gastrointestinale Toxizität sind zu beachten.
Caplacizumab
Caplacizumab bindet an die A1-Domäne des Von-Willebrand-Faktors und verhindert dessen Interaktion mit dem Glykoprotein-Ib-Rezeptor der Thrombozyten. Die Wirkung setzt rasch ein, beeinflusst aber weder die Autoantikörperbildung noch den ADAMTS13-Mangel.
Bei hoher klinischer Wahrscheinlichkeit einer immunvermittelten TTP kann Caplacizumab vor Vorliegen des ADAMTS13-Befunds begonnen werden. Bei niedriger oder intermediärer Wahrscheinlichkeit sollte die Therapie in der Regel bis zur Bestätigung einer Aktivität unter 10 Prozent zurückgestellt werden. Liegt ADAMTS13 über 20 Prozent, ist Caplacizumab normalerweise abzusetzen und die Diagnose zu überprüfen [1].
10 mg intravenös vor dem ersten Plasmaaustausch, anschließend 10 mg subkutan nach jedem Plasmaaustausch geben. Nach Beendigung des täglichen Plasmaaustauschs werden 10 mg subkutan einmal täglich über 30 Tage fortgeführt. Besteht weiterhin immunologische Krankheitsaktivität, etwa ein schwerer ADAMTS13-Mangel, wird die Immunsuppression optimiert und Caplacizumab täglich fortgesetzt, bis sich die ADAMTS13-Aktivität dauerhaft normalisiert hat.
In der HERCULES-Studie normalisierte sich die Thrombozytenzahl unter Caplacizumab schneller. Der kombinierte Endpunkt aus TTP-bedingtem Tod, Rezidiv oder thromboembolischem Ereignis während der Behandlung trat bei 12 Prozent unter Caplacizumab und bei 49 Prozent unter Placebo auf. Mukokutane Blutungen wurden bei 65 bzw. 48 Prozent berichtet [4]. Eine integrierte Analyse von TITAN und HERCULES zeigte weniger refraktäre Fälle, weniger Exazerbationen und eine Verringerung der medianen Zahl an Plasmaaustauschtagen von 7,5 auf 5 Tage [14].
Eine Metaanalyse fand hingegen keine gesicherte Reduktion der Gesamtmortalität. Caplacizumab verringerte refraktäre Verläufe und Exazerbationen, erhöhte jedoch das Blutungsrisiko, relatives Risiko 1,37, 95-Prozent-Konfidenzintervall 1,06 bis 1,77 [5]. Das Arzneimittel sollte frühzeitig, aber zusammen mit einer wirksamen Immunsuppression und ADAMTS13-gesteuerter Verlaufskontrolle eingesetzt werden.
Bei klinisch relevanter Blutung wird Caplacizumab vorübergehend pausiert und es werden hämostatische Maßnahmen ergriffen. Eine gleichzeitige Thrombozytenaggregationshemmung oder Antikoagulation erhöht das Blutungsrisiko und erfordert eine individuelle multidisziplinäre Beurteilung.
Rituximab
Rituximab verringert die B-Zell-vermittelte Bildung von Anti-ADAMTS13-Antikörpern. Die Therapie sollte bei bestätigter immunvermittelter TTP frühzeitig erwogen werden, insbesondere bei Rezidiv, begleitender Autoimmunerkrankung, hohem Antikörpertiter, refraktärem Verlauf oder anhaltend niedriger ADAMTS13-Aktivität.
Die Standarddosis beträgt 375 mg/m² intravenös einmal wöchentlich über vier Gaben. Möglichst nach dem Plasmaaustausch des Tages geben und für mindestens 12 Stunden keinen erneuten Plasmaaustausch durchführen, da dieser sonst einen Teil der Rituximabdosis entfernt [2,15].
Rituximab verringert oder verzögert Rezidive, die Wirkung ist jedoch nicht dauerhaft. In einer Kohorte betrug die mediane Zeit bis zum Rezidiv 3,71 Jahre nach Rituximab und 1,33 Jahre ohne Rituximab. Die Schutzwirkung ließ nach etwa 2,6 Jahren nach [15]. Vor Therapiebeginn Hepatitis-B-Serologie bestimmen und bei Indikation eine antivirale Prophylaxe geben. Infusionsreaktionen, Hypogammaglobulinämie und Infektionen sind zu beachten.
Zusammenfassende Dosierungstabelle
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Prednisolon | 1 mg/kg oral einmal täglich | Bis zum klinischen Ansprechen fortsetzen, danach in der Regel über etwa drei Wochen ausschleichen |
| Methylprednisolon | 1 000 mg intravenös einmal täglich über drei Tage bei schwerer Erkrankung | Mit Prednisolon oder einem entsprechenden systemischen Kortikosteroid fortsetzen |
| Caplacizumab | 10 mg intravenös vor dem ersten Plasmaaustausch, anschließend 10 mg subkutan nach jedem Plasmaaustausch, danach 10 mg subkutan einmal täglich über 30 Tage nach Beendigung des täglichen Plasmaaustauschs | Bei fortbestehender immunologischer Krankheitsaktivität, etwa anhaltend schwerem ADAMTS13-Mangel: Immunsuppression optimieren und fortsetzen, bis sich die ADAMTS13-Aktivität dauerhaft normalisiert hat. Blutungen beachten |
| Rituximab | 375 mg/m² intravenös einmal wöchentlich über vier Gaben | Nach dem Plasmaaustausch geben und mindestens 12 Stunden bis zur nächsten Behandlung anstreben |
| Rekombinantes ADAMTS13 bei kongenitaler TTP | Prophylaxe: 40 I.E./kg intravenös alle zwei Wochen, je nach klinischem Ansprechen Umstellung auf einmal wöchentlich möglich. Akute Episode: 40 I.E./kg an Tag 1, 20 I.E./kg an Tag 2 und danach 15 I.E./kg einmal täglich ab Tag 3 bis zwei Tage nach Abklingen der Episode | Mittel der ersten Wahl gegenüber Plasma, sofern verfügbar |
| Plasma bei kongenitaler TTP | 10 bis 15 mL/kg intravenös wöchentlich oder alle zwei Wochen, mitunter mit längerem individuellem Intervall | Häufig sind kürzere Intervalle erforderlich. Bei akuter Episode täglich bis zum Ansprechen |
Verfügbarkeit, Zulassung und regionale Verordnungsbeschränkungen für Caplacizumab und rekombinantes ADAMTS13 können national und regional variieren. Die lokale Arzneimittelkommission, die Fachinformation und ein TTP-Expertenzentrum sollten konsultiert werden.
Supportive Therapie
Thrombozytentransfusionen sind routinemäßig zu vermeiden, auch bei sehr niedriger Thrombozytenzahl. Sie können bei lebensbedrohlicher Blutung oder vor einem dringlichen Eingriff mit hohem Blutungsrisiko erwogen werden [3].
Bei Thrombozyten unter 50 x 10^9/L eine mechanische Thromboseprophylaxe anwenden. Eine medikamentöse Prophylaxe mit niedermolekularem Heparin kann erwogen werden, wenn sich die Thrombozyten auf über 50 x 10^9/L erholt haben, insbesondere bei zusätzlichen Risikofaktoren für venöse Thromboembolien. Eine prophylaktische Thrombozytenaggregationshemmung wird in der thrombozytopenischen Phase nicht empfohlen [16].
Erythrozytentransfusionen erfolgen nach üblicher klinischer Beurteilung. Während der laufenden Hämolyse kann Folsäure gegeben werden. Intramuskuläre Injektionen vermeiden und invasive Eingriffe auf ein Minimum beschränken. Ein zentralvenöser Katheter sollte ultraschallgesteuert von einem erfahrenen Operateur gelegt werden, ohne den Plasmaaustausch zu verzögern.
Refraktäre oder rezidivierende immunvermittelte TTP
Eine refraktäre Erkrankung ist zu vermuten bei fehlendem klinischem Ansprechen nach fünf Plasmaaustauschen oder erneutem Thrombozytenabfall unter laufender adäquater Therapie. Zunächst sind Therapieadhärenz, Infektion, Katheterkomplikation, arzneimittelinduzierte Thrombozytopenie, CMV-Reaktivierung und alternative Diagnosen zu prüfen. Ein Thrombozytenabfall ohne Hämolyse und bei wiederhergestellter ADAMTS13-Aktivität ist nicht automatisch Ausdruck einer TTP-Aktivität.
Die Maßnahmen umfassen:
- Wiederaufnahme oder Intensivierung des Plasmaaustauschs
- Sicherstellung der Caplacizumabtherapie
- Rituximab, falls noch nicht gegeben
- intensivierte Kortikosteroidtherapie
- Expertenbeurteilung für eine weitergehende Immunsuppression
Bortezomib kann bei ausgeprägt refraktärer oder wiederholt rezidivierender Erkrankung nach Rituximab erwogen werden, die Evidenz beruht jedoch überwiegend auf Fallserien. In einer systematischen Übersicht von 36 Patienten erreichten 72 Prozent ein komplettes Ansprechen, und 85 Prozent der Ansprechenden hatten bei der letzten Nachbeobachtung ein anhaltendes Ansprechen [17]. Weitere berichtete Optionen sind Ciclosporin, Mycophenolatmofetil, Azathioprin, Cyclophosphamid, Vincristin, Daratumumab und in seltenen Fällen eine Splenektomie. Eine solche Therapie ist an einem TTP-erfahrenen Zentrum zu konzentrieren.
Kongenitale TTP
An eine kongenitale TTP ist zu denken bei neonatalem Ikterus und Thrombozytopenie, wiederkehrenden Episoden seit der Kindheit, positiver Familienanamnese oder TTP-Manifestation in der Schwangerschaft ohne Anti-ADAMTS13-Antikörper. Die Diagnose wird durch einen persistierenden schweren ADAMTS13-Mangel und biallelische pathogene ADAMTS13-Varianten bestätigt.
Rekombinantes ADAMTS13 ist, sofern verfügbar, Mittel der ersten Wahl zur Prophylaxe. In einer randomisierten Crossover-Studie mit 48 Patienten führten 40 I.E./kg intravenös zu einer maximalen ADAMTS13-Aktivität von etwa 101 Prozent, verglichen mit 19 Prozent nach plasmabasierter Standardtherapie. Therapiebedingte Nebenwirkungen wurden bei 9 bzw. 48 Prozent berichtet [18]. Internationale Leitlinien empfehlen inzwischen rekombinantes ADAMTS13 gegenüber Plasma zur Prophylaxe [16].
Ist rekombinantes ADAMTS13 nicht verfügbar, wird regelmäßig Plasma gegeben, häufig 10 bis 15 mL/kg wöchentlich oder alle zwei Wochen. Ein Intervall von drei Wochen ist für viele Patienten unzureichend. Eine prophylaktische ADAMTS13-Substitution verringert das Risiko für Schlaganfall und andere kumulative Organschäden [9].
Ein Plasmaaustausch ist bei kongenitaler TTP in der Regel nicht erforderlich, da keine Autoantikörper entfernt werden müssen. Bei einer akuten Episode wird rekombinantes ADAMTS13 intravenös mit 40 I.E./kg an Tag 1, 20 I.E./kg an Tag 2 und danach 15 I.E./kg einmal täglich ab Tag 3 bis zwei Tage nach Abklingen der Episode gegeben, oder Plasma täglich bis zur klinischen und laborchemischen Erholung.
Schwangerschaft
Eine akute TTP in der Schwangerschaft wird wie bei Nichtschwangeren mit sofortigem Plasmaaustausch und Kortikosteroiden behandelt. Die Diagnose darf nicht allein wegen der Schwangerschaft als HELLP-Syndrom abgetan werden. ADAMTS13 unter 10 Prozent spricht für eine TTP.
Personen mit früherer immunvermittelter TTP sollten vor der Konzeption beurteilt werden. ADAMTS13 wird vor der Schwangerschaft sowie regelmäßig während der Schwangerschaft und postpartal kontrolliert. Eine Aktivität unter 20 bis 30 Prozent rechtfertigt engmaschige Kontrollen und eine individualisierte Prophylaxe. Rituximab kann vor einer Schwangerschaft eingesetzt werden, um ADAMTS13 zu normalisieren, sollte aber möglichst rechtzeitig vor der Konzeption gegeben werden [3,8].
Die kongenitale TTP erfordert während der gesamten Schwangerschaft eine prophylaktische ADAMTS13-Substitution. Bei Plasma wird mit fortschreitender Schwangerschaft häufig häufiger und höher dosiert. Rekombinantes ADAMTS13 ist eine mögliche Alternative, die Daten zur Schwangerschaft sind jedoch noch begrenzt.
Nachsorge und Prognose
Definition der Behandlungsergebnisse
Klinisches Ansprechen bedeutet Thrombozyten mindestens 150 x 10^9/L, LDH unter dem 1,5-Fachen der oberen Referenzgrenze und Fehlen neuer oder progredienter ischämischer Organschädigung. Klinische Remission bedeutet ein über mindestens 30 Tage nach Beendigung von Plasmaaustausch und Caplacizumab anhaltendes Ansprechen.
Eine Exazerbation ist eine erneute Thrombozytopenie unter laufender Therapie oder innerhalb von 30 Tagen nach Beendigung von Plasmaaustausch oder Caplacizumab. Ein klinisches Rezidiv tritt später als 30 Tage auf und bedeutet eine erneute Thrombozytopenie, meist mit Hämolyse und ADAMTS13 unter 10 Prozent.
Partielle ADAMTS13-Remission bedeutet eine Aktivität über 20 Prozent, aber unterhalb der unteren Referenzgrenze des Labors. Komplette ADAMTS13-Remission bedeutet eine Aktivität im Referenzbereich. Ein ADAMTS13-Rezidiv ist definiert als Aktivität unter 20 Prozent während klinischer Remission [6].
Nachsorgeprogramm
Nach der Entlassung werden Blutbild, LDH, Bilirubin, Haptoglobin und ADAMTS13 engmaschig kontrolliert. Ein praktikables Schema ist:
- mindestens wöchentlich im ersten Monat nach Abschluss der Akuttherapie
- monatlich in den ersten drei Monaten
- alle drei Monate im ersten Jahr
- alle sechs bis zwölf Monate lebenslang bei stabiler kompletter ADAMTS13-Remission
- häufiger bei abfallendem ADAMTS13, früheren Rezidiven, Schwangerschaft, Infektion oder geplanter Operation
Der Patient soll sich notfallmäßig vorstellen bei Petechien, dunklem Urin, ausgeprägter Müdigkeit, Kopfschmerzen, Verwirrtheit, fokal-neurologischen Defiziten, Thoraxschmerz oder Bauchschmerzen. Ein Blutbild ist dann umgehend zu bestimmen.
Präemptive Therapie
ADAMTS13 unter 20 Prozent während klinischer Remission ist mit einem erhöhten Risiko für ein künftiges klinisches Rezidiv assoziiert, der Zeitpunkt ist jedoch nicht vorhersagbar. Präemptives Rituximab sollte erwogen werden, insbesondere bei einer Aktivität unter 10 bis 20 Prozent, steigenden Anti-ADAMTS13-Antikörpern oder früheren klinischen Rezidiven.
In einer britischen Kohorte mit 443 Patienten betrug die Rezidivrate nach fünf Jahren 40 Prozent. Regelmäßiges ADAMTS13-Monitoring und präemptive Anti-CD20-Therapie verringerten klinische Rezidive, und 96 Prozent der behandelten ADAMTS13-Rezidive sprachen mit einer Aktivität über 20 Prozent an [19].
Langzeitkomplikationen
Eine überlebte TTP bedeutet keine vollständige Normalisierung des Risikos. Schlaganfall während klinischer Remission, andere Herz-Kreislauf-Erkrankungen, Hypertonie, Depression, posttraumatische Symptome und kognitive Beeinträchtigung sind häufiger als in vergleichbaren Bevölkerungsgruppen. In einigen Kohorten wies mehr als die Hälfte messbare kognitive Beeinträchtigungen auf, und MRT-Untersuchungen zeigten bei einem erheblichen Anteil asymptomatische zerebrale Infarkte [8].
Die jährliche Nachsorge sollte daher umfassen:
- Blutdruck, Lipide, Glukose und Rauchen
- neurologische und kognitive Symptome
- Depression, Angst und Arbeitsfähigkeit
- Nierenfunktion und Albuminurie
- neue autoimmune Manifestationen
- Schwangerschaftsberatung, sofern relevant
Traditionelle kardiovaskuläre Risikofaktoren sind konsequent zu behandeln. Eine routinemäßige Thrombozytenaggregationshemmung allein aufgrund einer früheren TTP ist nicht durch etablierte Evidenz gestützt und wird individuell entschieden.
Die Prognose hat sich deutlich verbessert. Frühe Diagnostik, sofortiger Plasmaaustausch, wirksame Immunsuppression, Caplacizumab und strukturiertes ADAMTS13-Monitoring haben die TTP von einer nahezu immer tödlichen akuten Erkrankung zu einem behandelbaren, aber chronisch rezidivgefährdeten Zustand gewandelt. Verzögerte Therapie, hohes Alter, kardiale Beteiligung, ausgeprägte neurologische Symptome und anhaltend niedrige ADAMTS13-Aktivität bleiben ungünstige Faktoren [7,20,21].
Quellen
- Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for the diagnosis of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914582
- Sukumar S, Lämmle B, Cataland SR. Thrombotic Thrombocytopenic Purpura: Pathophysiology, Diagnosis, and Management. Journal of Clinical Medicine 2021. PMID: 33540569
- Zheng XL, Vesely SK, Cataland SR et al. Good practice statements for the clinical care of patients with thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914535
- Scully M, Cataland SR, Peyvandi F et al. Caplacizumab Treatment for Acquired Thrombotic Thrombocytopenic Purpura. New England Journal of Medicine 2019. PMID: 30625070
- Djulbegovic M, Tong J, Xu A et al. Adding caplacizumab to standard of care in thrombotic thrombocytopenic purpura: a systematic review and meta-analysis. Blood Advances 2023. PMID: 36053773
- Trisolini SM, Laganà A, Capria S. Immune Thrombotic Thrombocytopenic Purpura: Pathophysiology, Diagnosis, Therapy and Open Issues. Mediterranean Journal of Hematology and Infectious Diseases 2024. PMID: 38984099
- Du P, Cristarella T, Goyer C et al. A Systematic Review of the Epidemiology and Disease Burden of Congenital and Immune-Mediated Thrombotic Thrombocytopenic Purpura. Journal of Blood Medicine 2024. PMID: 39161536
- Selvakumar S, Liu A, Chaturvedi S. Immune thrombotic thrombocytopenic purpura: Spotlight on long-term outcomes and survivorship. Frontiers in Medicine 2023. PMID: 36926315
- Alwan F, Vendramin C, Liesner R et al. Characterization and treatment of congenital thrombotic thrombocytopenic purpura. Blood 2019. PMID: 30770395
- Barbour T, Johnson S, Cohney S et al. Thrombotic microangiopathy and associated renal disorders. Nephrology Dialysis Transplantation 2012. PMID: 22802583
- Li A, Khalighi PR, Wu Q et al. External validation of the PLASMIC score: a clinical prediction tool for thrombotic thrombocytopenic purpura diagnosis and treatment. Journal of Thrombosis and Haemostasis 2018. PMID: 29064619
- Tufano A, Polimeno M, Matani B et al. Validation of PLASMIC score in a cohort of patients with suspected thrombotic microangiopathy in an academic medical centre. Blood Transfusion 2023. PMID: 35969133
- Rock GA, Shumak KH, Buskard NA et al. Comparison of plasma exchange with plasma infusion in the treatment of thrombotic thrombocytopenic purpura. New England Journal of Medicine 1991. PMID: 2062330
- Peyvandi F, Cataland S, Scully M et al. Caplacizumab prevents refractoriness and mortality in acquired thrombotic thrombocytopenic purpura: integrated analysis. Blood Advances 2021. PMID: 33881463
- Sun L, Mack J, Li A et al. Predictors of relapse and efficacy of rituximab in immune thrombotic thrombocytopenic purpura. Blood Advances 2019. PMID: 31076407
- Zheng XL, Al-Housni Z, Cataland SR et al. 2025 focused update of the 2020 ISTH guidelines for management of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2025. PMID: 40533296
- Lee NCJ, Yates S, Rambally S et al. Bortezomib in relapsed/refractory immune thrombotic thrombocytopenic purpura: A single-centre retrospective cohort and systematic literature review. British Journal of Haematology 2024. PMID: 37571963
- Scully M, Antun A, Cataland SR et al. Recombinant ADAMTS13 in Congenital Thrombotic Thrombocytopenic Purpura. New England Journal of Medicine 2024. PMID: 38692292
- Doyle AJ, Stubbs MJ, Dutt T et al. Long-term risk of relapse in immune-mediated thrombotic thrombocytopenic purpura and the role of anti-CD20 therapy. Blood 2023. PMID: 36322971
- Kucukyurt S, Eskazan AE. Assessment and Monitoring of Patients with Immune-Mediated Thrombotic Thrombocytopenic Purpura: Strategies to Improve Outcomes. Journal of Blood Medicine 2020. PMID: 33061729
- Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for treatment of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914526