Zusammenfassung
Eine Thrombozytopenie wird üblicherweise als Thrombozytenzahl unter 150 × 10^9/L definiert. Sie ist ein Laborbefund, keine Diagnose. Die Ursachen lassen sich in verminderte Bildung, gesteigerte Destruktion oder gesteigerten Verbrauch, Sequestration in der Milz, Dilution sowie falsch niedrige Messwerte einteilen. Bei kritisch Kranken ist eine Thrombozytopenie häufig und oft multifaktoriell bedingt. In einer internationalen intensivmedizinischen Kohorte trat eine Thrombozytopenie bei 43 Prozent der Patienten auf [1].
Das Blutungsrisiko wird nicht allein durch die Thrombozytenzahl bestimmt. Ätiologie, Thrombozytenfunktion, Gerinnungsstörung, eingeschränkte Nierenfunktion, aktive Blutung, Medikamente, Alter und Komorbidität sind mindestens ebenso wichtig. Bei der Immunthrombozytopenie (ITP) ist der Zusammenhang zwischen Thrombozytenzahl und Blutung schwach, sobald die Thrombozytenzahl etwa 10 × 10^9/L übersteigt [2].
Die ersten Schritte der Abklärung sind:
- Bestätigen, dass die Thrombozytopenie echt ist.
- Beurteilen, ob eine schwere Blutung oder eine Thrombose vorliegt.
- Den Blutausstrich beurteilen.
- Klären, ob die Thrombozytopenie isoliert ist oder Teil einer umfassenderen Blutbildveränderung.
- Akute Krankheitsbilder erkennen, etwa thrombotisch-thrombozytopenische Purpura (TTP), disseminierte intravasale Gerinnung (DIC), heparininduzierte Thrombozytopenie (HIT), schwere Sepsis und schwangerschaftsassoziierte thrombotische Mikroangiopathie.
- Medikamente, Alkohol, Infektionen, Leber- und Nierenerkrankungen, Autoimmunität, Malignität und Heredität erfassen.
Eine sofortige hämatologische Kontaktaufnahme ist erforderlich bei Verdacht auf TTP, HIT mit Thrombose, schwerer DIC, lebensbedrohlicher Blutung, rasch fallender Thrombozytenzahl, Hämolyse mit Schistozyten, neu aufgetretenen neurologischen Symptomen oder ungeklärter Thrombozytopenie zusammen mit einer weiteren Zytopenie oder auffälligen Zellen im Blutausstrich.
Thrombozytentransfusionen sollen nach klinischer Risikobeurteilung erfolgen, nicht reflexhaft aufgrund eines einzelnen Laborwerts. Bei stabiler hypoproliferativer Thrombozytopenie ohne Blutung wird häufig 10 × 10^9/L als Transfusionsschwelle verwendet. Bei schwerer aktiver Blutung werden in der Regel mindestens 50 × 10^9/L angestrebt, und bei Blutungen im zentralen Nervensystem oder in der Neurochirurgie kann ein höherer Zielwert erforderlich sein [3]. Thrombozytentransfusionen sind bei TTP und unkomplizierter HIT in der Regel zu vermeiden, da es sich um thrombotische Erkrankungen handelt, können bei lebensbedrohlicher Blutung jedoch notwendig sein.
Hintergrund und Epidemiologie
Definition und Schweregrad
Eine Thrombozytopenie ist als Thrombozytenzahl unter 150 × 10^9/L definiert. Praktisch lässt sich der Befund wie folgt einteilen:
| Thrombozytenzahl | Bezeichnung | Typische klinische Bedeutung |
|---|---|---|
| 100 bis 149 × 10^9/L | Leicht | Oft asymptomatisch, Abklärung je nach Kontext und Verlauf |
| 50 bis 99 × 10^9/L | Mäßig | Meist geringes Risiko für spontane schwere Blutungen, jedoch möglicherweise erhöhtes prozedurales Risiko |
| 20 bis 49 × 10^9/L | Ausgeprägt | Erhöhtes Risiko für mukokutane Blutungen, insbesondere bei Komorbidität oder Medikamenten |
| Unter 20 × 10^9/L | Schwer | Erhebliches Risiko für Spontanblutungen, insbesondere bei Knochenmarkversagen |
| Unter 10 × 10^9/L | Sehr schwer | Deutlich erhöhtes Risiko für schwere Spontanblutungen bei hypoproliferativen Zuständen |
Die Grenzwerte sind Orientierungswerte. Eine stabile Thrombozytenzahl von 15 × 10^9/L bei ITP kann mit einem geringeren Blutungsrisiko einhergehen als 40 × 10^9/L bei Sepsis, Urämie, DIC oder gleichzeitiger Thrombozytenaggregationshemmung.
Auch ein relativer Abfall ist bedeutsam. Ein Rückgang um mehr als 30 bis 50 Prozent gegenüber dem Ausgangswert kann klinisch relevant sein, selbst wenn die Thrombozytenzahl noch über 150 × 10^9/L liegt. Dies ist besonders bei HIT und bei Intensivpatienten von Bedeutung [1].
Häufigkeit
Eine Thrombozytopenie ist bei stationären und kritisch kranken Patienten häufig. Die berichtete Prävalenz auf Intensivstationen liegt je nach Population und Definition zwischen 12 und 77 Prozent. In der PLOT-ICU-Studie wiesen 23,4 Prozent bereits bei Aufnahme eine Thrombozytopenie auf, und 19,8 Prozent entwickelten sie während der intensivmedizinischen Behandlung [1].
Die primäre ITP hat eine geschätzte jährliche Inzidenz von etwa 2 bis 10 Fällen pro 100 000 Erwachsene und eine Prävalenz von etwa 9 bis 20 pro 100 000. Sie tritt häufiger bei Frauen im gebärfähigen Alter auf, während die Inzidenz bei Personen über 60 Jahren ansteigt und der Geschlechtsunterschied dann geringer wird. Schwere Blutungen treten bei etwa 5 bis 6 Prozent der Erwachsenen mit ITP auf [2]. Eine andere Übersichtsarbeit gibt eine Inzidenz von 2 bis 4 Fällen pro 100 000 Erwachsene an und betont, dass die ITP bei Erwachsenen häufiger chronisch verläuft als bei Kindern [4].
Eine Thrombozytopenie tritt in 7 bis 12 Prozent der Schwangerschaften auf. Die meisten Fälle entsprechen einer Gestationsthrombozytopenie, doch Präeklampsie, HELLP-Syndrom, ITP, TTP und komplementvermitteltes hämolytisch-urämisches Syndrom müssen abgegrenzt werden, da sich das Management wesentlich unterscheidet [5].
Bei fortgeschrittener Lebererkrankung kann eine Thrombozytopenie bei bis zu 75 Prozent vorliegen. Zu den Mechanismen gehören portale Hypertension mit Milzsequestration, verminderte hepatische Thrombopoetinbildung sowie gesteigerte Destruktion oder gesteigerter Verbrauch [6].
Pathophysiologische Einteilung
| Mechanismus | Beispiele |
|---|---|
| Falsch niedriger Wert | EDTA-abhängige Pseudothrombozytopenie, Gerinnsel im Probenröhrchen, Fehler bei der Probenentnahme |
| Verminderte Bildung | Zytostatika, Alkohol, aplastische Anämie, myelodysplastisches Syndrom, Leukämie, Knochenmarkinfiltration, Vitamin-B12- oder Folsäuremangel, bestimmte Infektionen |
| Gesteigerte immunologische Destruktion | Primäre oder sekundäre ITP, medikamenteninduzierte Immunthrombozytopenie, SLE, Evans-Syndrom |
| Gesteigerter Verbrauch | DIC, TTP, hämolytisch-urämisches Syndrom, Sepsis, größere Blutung, mechanische Kreislaufunterstützung |
| Sequestration | Splenomegalie bei portaler Hypertension oder hämatologischer Erkrankung |
| Dilution | Massivtransfusion, umfangreiche Flüssigkeitszufuhr |
| Thrombotische Arzneimittelreaktion | HIT, seltene vakzininduzierte immunthrombotische Thrombozytopenie |
| Schwangerschaftsassoziiert | Gestationsthrombozytopenie, Präeklampsie, HELLP, akute Schwangerschaftsfettleber, ITP, TTP, komplementvermittelte Mikroangiopathie |
| Hereditär | MYH9-assoziierte Erkrankung, Bernard-Soulier-Syndrom, Wiskott-Aldrich-Syndrom, ANKRD26-, ETV6- oder RUNX1-assoziierte Thrombozytopenie |
Die ITP beruht sowohl auf einer beschleunigten immunvermittelten Destruktion als auch auf einer unzureichenden Bildung von Thrombozyten. Autoantikörper gegen Thrombozytenglykoproteine können eine Phagozytose in Milz und Leber vermitteln, daneben kommen jedoch auch T-Zell-vermittelte Mechanismen, Komplementaktivierung, Desialylierung und eine Beeinträchtigung der Megakaryozyten vor [2].
Klinisches Bild
Blutungsmuster
Thrombozytopenie und Thrombozytenfunktionsstörung beeinträchtigen vor allem die primäre Hämostase. Typische Manifestationen sind:
- Petechien, insbesondere an den Unterschenkeln und in druckbelasteten Bereichen.
- Purpura und Neigung zu Hämatomen.
- Epistaxis.
- Zahnfleischbluten.
- Hypermenorrhö.
- Verlängerte Blutung aus kleineren Wunden, nach zahnärztlichen Eingriffen oder Venenpunktionen.
- Hämaturie oder gastrointestinale Blutung bei ausgeprägterer Erkrankung.
- Intrakranielle Blutung, die selten, aber lebensbedrohlich ist.
Tiefe Muskelhämatome, Hämarthrosen und verzögerte postoperative Blutungen sprechen eher für einen Gerinnungsfaktormangel als für eine isolierte Thrombozytopenie. Gleichzeitig bestehende Mechanismen sind jedoch häufig.
Bei der ITP des Erwachsenen tritt eine intrakranielle Blutung bei etwa 1,5 bis 1,8 Prozent auf. Das Risiko steigt unter anderem bei sehr niedriger Thrombozytenzahl, hohem Alter, früherer größerer Blutung, Kopftrauma, Infektion und gleichzeitiger Antikoagulation [2].
Anamnestische Warnzeichen
Gezielt zu erfragen sind:
- Plötzliche schwere Kopfschmerzen, fokal-neurologische Defizite, Bewusstseinsstörung oder Krampfanfälle.
- Hämatemesis, Meläna, größere Hämatochezie oder Makrohämaturie.
- Blutung mit hämodynamischer Beeinträchtigung.
- Neu aufgetretene Dyspnoe, Thoraxschmerz, einseitige Beinschwellung oder Bauchschmerzen, die trotz Thrombozytopenie auf eine Thrombose hinweisen können.
- Fieber, reduzierter Allgemeinzustand und Organversagen.
- Diarrhö, insbesondere blutige, vor Hämolyse und Nierenversagen.
- Neu aufgetretene Hypertonie und Verschlechterung der Nierenfunktion.
- Schwangerschaft mit Kopfschmerzen, Sehstörungen, Oberbauchschmerzen oder erhöhtem Blutdruck.
- Heparinexposition in den letzten 5 bis 10 Tagen.
- Neues Medikament in den letzten 5 bis 10 Tagen.
- Gewichtsverlust, Nachtschweiß, Lymphknotenvergrößerung oder Knochenschmerzen.
Eine TTP kann nicht ausgeschlossen werden, weil die klassische Pentade fehlt. Die vollständige Pentade aus Thrombozytopenie, mikroangiopathischer Hämolyse, Fieber, neurologischen Symptomen und Nierenbeteiligung findet sich nur bei einer kleinen Minderheit und oft erst spät. Die Kombination aus ungeklärter Thrombozytopenie und mikroangiopathischer Hämolyse reicht aus, um sofort den Verdacht auf diese Erkrankung zu stellen [7].
Beurteilung der Blutungsneigung
Eine strukturierte Blutungsanamnese sollte umfassen:
- Alter bei Beginn und ob die Symptome seit der Kindheit bestehen.
- Spontane Blutungen im Vergleich zu Blutungen nach Trauma oder Eingriffen.
- Art der Blutung, mukokutan oder tief.
- Frühere Zahnextraktionen, Operationen, Entbindungen und größere Verletzungen.
- Menstruationsblutung, postpartale Blutung und Eisenmangel.
- Familienanamnese, einschließlich Geschlechterverteilung und Konsanguinität.
- Medikamente, pflanzliche Präparate und Alkohol.
- Komorbidität, insbesondere Leber-, Nieren-, Autoimmun- und maligne Erkrankungen.
Standardisierte Blutungsfragebögen können eine vollständigere Anamnese ermöglichen, sollen aber nicht als alleiniger diagnostischer Test verwendet werden. In einer systematischen Übersichtsarbeit zeigten methodisch starke Studien eine begrenzte diagnostische Genauigkeit für leichte Blutungserkrankungen [8].
Differenzialdiagnosen
Pseudothrombozytopenie
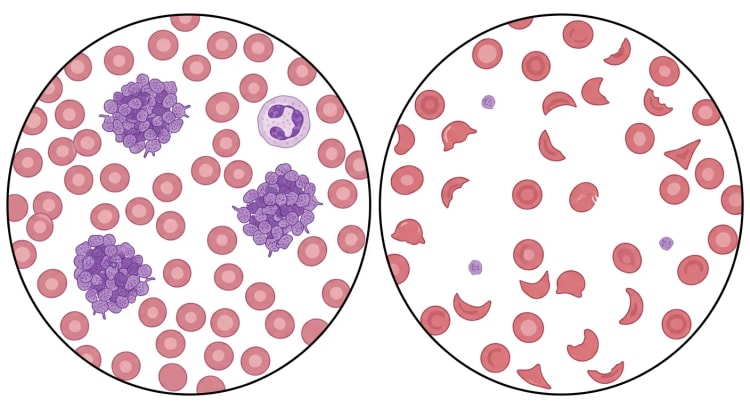
Eine Pseudothrombozytopenie wird meist durch eine Thrombozytenaggregation im Probenröhrchen verursacht, häufig EDTA-abhängig. Der Verdacht entsteht bei unerwartet niedriger Thrombozytenzahl ohne klinische Symptome, bei einem Aggregationsalarm des Labors oder bei Thrombozytenaggregaten im Blutausstrich.
Maßnahmen:
- Probe und Blutausstrich inspizieren.
- Blutbild mit korrekt gefülltem Röhrchen wiederholen.
- Probe im Citratröhrchen oder mit einem anderen alternativen Antikoagulans gemäß Laborroutine analysieren.
- Berücksichtigen, dass die Citratprobe verdünnt ist und einen etwas niedrigeren Wert ergeben kann, wenn das Labor nicht für die Verdünnung korrigiert.
Immunthrombozytopenie
Die ITP verursacht in der Regel eine isolierte Thrombozytopenie bei ansonsten normalem Blutbild und normalem Blutausstrich, abgesehen davon, dass große junge Thrombozyten vorkommen können. Splenomegalie, Lymphadenopathie, Fieber, Gewichtsverlust oder eine weitere Zytopenie sind atypisch und sollten eine breitere Abklärung nach sich ziehen.
Eine sekundäre ITP kann assoziiert sein mit:
- SLE und anderen Autoimmunerkrankungen.
- HIV, Hepatitis C und gelegentlich Hepatitis B.
- Lymphoproliferativen Erkrankungen.
- Primärem Immundefekt.
- Medikamenten.
- Schwangerschaft.
- In bestimmten Populationen Helicobacter pylori.
Das Evans-Syndrom bezeichnet eine gleichzeitige oder sequenzielle autoimmunhämolytische Anämie vom Wärmetyp und ITP, gelegentlich zusätzlich eine Autoimmunneutropenie. TTP, Blutungsanämie, Vitaminmangel, myelodysplastisches Syndrom und paroxysmale nächtliche Hämoglobinurie müssen dann in Betracht gezogen werden [9].
Medikamenteninduzierte Thrombozytopenie
Die klassische medikamenteninduzierte Immunthrombozytopenie führt häufig zu einem abrupten und ausgeprägten Abfall 5 bis 10 Tage nach Beginn eines Medikaments. Bei vorbestehender Sensibilisierung kann die Reaktion früher auftreten. Blutungen sind häufiger als Thrombosen. Mögliche Auslöser sind unter anderem Chinin, Chinidin, Trimethoprim-Sulfamethoxazol, Vancomycin, bestimmte Betalaktamantibiotika, Antiepileptika und zahlreiche weitere Medikamente.
Die Diagnose ist klinisch und wird durch Polypharmazie erschwert. Medikamentenabhängige Antikörper können in Speziallaboren bestimmt werden, die Sensitivität der Tests ist jedoch begrenzt. Nach dem Absetzen beginnt sich die Thrombozytenzahl in der Regel zu erholen, sobald das Medikament oder sein aktiver Metabolit eliminiert ist, häufig nach vier bis fünf Halbwertszeiten [10].
Zytostatika, Alkohol, Linezolid und andere Substanzen können stattdessen über eine Knochenmarktoxizität eine nicht immunologische Thrombozytopenie verursachen.
Heparininduzierte Thrombozytopenie
Die HIT ist ein stark prothrombotisches Immungeschehen, verursacht durch Antikörper gegen Komplexe aus Plättchenfaktor 4 und Heparin. Typisch sind:
- Thrombozytenabfall über 50 Prozent.
- Beginn 5 bis 10 Tage nach Heparinbeginn.
- Häufig ein Nadir über 20 × 10^9/L.
- Neue venöse oder arterielle Thrombose.
- Hautnekrose an der Injektionsstelle oder akute Reaktion nach Heparinbolus.
Neue Thrombosen treten bei bis zu etwa der Hälfte der Patienten mit akuter HIT auf [10]. Zur Abschätzung der klinischen Wahrscheinlichkeit wird der 4T-Score verwendet. Bei niedriger Wahrscheinlichkeit sollten HIT-Diagnostik und empirische HIT-Therapie in der Regel unterbleiben. Bei mittlerer oder hoher Wahrscheinlichkeit wird sämtliches Heparin abgesetzt und die Labordiagnostik mit einem immunologischen PF4-Heparin-Test eingeleitet, bei Bedarf gefolgt von einem funktionellen Test [11].
Thrombotische Mikroangiopathie
Die thrombotische Mikroangiopathie ist gekennzeichnet durch Thrombozytopenie, mikroangiopathische hämolytische Anämie und unterschiedlich ausgeprägte ischämische Organschäden. Die Abklärung umfasst Blutausstrich, LDH, Haptoglobin, Bilirubin, Retikulozyten, Kreatinin, Urinanalyse und direkten Antiglobulintest. TTP, Shigatoxin-assoziiertes hämolytisch-urämisches Syndrom, komplementvermitteltes hämolytisch-urämisches Syndrom, maligne Hypertonie, medikamenteninduzierte Mikroangiopathie und schwangerschaftsassoziierte Formen sind zu erwägen [12].
Die TTP wird durch einen schweren ADAMTS13-Mangel verursacht. Eine Aktivität unter 10 Prozent im passenden klinischen Kontext bestätigt die Diagnose. Die Blutprobe für ADAMTS13 ist vor dem Plasmaaustausch zu entnehmen, die Behandlung darf jedoch niemals bis zum Vorliegen des Ergebnisses verzögert werden [7].
Disseminierte intravasale Gerinnung
Die DIC ist eine systemische Aktivierung der Gerinnung mit Verbrauch von Thrombozyten und Gerinnungsfaktoren. Sie kann sowohl mikrovaskuläre Thrombosen als auch Blutungen verursachen. Häufige Auslöser sind Sepsis, Trauma, Malignität, geburtshilfliche Komplikationen und ausgedehnte Gewebeschäden.
Typische Laborbefunde sind:
- Fallende Thrombozytenzahl.
- Verlängerte PT bzw. erhöhte INR.
- Erhöhte D-Dimere oder andere Fibrinspaltprodukte.
- Fallendes Fibrinogen, wobei Fibrinogen bei Entzündung anfangs normal oder erhöht sein kann.
- Schistozyten können vorkommen, sind aber meist weniger zahlreich als bei TTP.
Der DIC-Score der ISTH kann die Diagnose stützen, entscheidend sind jedoch Klinik und wiederholte Laborkontrollen, da der Verlauf dynamisch ist [13].
Lebererkrankung und Hypersplenismus
Bei Leberzirrhose wird die Thrombozytopenie durch verminderte Thrombopoetinbildung, Splenomegalie, Sequestration und gesteigerten Verbrauch verursacht. Die Hämostase ist häufig rebalanciert durch eine parallele Abnahme prokoagulatorischer und antikoagulatorischer Faktoren sowie einen erhöhten Von-Willebrand-Faktor. Die INR bildet daher das Blutungsrisiko nicht vollständig ab und soll nicht allein die Plasmatransfusion steuern [6].
Knochenmarkerkrankung und Nährstoffmangel
Eine Thrombozytopenie zusammen mit Anämie, Neutropenie, Makrozytose, unreifen Zellen oder Dysplasie spricht für eine Bildungsstörung. Differenzialdiagnosen sind:
- Myelodysplastisches Syndrom.
- Akute Leukämie.
- Aplastische Anämie.
- Knochenmarkinfiltration durch Lymphom, Metastasen oder Myelofibrose.
- Vitamin-B12-, Folsäure- oder Kupfermangel.
- Alkoholtoxizität.
- Virusinfektion.
- Hämophagozytisches Syndrom.
Eine Knochenmarkuntersuchung hat als Routinemaßnahme bei typischer isolierter Thrombozytopenie einen geringen Nutzen. Sie ist indiziert bei zusätzlichen Zytopenien, abnormen zirkulierenden Zellen, deutlicher Makrozytose oder Dysplasie, konstitutionellen Symptomen, ungeklärter Splenomegalie oder atypischem Therapieansprechen [1].
Schwangerschaft
Die Gestationsthrombozytopenie ist in der Regel leicht, wird spät in der Schwangerschaft entdeckt, geht nicht mit einem erhöhten mütterlichen Blutungsrisiko einher und normalisiert sich nach der Entbindung. Eine Thrombozytenzahl unter 100 × 10^9/L, ein früher Beginn, eine vorbestehende Thrombozytopenie oder ein fortschreitender Abfall sprechen für eine andere Ursache.
In der Schwangerschaft ist insbesondere an Folgendes zu denken:
- Präeklampsie und HELLP-Syndrom.
- Akute Schwangerschaftsfettleber.
- ITP.
- TTP.
- Komplementvermitteltes hämolytisch-urämisches Syndrom.
- Antiphospholipid-Syndrom.
- DIC.
- Medikamente und Infektionen.
Eine Thrombozytopenie tritt in etwa 10 Prozent der Schwangerschaften auf, die potenziell lebensbedrohlichen Differenzialdiagnosen erfordern jedoch eine zügige Beurteilung von Blutdruck, Hämolyse, Leberwerten, Nierenfunktion, neurologischen Symptomen und fetalem Zustand [14].
Hereditäre Thrombozytopenie und Thrombozytenfunktionsstörung
An eine hereditäre Erkrankung ist zu denken bei lebenslanger Thrombozytopenie, positiver Familienanamnese, stabil niedrigen Werten, syndromalen Merkmalen oder abweichender Thrombozytengröße. Makrothrombozyten kommen unter anderem bei MYH9-assoziierter Erkrankung und beim Bernard-Soulier-Syndrom vor. Kleine Thrombozyten finden sich beim Wiskott-Aldrich-Syndrom.
Bestimmte hereditäre Thrombozytopenien, beispielsweise RUNX1-, ETV6- und ANKRD26-assoziierte Erkrankungen, gehen mit einem erhöhten Risiko für hämatologische Malignome einher. Eine genetische Abklärung sollte daher bei atypischer Klinik vor einer Splenektomie oder einer langfristigen immunsuppressiven Therapie erwogen werden.
Eine normale Thrombozytenzahl schließt eine Thrombozytenfunktionsstörung nicht aus. Bei eindeutiger mukokutaner Blutungsanamnese und normalen Routinewerten sollten das Von-Willebrand-Syndrom und hereditäre oder erworbene Thrombozytenfunktionsstörungen in einem Gerinnungslabor abgeklärt werden. Die Diagnostik kann Lichttransmissionsaggregometrie, Durchflusszytometrie, Nukleotidfreisetzung, Elektronenmikroskopie und genetische Analyse umfassen [15].
Abklärung
Akute Priorisierung
Mit ABCDE beginnen und sofort beurteilen:
- Aktive größere Blutung.
- Verdacht auf intrakranielle Blutung.
- Hämodynamische Instabilität.
- Neurologische Symptome.
- Zeichen einer mikroangiopathischen Hämolyse.
- Verdacht auf Sepsis oder DIC.
- Neue Thrombose.
- Kürzliche Heparinexposition.
- Schwangerschaft oder Postpartalperiode.
- Bedarf an dringlicher Operation oder invasivem Eingriff.
Eine Computertomographie des Schädels erfolgt zügig bei neurologischen Symptomen, Kopftrauma oder Verdacht auf intrakranielle Blutung.
Anamnese
Zu dokumentieren sind:
- Frühere Thrombozytenwerte und Geschwindigkeit der Veränderung.
- Frühere Blutungen und Operationen.
- Aktuelle Blutung und deren Schweregrad.
- Thrombosesymptome.
- Infektion, Fieber, Diarrhö und Impfungen.
- Alkoholkonsum und Ernährungszustand.
- Leber-, Nieren-, Autoimmun- und maligne Erkrankungen.
- Schwangerschaft und geburtshilfliche Anamnese.
- Sämtliche Medikamente mindestens der letzten zwei Wochen, einschließlich Heparin, Antibiotika, Zytostatika, pflanzlicher Präparate und rezeptfreier Arzneimittel.
- Familienanamnese und gegebenenfalls lebenslange Thrombozytopenie.
Körperliche Untersuchung
Zu untersuchen sind:
- Haut und Schleimhäute.
- Mundhöhle und Nase.
- Neurologischer Status.
- Lymphknoten.
- Leber und Milz.
- Infektionszeichen.
- Zeichen einer venösen oder arteriellen Thrombose.
- Blutdruck und Ödeme.
- Gelenk- oder Muskelblutung.
- Syndromale Merkmale bei Verdacht auf hereditäre Erkrankung.
Basislabordiagnostik
| Untersuchung | Zweck |
|---|---|
| Blutbild mit Differenzialblutbild | Isolierte oder kombinierte Zytopenie bestätigen |
| Retikulozyten | Knochenmarkantwort und Hämolyse beurteilen |
| Blutausstrich | Aggregate, Schistozyten, Blasten, Dysplasie, Thrombozytengröße |
| PT bzw. INR, aPTT | Gerinnungsstörung, DIC, Faktormangel oder Antikoagulanzien |
| Fibrinogen und D-Dimere | DIC und Verbrauch |
| Kreatinin, Elektrolyte, Urinanalyse | Nierenschädigung und Mikroangiopathie |
| ALT, AST, AP, Bilirubin, Albumin | Lebererkrankung und Hämolyse |
| LDH, Haptoglobin, Bilirubin | Hämolyse |
| CRP und relevante Kulturen | Infektion |
| Vitamin B12 und Folsäure | Makrozytose oder Verdacht auf Bildungsstörung |
| Schwangerschaftstest | Bei möglicher Schwangerschaft |
| Blutgruppenbestimmung und Verträglichkeitsprobe | Bei Blutung oder Transfusionsbedarf |
Der Blutausstrich ist bei neuer, schwerer oder ungeklärter Thrombozytopenie zügig zu beurteilen. Schistozyten zusammen mit Hämolyse und Thrombozytopenie sind bis zum Beweis des Gegenteils als Verdacht auf thrombotische Mikroangiopathie zu behandeln.
Gezielte Abklärung
Je nach klinischem Bild können hinzukommen:
- HIV, Hepatitis C und Hepatitis B.
- ANA und weitere Autoimmundiagnostik bei klinischem Verdacht.
- Direkter Antiglobulintest bei Hämolyse.
- Quantitative Immunglobuline bei rezidivierenden Infektionen oder Verdacht auf Immundefekt.
- TSH bei klinischem Verdacht auf Schilddrüsenerkrankung.
- Sonographie von Leber und Milz.
- ADAMTS13-Aktivität und -Inhibitor bei Verdacht auf TTP.
- Shigatoxin-Nachweis oder Stuhl-PCR bei diarrhöassoziierter Mikroangiopathie.
- Komplementdiagnostik bei Verdacht auf komplementvermitteltes hämolytisch-urämisches Syndrom.
- PF4-Heparin-Antikörper und funktioneller HIT-Test nach klinischer Wahrscheinlichkeitsabschätzung.
- Knochenmarkaspiration und -biopsie bei atypischen Befunden.
- Genetische Analyse bei Verdacht auf hereditäre Thrombozytopenie.
Thrombozytenantikörper werden bei Verdacht auf ITP nicht als Routineuntersuchung empfohlen. Die Spezifität kann hoch sein, die Sensitivität ist jedoch unzureichend, und der Test unterscheidet nicht sicher zwischen primärer und sekundärer ITP [2].
Abklärung einer Blutungsneigung bei normaler Thrombozytenzahl
Normales Blutbild, PT und aPTT schließen ein Von-Willebrand-Syndrom, eine leichte Hämophilie oder eine Thrombozytenfunktionsstörung nicht aus. Eine sinnvolle weitere Abklärung bei überzeugender Anamnese ist:
- Von-Willebrand-Faktor-Antigen.
- Von-Willebrand-Faktor-Aktivität.
- Faktor-VIII-Aktivität.
- Bei auffälligen Ergebnissen Klassifikation mithilfe ergänzender Aktivitätsquotienten, Multimeranalyse und bei bestimmten Typen genetischer Analyse.
- Bei normalen Von-Willebrand-Befunden, aber fortbestehendem starkem Verdacht, Abklärung der Thrombozytenfunktion oder seltener Faktor- und Fibrinolysestörungen.
Der Von-Willebrand-Faktor ist ein Akute-Phase-Protein. Die Werte können sich bei Stress, Entzündung, Schwangerschaft oder Östrogeneinfluss vorübergehend normalisieren. Bei starkem klinischem Verdacht kann eine Wiederholung der Probenentnahme in stabiler Phase erforderlich sein. Aktuelle Leitlinien betonen die Kombination aus Blutungsanamnese, korrekter Labormethode und definierten Aktivitätsgrenzwerten [16]. Eine nachfolgende Literaturübersicht 2025 fand keine neue Evidenz, die Richtung oder Stärke der Empfehlungen von 2021 veränderte [17].
Interpretation von PT und aPTT
| Befund | Häufige Überlegungen |
|---|---|
| Isoliert verlängerte PT | Faktor-VII-Mangel, Vitamin-K-Mangel, Warfarin, beginnendes Leberversagen |
| Isoliert verlängerte aPTT | Hämophilie A oder B, Faktor-XI-Mangel, Heparin, Lupusantikoagulans, spezifischer Faktorinhibitor |
| PT und aPTT verlängert | DIC, schwere Lebererkrankung, ausgeprägter Vitamin-K-Mangel, Massivtransfusion, Antikoagulanzien |
| Normale PT und aPTT | Thrombozytenproblem, Von-Willebrand-Syndrom, leichter Faktormangel, Faktor-XIII-Mangel, Gefäß- oder Bindegewebserkrankung |
Bei ungeklärt verlängerter aPTT kann ein Plasmatauschversuch einen Faktormangel von einem Inhibitor unterscheiden. Eine Korrektur nach Mischung mit Normalplasma spricht für einen Faktormangel, während eine ausbleibende oder zeitabhängige Korrektur für ein Lupusantikoagulans, eine Heparinwirkung oder einen spezifischen Faktorinhibitor spricht.
Diagnostische Kriterien
Immunthrombozytopenie
Die ITP ist eine Ausschlussdiagnose und definiert als:
- Thrombozytenzahl unter 100 × 10^9/L.
- Im Wesentlichen isolierte Thrombozytopenie.
- Keine andere, bessere Erklärung.
Die Erkrankung wird nach Dauer eingeteilt:
| Phase | Dauer |
|---|---|
| Neu diagnostizierte ITP | Unter 3 Monate |
| Persistierende ITP | 3 bis 12 Monate |
| Chronische ITP | Über 12 Monate |
Eine schwere ITP wird klinisch definiert durch eine behandlungsbedürftige Blutung oder eine neue Blutung, die eine Therapieintensivierung erfordert, nicht allein durch die Thrombozytenzahl [2].
TTP
Die Diagnose wird durch eine ADAMTS13-Aktivität unter 10 Prozent im passenden klinischen Kontext bestätigt. Anti-ADAMTS13-Antikörper stützen eine immunvermittelte TTP. Der PLASMIC-Score kann die Wahrscheinlichkeit eines schweren ADAMTS13-Mangels abschätzen, bevor das Ergebnis vorliegt, ersetzt die Analyse jedoch nicht [7].
HIT
Die HIT-Diagnostik erfolgt stufenweise:
- 4T-Score berechnen.
- Bei niedriger Wahrscheinlichkeit in der Regel auf HIT-Diagnostik verzichten.
- Bei mittlerer oder hoher Wahrscheinlichkeit Heparin absetzen und immunologischen Test anfordern.
- Bei Bedarf mit funktionellem Thrombozytenaktivierungstest bestätigen.
Ein positiver immunologischer Test allein beweist keine HIT, da viele mit Heparin behandelte Patienten Antikörper ohne klinische Erkrankung entwickeln. Ein negativer Test hat dagegen einen hohen Wert für den Ausschluss der Erkrankung [11].
Von-Willebrand-Syndrom
Die Diagnose beruht auf:
- Passender eigener oder familiärer Blutungsanamnese.
- Verminderter Menge oder Funktion des Von-Willebrand-Faktors.
- Einordnung als quantitativer oder qualitativer Defekt.
Aktuelle Leitlinien verwenden einen Von-Willebrand-Faktor-Spiegel unter 0,30 IE/ml zur Bestätigung von Typ 1 unabhängig von Blutungen und unter 0,50 IE/ml bei Patienten mit auffälliger Blutungsanamnese. Die Ergebnisse sind in klinisch stabiler Phase und zusammen mit den methodenspezifischen Referenzbereichen des Labors zu interpretieren [16].
Therapie
Allgemeine Prinzipien
Die Ursache behandeln, nicht nur die Thrombozytenzahl. Bei Blutung sollte gleichzeitig:
- Antikoagulation beendet oder antagonisiert werden, wenn indiziert.
- Thrombozytenaggregationshemmung nach individueller Thromboserisikobewertung pausiert werden.
- Hypertonie, Hypothermie, Azidose und Hypokalzämie behandelt werden.
- Eine ausgeprägte Anämie korrigiert werden.
- Lokale Blutstillung sowie endoskopische, radiologische oder chirurgische Behandlung erfolgen.
- Infektion, DIC, Leberdekompensation und Nierenversagen behandelt werden.
- Auf intramuskuläre Injektionen und unnötige invasive Eingriffe verzichtet werden.
- Ein Protonenpumpenhemmer eingesetzt werden, wenn eine gastrointestinale Indikation besteht.
- Tranexamsäure bei Schleimhautblutung erwogen, bei Makrohämaturie und aktiver thrombotischer Erkrankung jedoch vermieden oder nur mit großer Vorsicht eingesetzt werden.
Thrombozytentransfusion
Die nachstehenden Richtwerte müssen an Ursache, Blutungslokalisation und Eingriff angepasst werden:
| Situation | Üblicher Richtwert |
|---|---|
| Stabile, nicht blutende hypoproliferative Thrombozytopenie | Transfusion bei unter 10 × 10^9/L |
| Hohes Risiko für Spontanblutung | Transfusion bei 30 bis 50 × 10^9/L erwägen |
| Schwere aktive Blutung | Mindestens 50 × 10^9/L anstreben |
| Intrakranielle Blutung oder Neurochirurgie | Häufig Zielwert um 100 × 10^9/L |
| Lumbalpunktion | Transfusion bei 40 bis 50 × 10^9/L oder darunter erwägen |
| Ultraschallgesteuerter zentralvenöser Katheter in komprimierbarer Region | Routinemäßige Transfusion bei 10 bis 50 × 10^9/L oft nicht erforderlich |
| Parazentese oder Thorakozentese | Routinemäßige prophylaktische Transfusion wird nicht empfohlen |
Die Evidenz für viele eingriffsbezogene Grenzwerte ist schwach. Eine aktuelle Leitlinie empfiehlt daher eine individuelle Risikobewertung und die Vermeidung unnötiger Thrombozyten- und Plasmatransfusionen [3].
Eine Thrombozytentransfusion ist bei TTP in der Regel kontraindiziert, sofern keine lebensbedrohliche Blutung vorliegt. Bei ITP ist die Wirkung kurzlebig, da auch transfundierte Thrombozyten zerstört werden, die Transfusion ist jedoch als akute hämostatische Maßnahme bei kritischer Blutung zusammen mit einer immunmodulierenden Therapie gerechtfertigt.
ITP ohne lebensbedrohliche Blutung
Die Therapieentscheidung soll sich nach Blutung, Thrombozytenzahl, Alter, Komorbidität, Antikoagulation, Lebensstil, geplanten Eingriffen und den Präferenzen des Patienten richten.
Bei Erwachsenen mit neu diagnostizierter ITP, einer Thrombozytenzahl von mindestens 30 × 10^9/L und keiner oder nur leichter mukokutaner Blutung wird in der Regel ein abwartendes Vorgehen empfohlen. Bei einer Thrombozytenzahl unter 30 × 10^9/L wird häufig eine Kortikosteroidtherapie vorgeschlagen, die Evidenz für einen absoluten Grenzwert ist jedoch schwach [18].
Übliche Erstlinienoptionen sind:
- Dexamethason 40 mg täglich über 4 Tage.
- Prednisolon etwa 0,5 bis 1 mg/kg täglich, meist mit kurzer Gesamttherapiedauer und Ausschleichen.
- Intravenöses Immunglobulin (IVIG) 1 g/kg über 1 bis 2 Tage, wenn ein rascher Thrombozytenanstieg benötigt wird, oder 0,4 g/kg täglich über 5 Tage.
Eine langfristige Kortikosteroidtherapie ist zu vermeiden. Eine Behandlung über sechs Wochen einschließlich Ausschleichen wird wegen Infektionen, Osteoporose, Hyperglykämie, Hypertonie, psychiatrischer Nebenwirkungen und weiterer Toxizität nicht routinemäßig empfohlen [18].
IVIG führt bei mehr als 80 Prozent der neu diagnostizierten Patienten zu einem raschen Ansprechen, die Wirkung ist jedoch meist vorübergehend. Vorsicht ist bei eingeschränkter Nierenfunktion und hohem Thromboserisiko geboten [2].
Kritische Blutung bei ITP
Bei intrakranieller Blutung, Blutung an anderer kritischer Lokalisation, hämodynamischer Beeinträchtigung oder rasch fortschreitender größerer Blutung ist sofort ein Hämatologe hinzuzuziehen. In der Regel wird eine Kombination gegeben aus:
- IVIG.
- Hochdosiertem Kortikosteroid.
- Thrombozytentransfusion, vorzugsweise wiederholt je nach klinischem Effekt.
- Lokaler, endoskopischer, radiologischer oder chirurgischer Blutstillung.
- Tranexamsäure, wenn geeignet.
- Frühzeitiger Diskussion über Thrombopoetin-Rezeptor-Agonisten, Vincristin oder notfallmäßige Splenektomie bei Therapieresistenz.
Die Evidenz ist begrenzt. Eine systematische Übersichtsarbeit zu 112 berichteten Patienten mit kritischer ITP-Blutung fand eine Gesamtmortalität von 25 Prozent, 30,6 Prozent bei Erwachsenen und 19,7 Prozent bei Kindern. Kortikosteroide, IVIG, Thrombozyten, Thrombopoetin-Rezeptor-Agonisten und Splenektomie wurden in vielen unterschiedlichen Kombinationen eingesetzt, die Wirkung einzelner Therapien ließ sich jedoch nicht sichern [19].
Zweitlinientherapie bei ITP
Bei Steroidabhängigkeit oder fehlendem Ansprechen nach mindestens drei Monaten Krankheitsdauer kommen in Betracht:
- Thrombopoetin-Rezeptor-Agonist, beispielsweise Eltrombopag, Romiplostim oder Avatrombopag.
- Rituximab.
- Splenektomie.
- Fostamatinib.
- In besonderen Fällen andere Immunsuppressiva.
Thrombopoetin-Rezeptor-Agonisten führen in Studien bei vorbehandelter chronischer ITP bei etwa 70 bis 90 Prozent zu einem Ansprechen. Die Therapie ist auf eine sichere Thrombozytenzahl zu titrieren, nicht auf eine Normalisierung. Thromboserisiko, Leberbeteiligung und praxisrelevante Arzneimittelinteraktionen sind zu berücksichtigen [2].
Eine Splenektomie kann eine anhaltende Remission bewirken, sollte aber wegen der Möglichkeit einer Spontanremission in der Regel mindestens ein Jahr nach Diagnosestellung aufgeschoben werden. Impfungen und Aufklärung über das lebenslange Risiko schwerer Infektionen und Thrombosen sind erforderlich. Die Wahl zwischen den Zweitlinientherapien sollte gemeinsam mit dem Patienten getroffen werden, da direkte Vergleiche selten sind und sich die Nebenwirkungsprofile unterscheiden [18]. Verfügbarkeit und Kostenerstattung von Fostamatinib und bestimmten Thrombopoetin-Rezeptor-Agonisten können in der schwedischen Praxis abweichen.
Bei nachgewiesener Helicobacter-pylori-Infektion kann eine Eradikation bei einem Teil der Patienten mit ITP die Thrombozytenzahl verbessern, das Ansprechen variiert jedoch geografisch, und die Studien weisen methodische Einschränkungen auf [20].
TTP
Eine vermutete immunvermittelte TTP ist ein hämatologischer Notfall. Vor Behandlungsbeginn Probe für ADAMTS13 entnehmen und sofort einleiten:
- Täglichen therapeutischen Plasmaaustausch.
- Kortikosteroid.
- Caplacizumab.
- Frühe Rituximab-Therapie nach fachärztlicher Beurteilung.
Die Behandlung darf nicht auf das ADAMTS13-Ergebnis warten. Die Kombination aus Caplacizumab, Plasmaaustausch und Immunsuppression führte in Beobachtungsdaten zu einer rascheren Normalisierung der Thrombozytenzahl, weniger Exazerbationen, weniger Plasmaaustauschbehandlungen und kürzerer Krankenhausverweildauer. Das ISTH-Update 2025 änderte die Richtung der bisherigen Empfehlungen zur immunvermittelten TTP nicht [21].
HIT
Bei mittlerer oder hoher klinischer Wahrscheinlichkeit:
- Sofort sämtliche Heparinformen absetzen, einschließlich Spüllösungen und heparinbeschichteter Produkte.
- Ein nicht heparinbasiertes Antikoagulans beginnen, sofern das Blutungsrisiko keine absolute Kontraindikation darstellt.
- Aktiv nach Thrombosen suchen.
- Thrombozytentransfusionen vermeiden, sofern keine schwere Blutung vorliegt.
- Warfarin in der Akutphase nicht ansetzen, bevor sich die Thrombozytenzahl erholt hat.
Optionen sind Argatroban, Bivalirudin, Danaparoid, Fondaparinux und in ausgewählten stabilen Fällen direkte orale Antikoagulanzien. Die Wahl hängt von Nieren- und Leberfunktion, Blutungsrisiko, klinischer Stabilität und lokalen Ressourcen ab [11].
DIC
Die wichtigste Maßnahme ist die rasche Kontrolle der Grunderkrankung. Blutprodukte werden vor allem bei aktiver Blutung oder vor einem notwendigen Hochrisikoeingriff gegeben, nicht allein zur Korrektur von Laborwerten.
Bei Blutung und einer Thrombozytenzahl unter 50 × 10^9/L sollte eine Thrombozytentransfusion erwogen werden. Plasma kann bei aktiver Blutung mit verlängerter PT und aPTT gegeben werden. Eine ausgeprägte persistierende Hypofibrinogenämie kann mit Fibrinogenkonzentrat oder, wo gebräuchlich, Kryopräzipitat behandelt werden [13].
Lebererkrankung
Bei stabiler Leberzirrhose sollen INR und Thrombozytenzahl nicht routinemäßig vor jedem Eingriff korrigiert werden. Infektion, Nierenversagen und eine portal-hypertensive Blutungsquelle sind zu behandeln. Eine Übertransfusion ist zu vermeiden, da eine Volumenbelastung den Pfortaderdruck erhöhen kann.
Avatrombopag und Lusutrombopag können vor geplanten invasiven Eingriffen bei ausgewählten Patienten mit chronischer Lebererkrankung und ausgeprägter Thrombozytopenie eingesetzt werden. Die Behandlung erfordert Vorlaufzeit und eine Beurteilung des Thromboserisikos [6]. Genaue Anwendung und Kostenerstattung können in Schweden abweichen.
Von-Willebrand-Syndrom und Thrombozytenfunktionsstörung
Die Behandlung richtet sich nach Typ, Blutungslokalisation und Eingriff. Optionen sind:
- Tranexamsäure bei Schleimhautblutung.
- Desmopressin bei Patienten mit dokumentiertem Ansprechen, sofern das Präparat geeignet ist.
- Von-Willebrand-Faktor-Konzentrat bei größerer Blutung, größerer Operation oder unzureichendem Ansprechen auf Desmopressin.
- Hormonelle Therapie oder Tranexamsäure bei Hypermenorrhö.
- Thrombozytentransfusion bei schwerer Thrombozytenfunktionsstörung und schwerer Blutung.
Bei größeren Operationen sollten sowohl die Von-Willebrand-Faktor-Aktivität als auch Faktor VIII überwacht werden. Desmopressin soll bei größeren Operationen nicht als alleinige Therapie eingesetzt werden und ist in mehreren klinischen Situationen kontraindiziert oder ungeeignet, unter anderem bei Typ 3, in der Regel bei Typ 2B und bei relevanter kardiovaskulärer Erkrankung [22].
Nachsorge
Neu entdeckte Thrombozytopenie
Das Kontrollintervall richtet sich nach Ausmaß, Verlauf und Klinik:
- Eine leichte und stabile Thrombozytopenie ohne Symptome kann oft innerhalb von Wochen kontrolliert werden.
- Eine mäßige Thrombozytopenie oder ein unklarer fallender Verlauf erfordert eine Kontrolle innerhalb von Tagen bis etwa einer Woche.
- Eine Thrombozytenzahl unter 30 × 10^9/L, eine neu aufgetretene Blutung oder ein rascher Abfall erfordern eine zügige Beurteilung.
- Verdacht auf TTP, DIC, HIT oder schwere Blutung erfordert eine notfallmäßige stationäre Behandlung.
Der Patient soll klare Hinweise erhalten, sich notfallmäßig vorzustellen bei Kopfschmerzen nach Trauma, neurologischen Symptomen, Bluterbrechen, Meläna, starker vaginaler Blutung, Atembeschwerden, Thoraxschmerz oder einseitiger Beinschwellung.
ITP
Zu verfolgen sind:
- Thrombozytenzahl und Blutungssymptome.
- Therapienebenwirkungen.
- Bedarf an Antikoagulanzien oder Thrombozytenaggregationshemmern.
- Menstruationsblutung und Eisenstatus.
- Fatigue und Lebensqualität.
- Zeichen einer sekundären autoimmunen, infektiösen oder malignen Erkrankung.
Die Diagnose ist zu überprüfen bei fehlendem Therapieansprechen, neu aufgetretener Anämie oder Neutropenie, Makrozytose, Splenomegalie, Lymphadenopathie oder konstitutionellen Symptomen. Fehlklassifikationen kommen vor, insbesondere durch myelodysplastisches Syndrom, Medikamente, sekundäre ITP und hereditäre Thrombozytopenie [2].
Unter Thrombopoetin-Rezeptor-Agonisten wird die Thrombozytenzahl während der Dosisanpassung engmaschig kontrolliert. Unter Eltrombopag sind zusätzlich Leberwerte erforderlich sowie Aufmerksamkeit für Interaktionen mit polyvalenten Kationen. Nach stabilem komplettem Ansprechen kann bei ausgewählten Patienten ein vorsichtiges Ausschleichen versucht werden.
Nach Splenektomie
Sicherzustellen sind:
- Impfung gegen bekapselte Bakterien gemäß geltendem nationalem Programm.
- Aufklärung, dass Fieber Zeichen einer fulminanten Infektion sein kann.
- Plan für eine rasche Beurteilung hinsichtlich Antibiotikatherapie.
- Beurteilung des Thromboserisikos.
- Dokumentation der Asplenie in der Krankenakte und in den Patienteninformationen.
Nach TTP
Patienten mit immunvermittelter TTP benötigen eine langfristige fachärztliche Nachsorge mit klinischer Beurteilung und wiederholter Bestimmung der ADAMTS13-Aktivität. Eine abfallende Aktivität während der Remission sagt ein erhöhtes Rezidivrisiko voraus und kann eine präemptive Immuntherapie begründen [23]. Kognitive Symptome, Depression, Hypertonie, Nierenbeteiligung und kardiovaskuläres Risiko sollten ebenfalls verfolgt werden.
Nach HIT
Die HIT ist eindeutig als schwere Arzneimittelreaktion zu dokumentieren. Der Patient soll schriftliche Informationen erhalten. Die Dauer der Antikoagulation hängt davon ab, ob eine Thrombose aufgetreten ist. Bei HIT mit Thrombose wird der Patient in der Regel wie bei einer anderen provozierten Thrombose behandelt, während eine isolierte HIT nach Erholung der Thrombozyten häufig eine kürzere Behandlung erfordert. Eine erneute Heparinexposition ist fachärztlich zu beurteilen.
Schwangerschaft
Die Thrombozytenzahl wird je nach Ätiologie und Schwangerschaftswoche kontrolliert. Bei Gestationsthrombozytopenie wird die Normalisierung nach der Entbindung verifiziert. Eine persistierende Thrombozytopenie spricht gegen diese Diagnose. Frauen mit ITP, TTP, komplementvermittelter Mikroangiopathie oder früherem HELLP-Syndrom benötigen vor der Entbindung und einer etwaigen neuroaxialen Anästhesie eine gemeinsame Planung mit Geburtshelfer, Hämatologe und Anästhesist.
Quellen
- Pène F, Russell L, Aubron C. Thrombocytopenia in the intensive care unit: diagnosis and management. Annals of Intensive Care 2025. PMID: 39985745
- Liu XG, Hou Y, Hou M. How we treat primary immune thrombocytopenia in adults. Journal of Hematology & Oncology 2023. PMID: 36658588
- Coz Yataco A, Soghier I, Hébert PC et al. Transfusion of Fresh Frozen Plasma and Platelets in Critically Ill Adults: An American College of Chest Physicians Clinical Practice Guideline. Chest 2025. PMID: 40074060
- Lambert MP, Gernsheimer TB. Clinical updates in adult immune thrombocytopenia. Blood 2017. PMID: 28416506
- Subtil SFC, Mendes JMB, Areia ALFA et al. Update on Thrombocytopenia in Pregnancy. Revista Brasileira de Ginecologia e Obstetrícia 2020. PMID: 33348401
- Scharf RE. Thrombocytopenia and Hemostatic Changes in Acute and Chronic Liver Disease: Pathophysiology, Clinical and Laboratory Features, and Management. Journal of Clinical Medicine 2021. PMID: 33917431
- McFarlane PA, Bitzan M, Broome C et al. Making the Correct Diagnosis in Thrombotic Microangiopathy: A Narrative Review. Canadian Journal of Kidney Health and Disease 2021. PMID: 33996107
- Moenen FCJI, Nelemans PJ, Schols SEM et al. The diagnostic accuracy of bleeding assessment tools for the identification of patients with mild bleeding disorders: A systematic review. Haemophilia 2018. PMID: 29873431
- Audia S, Grienay N, Mounier M et al. Evans' Syndrome: From Diagnosis to Treatment. Journal of Clinical Medicine 2020. PMID: 33260979
- Marini I, Uzun G, Jamal K et al. Treatment of drug-induced immune thrombocytopenias. Haematologica 2022. PMID: 35642486
- Cuker A, Arepally GM, Chong BH et al. American Society of Hematology 2018 guidelines for management of venous thromboembolism: heparin-induced thrombocytopenia. Blood Advances 2018. PMID: 30482768
- Abou-Ismail MY, Kapoor S, Citla Sridhar D et al. Thrombotic microangiopathies: An illustrated review. Research and Practice in Thrombosis and Haemostasis 2022. PMID: 35615754
- Levi M, Toh CH, Thachil J et al. Guidelines for the diagnosis and management of disseminated intravascular coagulation. British Journal of Haematology 2009. PMID: 19222477
- Park YH. Diagnosis and management of thrombocytopenia in pregnancy. Blood Research 2022. PMID: 35483931
- Gresele P. Diagnosis of inherited platelet function disorders: guidance from the SSC of the ISTH. Journal of Thrombosis and Haemostasis 2015. PMID: 25403439
- James PD, Connell NT, Ameer B et al. ASH ISTH NHF WFH 2021 guidelines on the diagnosis of von Willebrand disease. Blood Advances 2021. PMID: 33570651
- James PD, Flood VH, Connell NT. 2025 ASH ISTH NBDF WFH monitoring report on the 2021 clinical guidelines on the diagnosis and management of von Willebrand disease. Blood Advances 2025. PMID: 40273329
- Neunert C, Terrell DR, Arnold DM et al. American Society of Hematology 2019 guidelines for immune thrombocytopenia. Blood Advances 2019. PMID: 31794604
- Chowdhury SR, Sirotich E, Guyatt G et al. Treatment of Critical Bleeds in Patients With Immune Thrombocytopenia: A Systematic Review. European Journal of Haematology 2025. PMID: 39552264
- Franchini M, Cruciani M, Mengoli C et al. Effect of Helicobacter pylori eradication on platelet count in idiopathic thrombocytopenic purpura: a systematic review and meta-analysis. Journal of Antimicrobial Chemotherapy 2007. PMID: 17561502
- Zheng XL, Al-Housni Z, Cataland SR et al. 2025 focused update of the 2020 ISTH guidelines for management of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2025. PMID: 40533296
- Connell NT, Flood VH, Brignardello-Petersen R et al. ASH ISTH NHF WFH 2021 guidelines on the management of von Willebrand disease. Blood Advances 2021. PMID: 33570647
- Sui J, Zheng L, Zheng XL. ADAMTS13 Biomarkers in Management of Immune Thrombotic Thrombocytopenic Purpura. Archives of Pathology & Laboratory Medicine 2023. PMID: 36223210