
Zusammenfassung
Der systemische Lupus erythematodes (SLE) ist eine chronische Autoimmunerkrankung mit wechselnder Aktivität und sehr variablen Organmanifestationen. Die Diagnose ist klinisch und beruht auf einer Gesamtbeurteilung von Symptomen, objektiven Befunden, Autoantikörpern, Komplement und organbezogener Diagnostik. Klassifikationskriterien dürfen das diagnostische Urteil unterstützen, aber nicht ersetzen. Nach den EULAR/ACR-Kriterien von 2019 sind positive antinukleäre Antikörper (ANA) mit einem Titer von mindestens 1:80 als Eingangskriterium, mindestens ein klinisches Kriterium und insgesamt mindestens 10 Punkte erforderlich [1].
Alle Patienten sollten von einem Rheumatologen oder in enger Abstimmung mit einem Rheumatologen beurteilt werden. Urinanalyse, Quantifizierung der Proteinurie und Nierenfunktion gehören bereits zur Diagnosestellung und danach zur regelmäßigen Kontrolle, da eine Lupusnephritis asymptomatisch verlaufen kann. Hydroxychloroquin wird nahezu allen Patienten empfohlen, mit einer Zieldosis von 5 mg/kg tatsächlichem Körpergewicht pro Tag, individualisiert nach Schubrisiko und Risiko einer retinalen Toxizität. Glukokortikoide werden als kurzzeitige Überbrückungstherapie eingesetzt. Die Erhaltungsdosis sollte auf höchstens 5 mg Prednisolonäquivalent pro Tag reduziert und wenn möglich abgesetzt werden. Eine frühe Therapie mit Methotrexat, Azathioprin, Mycophenolat, Belimumab oder Anifrolumab sollte erwogen werden, wenn dies zur Krankheitskontrolle und zur Verringerung der Glukokortikoidexposition erforderlich ist [2].
Ein organbedrohender SLE erfordert eine rasche, fachärztlich geleitete Therapie. Eine aktive proliferative Lupusnephritis wird mit Glukokortikoiden in Kombination mit Mycophenolat oder niedrig dosiertem intravenösem Cyclophosphamid behandelt. Belimumab oder ein Calcineurininhibitor können bei ausgewählten Patienten ergänzt werden. Bei Verdacht auf neuropsychiatrischen SLE müssen zunächst Infektion, Arzneimitteleffekte, metabolische Erkrankungen und Thrombose ausgeschlossen werden. Thrombotische Manifestationen beim Antiphospholipid-Syndrom werden antithrombotisch behandelt, nicht allein mit intensivierter Immunsuppression.
Hintergrund und Epidemiologie
Der SLE kann Haut, Gelenke, Blut, Nieren, Nervensystem, Lunge, Herz und Gefäße befallen. Der Verlauf ist meist schubförmig. Etwa 70 Prozent der Patienten haben einen schubförmig-remittierenden Verlauf, während sich die übrigen etwa gleichmäßig auf eine langanhaltende Remission und eine kontinuierlich aktive Erkrankung verteilen [3].
Die Prävalenz variiert erheblich zwischen Populationen, etwa 4 bis 150 pro 100 000 Einwohner. Die Unterschiede beruhen auf genetischem Hintergrund, Geschlecht, Alter, Diagnostik und Zugang zur Versorgung [4,5]. Die Erkrankung tritt am häufigsten bei Frauen im gebärfähigen Alter auf. Nach der Pubertät sind Frauen etwa neunmal häufiger betroffen als Männer, während der Geschlechtsunterschied vor der Pubertät und nach der Menopause geringer ist [5].
Personen afrikanischer, asiatischer oder lateinamerikanischer Herkunft haben in vielen Kohorten einen früheren Krankheitsbeginn, ein höheres Risiko für eine Lupusnephritis und schwerere Verläufe. Sozioökonomische Faktoren, Zugang zur Versorgung und Adhärenz tragen ebenfalls zu Unterschieden im Outcome bei. Lupusnephritis, rezidivierende Schübe, Infektionen, Thrombosen und akkumulierte Organschäden sind zentrale prognostische Faktoren.
Das Überleben hat sich deutlich verbessert, die Mortalität ist jedoch weiterhin erhöht. Früh im Krankheitsverlauf dominieren aktiver SLE und Infektionen als Todesursachen. Später kommen atherosklerotische Herz-Kreislauf-Erkrankungen und chronische Nierenerkrankung hinzu. Eine Metaanalyse zeigte im Vergleich zur Allgemeinbevölkerung ein etwa verdoppeltes Risiko für ischämischen Schlaganfall und ein verdreifachtes Risiko für Myokardinfarkt [6].
Pathophysiologie
Der SLE entsteht durch das Zusammenwirken von genetischer Prädisposition, Sexualhormonen, Epigenetik und Umweltfaktoren. Mehr als 100 genetische Risikoloci wurden identifiziert. Zu den wichtigsten biologischen Systemen gehören die Nukleinsäureerkennung, die Typ-I-Interferon-Signalgebung, die Lymphozytenaktivierung und das Komplementsystem [5].
Eine gestörte Beseitigung von apoptotischem Material und neutrophilen extrazellulären Fallen exponiert DNA, RNA und Nukleoproteine gegenüber dem Immunsystem. Nukleinsäuren aktivieren unter anderem Toll-like-Rezeptoren und plasmazytoide dendritische Zellen. Dies steigert die Produktion von Typ-I-Interferon und B-Zell-aktivierendem Faktor (BAFF). Autoreaktive B-Zellen differenzieren zu Plasmazellen und produzieren Autoantikörper.
Autoantikörper und Immunkomplexe aktivieren Komplement und Fc-Rezeptoren und verursachen Entzündungen beispielsweise in Glomeruli, Haut und Gefäßen. Der Verbrauch von C3 und C4 kann daher die immunologische Aktivität widerspiegeln. Ein Komplementmangel kann gleichzeitig die Beseitigung von Immunkomplexen beeinträchtigen. Dies erklärt, warum angeborene Defekte vor allem der frühen Komponenten des klassischen Komplementwegs mit einem stark erhöhten SLE-Risiko einhergehen.
Die Pathophysiologie bestimmt Teile der Therapie. Belimumab hemmt das BAFF-vermittelte Überleben von B-Zellen, während Anifrolumab den Typ-I-Interferon-Rezeptor blockiert. Mycophenolat, Methotrexat, Azathioprin und Cyclophosphamid hemmen die Lymphozytenproliferation auf unterschiedlichen Ebenen.
Klinisches Bild
Wann sollte an einen SLE gedacht werden?
Ein SLE sollte bei einer ungeklärten Kombination von Symptomen aus mehreren Organsystemen erwogen werden, insbesondere bei einer jüngeren Frau. Häufige Hinweise sind:
- photosensitives Exanthem oder subakut kutaner Lupus
- rezidivierende schmerzlose Ulzera in Mund oder Nase
- nicht erosive entzündliche Polyarthritis
- Zytopenien in mehr als einer Zellreihe
- Pleuritis oder Perikarditis
- Proteinurie, Hämaturie oder aktives Urinsediment
- Fieber ohne nachgewiesene Infektion
- Krampfanfälle, Psychose, Verwirrtheit oder fokale Neurologie
- Thrombose oder Schwangerschaftskomplikationen zusammen mit Antiphospholipid-Antikörpern
Eine einzelne Manifestation ist selten diagnostisch. ANA-Positivität ohne typische Klinik bedeutet keinen SLE.
Konstitutionelle und muskuloskelettale Manifestationen
Müdigkeit, Fieber, Gewichtsveränderung, Myalgien und Lymphknotenvergrößerung sind häufig, aber unspezifisch. Fieber darf nicht dem SLE zugeschrieben werden, bevor eine Infektion abgeklärt wurde, insbesondere bei immunsupprimierten Patienten.
Arthralgien und entzündliche Arthritis gehören zu den häufigsten Manifestationen. Die Arthritis ist meist symmetrisch, betrifft Hände, Handgelenke und Knie und ist in der Regel nicht erosiv. Eine Jaccoud-Arthropathie kann reversible oder später fixierte Fehlstellungen verursachen, ohne das typische erosive Bild der rheumatoiden Arthritis.
Haut und Schleimhäute
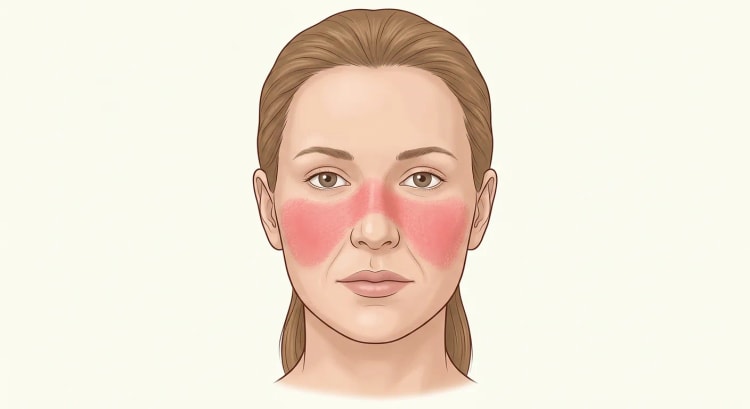
Der akut kutane Lupus umfasst unter anderem das Schmetterlingserythem über Wangen und Nasenrücken, häufig unter Aussparung der Nasolabialfalten. Der subakut kutane Lupus verursacht photosensitive, anuläre oder papulosquamöse Läsionen. Der diskoide Lupus verursacht infiltrierte, schuppende Plaques mit follikulären Hyperkeratosen, Atrophie und Narbenbildung. Eine vernarbende Alopezie kann dauerhaft sein.
Orale und nasale Ulzerationen sind häufig schmerzlos. Livedo reticularis, urtikarielle Vaskulitis, palpable Purpura und digitale Ischämie können auftreten, erfordern jedoch eine gezielte Differenzialdiagnostik.
Hämatologische Manifestationen
Leukopenie, insbesondere Lymphopenie, ist häufig. Eine Thrombozytopenie kann mild und stabil oder akut und blutungsgefährdend sein. Die autoimmunhämolytische Anämie ist gekennzeichnet durch Retikulozytose, erhöhte Laktatdehydrogenase (LDH), erniedrigtes Haptoglobin, indirekte Hyperbilirubinämie und meist einen positiven direkten Antiglobulintest. Hämatologische Veränderungen können auch durch Infektion, Arzneimittel, Hypersplenismus, thrombotische Mikroangiopathie, Makrophagenaktivierungssyndrom oder Knochenmarkerkrankungen bedingt sein [7].
Nieren
Eine Lupusnephritis kann sich mit Proteinurie, mikroskopischer Hämaturie, Leukozyturie, Zylindern, Hypertonie oder eingeschränkter Nierenfunktion manifestieren. Fehlende Ödeme und ein normales Kreatinin schließen eine relevante Glomerulonephritis nicht aus. Eine aktive Nephritis kann bereits bei Diagnosestellung des SLE vorliegen oder sich später entwickeln.
Neuropsychiatrische Manifestationen
Die Manifestationen umfassen Krampfanfälle, Psychose, akuten Verwirrtheitszustand, zerebrovaskuläre Erkrankungen, Myelitis, Optikusneuritis, aseptische Meningitis und periphere Neuropathie. Kopfschmerzen, Müdigkeit, leichte kognitive Beeinträchtigung, Angst und Depression sind häufig, haben aber eine geringe Spezifität für einen entzündlichen neuropsychiatrischen SLE. Zerebrovaskuläre Erkrankungen und Krampfanfälle gehören zu den besser etablierten Manifestationen [8].
Herz und Lunge
Pleuritis und kleinere Pleuraergüsse sind die häufigsten pulmonalen Manifestationen. Interstitielle Lungenerkrankung, pulmonale Hypertonie, akute Lupuspneumonitis, Shrinking-Lung-Syndrom und diffuse alveoläre Hämorrhagie sind seltener. Die diffuse alveoläre Hämorrhagie ist ein lebensbedrohlicher Zustand mit hoher Mortalität [9].
Eine Perikarditis ist häufiger als eine Myokarditis. Eine Libman-Sacks-Endokarditis kann auftreten, insbesondere zusammen mit Antiphospholipid-Antikörpern. Dyspnoe oder Thoraxschmerz sollten auch eine Abklärung hinsichtlich Lungenembolie, Infektion und atherosklerotischer Herz-Kreislauf-Erkrankung veranlassen.
Abklärung und Diagnostik
Grundsätze
Es gibt keinen einzelnen diagnostischen Test für den SLE. Die Diagnose erfordert:
- ein klinisches Bild, das mit einem SLE vereinbar ist
- unterstützende immunologische Befunde
- eine objektive Erfassung der Organbeteiligung
- einen hinreichenden Ausschluss von Infektion, Malignom, Arzneimittelreaktion und anderen Autoimmunerkrankungen
Die Klassifikationskriterien wurden für die Forschung entwickelt. Sie können der Diagnostik Struktur geben, dürfen aber nicht mechanisch angewendet werden. Ein Patient kann einen klinisch sicheren SLE haben, ohne bereits 10 Punkte zu erreichen, insbesondere früh im Verlauf. Umgekehrt können punktbringende Befunde andere Ursachen haben.
Basisdiagnostik
| Bereich | Untersuchungen | Klinische Fragestellung |
|---|---|---|
| Entzündung und Blut | Blutbild mit Differenzialblutbild, CRP, BSG, Ferritin bei Verdacht auf Hyperinflammation | Zytopenie, Infektion, Hämolyse oder Makrophagenaktivierung |
| Nieren | Kreatinin, eGFR, Albumin, Urinstix, Urinmikroskopie, Albumin/Kreatinin- oder Protein/Kreatinin-Quotient im Urin, Blutdruck | Liegt eine Lupusnephritis oder ein chronischer Nierenschaden vor? |
| Immunologie | ANA mit Titer und Muster, Anti-dsDNA, Anti-Sm, C3, C4 | Immunologische Unterstützung und Aktivitätsbeurteilung |
| Weitere Autoantikörper | Anti-Ro/SSA, Anti-La/SSB, Anti-RNP | Overlap, Schwangerschaftsrisiko und neonataler Lupus |
| Antiphospholipid-Antikörper | Lupusantikoagulans, Antikardiolipin IgG/IgM, Anti-Beta-2-Glykoprotein-I IgG/IgM | Thromboserisiko und Antiphospholipid-Syndrom |
| Hämolyse | Retikulozyten, Bilirubin, LDH, Haptoglobin, direkter Antiglobulintest | Autoimmunhämolytische Anämie |
| Organbezogen | EKG, Echokardiographie, Röntgen-Thorax, CT, Lungenfunktion, MRT, EEG oder Liquoranalyse je nach Klinik | Organbeteiligung bestätigen und graduieren |
| Vor Immunsuppression | Hepatitis B und C, HIV und Tuberkulosetest je nach Risiko und geplantem Arzneimittel | Reaktivierungsrisiko und Therapiesicherheit |
ANA haben eine hohe Sensitivität, aber eine geringe Spezifität. Positive ANA kommen bei anderen Autoimmunerkrankungen, Infektionen, Arzneimittelexposition und bei Gesunden vor. Anti-dsDNA ist spezifischer und kann mit der Aktivität korrelieren, vor allem bei Nephritis, die Serologie allein sollte jedoch keine Therapieeskalation steuern. Anti-Sm hat eine hohe Spezifität, aber eine geringe Sensitivität. Das CRP ist bei aktivem SLE häufig normal oder mäßig erhöht. Ein deutlich erhöhtes CRP, beispielsweise über 50 mg/l, sollte besonders an eine Infektion denken lassen, auch wenn Serositis und Arthritis einen CRP-Anstieg verursachen können [10].
EULAR/ACR-Kriterien von 2019
Positive ANA mit einem Titer von mindestens 1:80 zu irgendeinem Zeitpunkt sind obligates Eingangskriterium. Danach wird innerhalb jeder Domäne nur das Kriterium mit der höchsten Punktzahl gewertet. Befunde dürfen nur gezählt werden, wenn der SLE die plausibelste Erklärung ist. Für die Klassifikation sind mindestens ein klinisches Kriterium und insgesamt mindestens 10 Punkte erforderlich [1].
| Domäne | Kriterium | Punkte |
|---|---|---|
| Konstitutionell | Fieber über 38,3 °C | 2 |
| Hämatologisch | Leukopenie | 3 |
| Hämatologisch | Thrombozytopenie | 4 |
| Hämatologisch | Autoimmunhämolyse | 4 |
| Neuropsychiatrisch | Delir | 2 |
| Neuropsychiatrisch | Psychose | 3 |
| Neuropsychiatrisch | Krampfanfall | 5 |
| Mukokutan | Nicht vernarbende Alopezie | 2 |
| Mukokutan | Orale Ulzera | 2 |
| Mukokutan | Subakut kutaner oder diskoider Lupus | 4 |
| Mukokutan | Akut kutaner Lupus | 6 |
| Serosa | Pleura- oder Perikarderguss | 5 |
| Serosa | Akute Perikarditis | 6 |
| Muskuloskelettal | Gelenkbeteiligung | 6 |
| Renal | Proteinurie über 0,5 g pro Tag | 4 |
| Renal | Bioptisch gesicherte Lupusnephritis Klasse II oder V | 8 |
| Renal | Bioptisch gesicherte Lupusnephritis Klasse III oder IV | 10 |
| Antiphospholipid-Antikörper | Positives Lupusantikoagulans, Antikardiolipin oder Anti-Beta-2-Glykoprotein-I | 2 |
| Komplement | Niedriges C3 oder niedriges C4 | 3 |
| Komplement | Niedriges C3 und niedriges C4 | 4 |
| SLE-spezifische Antikörper | Anti-dsDNA oder Anti-Sm | 6 |
Die Kriterien hatten in der Validierungskohorte eine Sensitivität von 96,1 Prozent und eine Spezifität von 93,4 Prozent. Sie klassifizieren also auf Gruppenebene gut, machen aber eine klinische Differenzialdiagnostik nicht überflüssig [1].
Nierenbiopsie
Eine Nierenbiopsie sollte bei einer Proteinurie von mindestens 0,5 g pro Tag, einer ungeklärten Nierenfunktionseinschränkung oder einem aktiven Urinsediment erwogen werden. Eine geringere Proteinurie schließt eine histologisch aktive Nephritis nicht aus, insbesondere bei Hämaturie, Zylindern, steigendem Anti-dsDNA oder sinkendem Komplement.
Die Biopsie soll Nephritisklasse, Aktivität, chronische Veränderungen und alternative Prozesse wie eine thrombotische Mikroangiopathie beurteilen. Die Histologie beeinflusst die Therapiewahl und die Prognoseeinschätzung.
Abklärung neuropsychiatrischer Symptome
Die Abklärung soll zunächst wie bei einer Person ohne SLE mit entsprechendem Syndrom erfolgen. Je nach Präsentation gehören MRT von Gehirn oder Rückenmark, Liquoranalyse, EEG, neuropsychologische Testung und Neurophysiologie dazu. Infektion, metabolische Enzephalopathie, Nieren- oder Leberversagen, glukokortikoidinduzierte Psychose, Epilepsie und thromboembolische Erkrankungen müssen ausgeschlossen werden, bevor die Symptome einem entzündlichen SLE zugeschrieben werden [11].
flowchart TD
A["Verdacht auf SLE<br>Anamnese und Befund"] --> B["Blutbild, Kreatinin, Urin<br>ANA, Anti-dsDNA, C3 und C4"]
B --> C["ANA positiv<br>und passende Klinik"]
C -->|"Ja"| D["Organbeteiligung erfassen<br>und Differenzialdiagnosen"]
C -->|"Nein"| E["Diagnose überdenken<br>andere Ursache abklären"]
D --> F["Nierenbefund, ZNS-Befund<br>oder andere organbedrohende Erkrankung"]
F -->|"Ja"| G["Akute fachärztliche Beurteilung<br>Biopsie oder organbezogene Abklärung"]
F -->|"Nein"| H["Krankheitsaktivität beurteilen<br>und glukokortikoidsparende Therapie wählen"]
G --> I["Induktionstherapie<br>gefolgt von langfristiger Erhaltung"]
H --> J["Hydroxychloroquin<br>und gezielte Zusatztherapie"]
Differenzialdiagnosen
| Differenzialdiagnose | Befunde, die für eine alternative Diagnose sprechen |
|---|---|
| Infektion, einschließlich Endokarditis, EBV, CMV, HIV und Parvovirus | Hoher CRP-Anstieg, positive Kulturen oder PCR, lokalisierter Infektfokus, Splenomegalie |
| Rheumatoide Arthritis | Persistierende erosive Synovitis, Anti-CCP-Antikörper, wenig typische SLE-Serologie |
| Sjögren-Syndrom | Dominierende Augen- und Mundtrockenheit, Speicheldrüsenbefunde, Anti-Ro/SSA und Anti-La/SSB ohne weiteres SLE-Bild |
| Systemische Sklerose | Raynaud-Phänomen mit Sklerodaktylie, Kapillarmuster, Ösophagusdysmotilität |
| Dermatomyositis | Objektive proximale Muskelschwäche, erhöhte Kreatinkinase, typische Hautbefunde |
| ANCA-assoziierte Vaskulitis | Pauci-immune Glomerulonephritis, nekrotisierende Vaskulitis, typische Atemwegsmanifestationen |
| Primäres Antiphospholipid-Syndrom | Thrombose oder geburtshilfliche Morbidität ohne weitere entzündliche SLE-Manifestationen |
| Thrombotisch-thrombozytopenische Purpura (TTP) | Mikroangiopathische Hämolyse, ausgeprägte Thrombozytopenie, Schistozyten und schwerer ADAMTS13-Mangel |
| Arzneimittelinduzierter Lupus | Zeitlicher Zusammenhang mit beispielsweise Hydralazin, Procainamid oder TNF-Inhibitoren, häufig Anti-Histon-Antikörper, meist geringere Nieren- und ZNS-Beteiligung |
| Fibromyalgie | Ausgedehnte Schmerzen und Müdigkeit ohne objektive Entzündung oder serologische Veränderung |
| Malignom | B-Symptomatik, atypische Zytopenien, Monoklonalität, pathologische Lymphknoten |
| Rosazea und seborrhoisches Ekzem | Gesichtsausschlag ohne systemische Befunde, Komedonen oder Teleangiektasien, Beteiligung der Nasolabialfalten |
Infektion und aktiver SLE können gleichzeitig vorliegen. Eine Verschlechterung unter Immunsuppression darf daher nicht automatisch als Schub gewertet werden.
Therapie
Therapieziele
Ziel sind Remission oder niedrige Krankheitsaktivität, das Ausbleiben neuer Organschäden, weniger Schübe, gute Lebensqualität und eine möglichst geringe Glukokortikoidexposition. Die Therapie richtet sich nach der schwersten aktiven Organmanifestation, der Vortherapie, Komorbiditäten, Kinderwunsch und den Präferenzen des Patienten.
Nichtmedikamentöse Therapie und Prävention
Patientenschulung und partizipative Entscheidungsfindung sind zentral. Empfohlen werden:
- Rauchstopp
- Breitspektrum-Sonnenschutz mit hohem Lichtschutzfaktor und schützende Kleidung
- regelmäßige körperliche Aktivität angepasst an das Funktionsniveau
- Kontrolle von Blutdruck, Blutfetten, Gewicht und Diabetesrisiko
- Impfungen gemäß nationalem Programm und geplanter Immunsuppression
- Beurteilung des Osteoporoserisikos unter Glukokortikoidtherapie
- Schwangerschaftsplanung bei stabiler oder gering aktiver Erkrankung
- strukturierte Unterstützung bei Adhärenz, Schlaf, psychischer Gesundheit und Arbeitsfähigkeit
Körperliches Training scheint sicher zu sein und kann die körperliche Funktion und möglicherweise die Fatigue verbessern, die Evidenz aus randomisierten Studien ist jedoch unsicher und der Effekt auf die Krankheitsaktivität gering [4].
Hydroxychloroquin
Hydroxychloroquin wird nahezu allen Patienten empfohlen, auch bei milder Erkrankung und in der Schwangerschaft. Die Behandlung senkt das Schubrisiko und kann sich günstig auf Haut, Gelenke, Thromboserisiko und langfristige Organschäden auswirken. Die Zieldosis beträgt 5 mg/kg tatsächliches Körpergewicht pro Tag (EULAR 2023, 2b/B), individualisiert nach Schubrisiko und Risiko einer retinalen Toxizität und unter Berücksichtigung von Aktivität, Adhärenz und Nierenfunktion. In ausgewählten Fällen, zum Beispiel bei mäßiger bis schwerer Aktivität, kann eine höhere Anfangsdosis eingesetzt werden (höchstens 400 mg pro Tag), die nach Besserung reduziert wird [2].
Eine augenärztliche Untersuchung erfolgt bei Therapiebeginn oder früh danach. Bei niedrigem Risiko beginnt das jährliche Screening spätestens nach fünf Behandlungsjahren. Ein früheres jährliches Screening ist erforderlich bei hoher Dosis, eingeschränkter Nierenfunktion, gleichzeitiger Tamoxifentherapie oder vorbestehender Makulaerkrankung [10].
Glukokortikoide
Glukokortikoide sollten als Überbrückungstherapie betrachtet werden, bis langsamer wirkende krankheitsmodifizierende Therapien greifen. Dosis und Applikationsweg richten sich nach dem Schweregrad:
- leichte lokale Erkrankung: topische Glukokortikoidtherapie oder kurze systemische Gabe
- mäßige systemische Aktivität: Prednisolon in niedriger bis mittlerer Dosis mit sofortigem Ausschleichplan
- mäßige bis schwere oder organbedrohende Erkrankung: intravenöse Methylprednisolon-Pulse 125–1 000 mg pro Tag über 1–3 Tage können erwogen werden (EULAR 2023, 3b/C), gefolgt von einer niedrigeren oralen Dosis und raschem Ausschleichen
Die Erhaltungsdosis sollte auf höchstens 5 mg Prednisolonäquivalent pro Tag reduziert und wenn möglich abgesetzt werden [2]. Die kumulative Exposition ist eng mit Infektionen, Osteoporose, Diabetes, Katarakt, kardiovaskulärem Risiko und bleibenden Organschäden verknüpft.
Konventionelle immunmodulierende Arzneimittel
Methotrexat wird vor allem bei persistierender Arthritis und Hauterkrankung eingesetzt. Azathioprin ist eine Alternative bei mehreren nicht renalen Manifestationen und eignet sich, wenn eine Schwangerschaft geplant ist. Mycophenolat wird bei Lupusnephritis und bei bestimmten schweren extrarenalen Manifestationen eingesetzt. Cyclophosphamid ist hauptsächlich organbedrohenden Erkrankungen vorbehalten, etwa proliferativer Nephritis, schwerem neuropsychiatrischem SLE, alveolärer Hämorrhagie oder Myokarditis.
Fertilitätsrisiko und Bedarf an Gonadenschutz sind vor Cyclophosphamid zu besprechen. Fertilitätserhaltende Maßnahmen sollten eine akut lebensrettende Therapie nicht verzögern.
Biologika
Belimumab kann bei persistierender autoantikörperpositiver aktiver Erkrankung trotz Standardtherapie ergänzt werden, insbesondere bei wiederholten Schüben, Glukokortikoidabhängigkeit sowie mukokutaner oder muskuloskelettaler Aktivität. In BLISS-52 erreichten nach 52 Wochen 58 Prozent unter Belimumab 10 mg/kg ein Ansprechen im SLE Responder Index, verglichen mit 44 Prozent unter Placebo [12].
Anifrolumab kann bei mäßig bis schwer aktivem extrarenalem SLE erwogen werden, insbesondere bei ausgeprägter Hauterkrankung und Bedarf an Glukokortikoideinsparung. In TULIP-2 erreichten 47,8 Prozent unter Anifrolumab und 31,5 Prozent unter Placebo ein BICLA-Ansprechen. Herpes zoster trat unter Anifrolumab häufiger auf [13]. Der Impfstatus, insbesondere hinsichtlich Herpes zoster, sollte daher vor Therapiebeginn überprüft werden. Es gibt keine direkt vergleichende randomisierte Studie, die zeigt, dass Belimumab oder Anifrolumab generell überlegen ist [14].
Rituximab wird außerhalb der zugelassenen SLE-Indikation bei schwerer refraktärer Organbeteiligung eingesetzt, insbesondere bei Zytopenien, Nephritis oder neuropsychiatrischer Erkrankung, nach fachärztlicher Beurteilung.
Arzneimitteldosierungen
Die folgenden Dosierungen sind gebräuchliche fachärztliche Schemata für Erwachsene. Eine Anpassung an Nierenfunktion, Blutbild, Körpergewicht, Schwangerschaft, Wechselwirkungen und lokale Fachinformation ist erforderlich.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Hydroxychloroquin | Zieldosis 5 mg/kg tatsächliches Körpergewicht pro Tag, höchstens 400 mg pro Tag | Eine höhere Anfangsdosis kann in ausgewählten Fällen bei mäßiger bis schwerer Aktivität eingesetzt und nach Besserung reduziert werden. Eine Dosisreduktion kann bei Niereninsuffizienz oder hohem Risiko einer retinalen Toxizität erforderlich sein |
| Prednisolon | Meist 0,1 bis 0,5 mg/kg pro Tag bei mäßiger Erkrankung | Ausschleichen von Beginn an planen, Ziel höchstens 5 mg pro Tag in der Erhaltung |
| Methylprednisolon intravenös | 125 bis 1 000 mg pro Tag über 1 bis 3 Tage | Kann bei mäßiger bis schwerer Erkrankung erwogen werden (EULAR 2023, 3b/C). Dosis nach Schweregrad, am höchsten bei lebens- oder organbedrohender Erkrankung |
| Methotrexat | 15 bis 25 mg einmal pro Woche | Folsäuregabe, in der Schwangerschaft kontraindiziert |
| Azathioprin | 1,5 bis 2 mg/kg pro Tag | Blutbild und Leberwerte kontrollieren, in der Schwangerschaft einsetzbar |
| Mycophenolatmofetil | 2 bis 3 g pro Tag zur Initialtherapie, häufig 1 bis 2 g pro Tag in der Erhaltung | Teratogen, erfordert sichere Kontrazeption |
| Cyclophosphamid, Euro-Lupus | 500 mg intravenös alle zwei Wochen, insgesamt 6 Dosen | Kumulative Dosis 3 g, eingesetzt bei proliferativer Lupusnephritis |
| Belimumab intravenös | 10 mg/kg an Tag 0, 14 und 28, danach alle 28 Tage | Als Zusatztherapie bei aktivem SLE und Lupusnephritis |
| Belimumab subkutan | 200 mg einmal pro Woche. Bei Beginn wegen aktiver Lupusnephritis bei Erwachsenen: 400 mg (zwei Injektionen à 200 mg) einmal pro Woche für vier Dosen, danach 200 mg einmal pro Woche | Alternative zur intravenösen Gabe, Dosierung gemäß Fachinformation |
| Anifrolumab | 300 mg intravenös alle 4 Wochen | Bei mäßigem bis schwerem extrarenalem SLE, erhöhtes Risiko für Herpes zoster |
| Voclosporin | 23,7 mg oral zweimal täglich | Gabe mit Mycophenolat und Glukokortikoid bei Lupusnephritis, eGFR und Blutdruck kontrollieren |
| Rituximab | 1 000 mg intravenös an Tag 1 und 15 | Einsatz außerhalb der zugelassenen SLE-Indikation bei refraktärer Erkrankung |
Verfügbarkeit, Kostenerstattung und regionaler Einsatz von Biologika und Voclosporin können in Schweden von den internationalen Empfehlungen abweichen. Die lokale Arzneimittelkommission und die aktuelle Fachinformation sind zu berücksichtigen.
Therapie von Haut und Gelenken
Die Basistherapie besteht aus Sonnenschutz und Hydroxychloroquin. Topische Glukokortikoide werden in geeigneter Stärke und für begrenzte Zeit eingesetzt. Topische Calcineurininhibitoren können im Gesicht oder an anderen empfindlichen Stellen angewendet werden. Ein Rauchstopp ist wichtig, da Rauchen beim kutanen Lupus mit schlechterem Therapieansprechen assoziiert ist.
Bei unzureichender Wirkung werden je nach Phänotyp und übriger Erkrankung Methotrexat, Mycophenolat, Belimumab oder Anifrolumab erwogen. Randomisierte Studien zum kutanen SLE sind heterogen, und die Evidenz für viele gebräuchliche Therapien ist gering, Hydroxychloroquin senkt jedoch wahrscheinlich kutane Schübe [15].
Die Arthritis wird mit Hydroxychloroquin und bei Bedarf kurzzeitig mit NSAR behandelt, sofern keine Nierenerkrankung, kein hohes Blutungsrisiko und keine andere Kontraindikation vorliegen. Methotrexat ist ein häufiger nächster Schritt bei persistierender entzündlicher Arthritis.
Lupusnephritis
Die Klassen I und II erfordern in der Regel keine nierenspezifische Immunsuppression, sofern nicht eine ausgeprägte Proteinurie oder andere Organaktivität eine Behandlung rechtfertigt. Die nephroprotektive Therapie umfasst Blutdruckkontrolle, Blockade des Renin-Angiotensin-Systems bei Proteinurie, Lipidsenkung nach Risikobeurteilung und Vermeidung nephrotoxischer Arzneimittel.
Klasse III oder IV, mit oder ohne Klasse V, wird mit Glukokortikoiden in Kombination mit Mycophenolat oder niedrig dosiertem intravenösem Cyclophosphamid behandelt. Das Euro-Lupus-Schema mit 500 mg Cyclophosphamid alle zwei Wochen über sechs Dosen erzielte im Euro-Lupus Nephritis Trial nach median etwa 41 Monaten vergleichbare Ergebnisse wie das Hochdosisschema [16]. Die Zehnjahres-Nachbeobachtung zeigte keinen Unterschied zwischen den Gruppen hinsichtlich Tod, anhaltender Verdopplung des Serumkreatinins oder terminaler Niereninsuffizienz [17].
Die moderne Therapie kann als Kombinationstherapie gestaltet werden:
- Glukokortikoid plus Mycophenolat plus Belimumab
- Glukokortikoid plus Mycophenolat plus Voclosporin oder anderer Calcineurininhibitor
- Glukokortikoid plus niedrig dosiertes Cyclophosphamid, mit oder ohne Belimumab
Belimumab als Ergänzung zur Standardtherapie erhöhte nach 104 Wochen den Anteil mit primärem renalem Ansprechen von 32 auf 43 Prozent und mit komplettem renalem Ansprechen von 20 auf 30 Prozent [18]. Voclosporin zusammen mit Mycophenolat und rasch ausgeschlichenen Glukokortikoiden erhöhte das komplette renale Ansprechen nach 52 Wochen von 23 auf 41 Prozent [19].
Das ACR betont, dass die Nephritistherapie als kontinuierlich und nicht als strikt in Induktion und Erhaltung unterteilt betrachtet werden sollte. Nach komplettem renalem Ansprechen wird in der Regel eine fortgesetzte kombinierte Immunsuppression über mindestens drei bis fünf Jahre empfohlen, individualisiert nach Schubrisiko und Toxizität [20].
Das Ansprechen sollte anhand von Proteinurie, eGFR, Urinsediment, Blutdruck und Klinik beurteilt werden. Ein früher Rückgang der Proteinurie ist prognostisch günstig. Eine ausbleibende Besserung sollte zur Überprüfung von Adhärenz, Dosis, gegebenenfalls Arzneimittelspiegel, Infektion, chronischem Schaden und alternativer Diagnose führen. Eine erneute Biopsie kann erforderlich sein.
Neuropsychiatrischer SLE
Die Therapie richtet sich nach dem wahrscheinlichen Mechanismus:
- entzündliche Manifestation: Glukokortikoide und häufig Cyclophosphamid; bei refraktärer Erkrankung kann Rituximab erwogen werden
- thrombotische Manifestation mit Antiphospholipid-Antikörpern: Thrombozytenaggregationshemmung oder Antikoagulation
- primäre Epilepsie, Depression oder Migräne: übliche symptomatische Therapie, sofern keine Befunde für einen aktiven entzündlichen SLE sprechen
Die Zuordnung ist entscheidend. Eine intensive Immunsuppression hilft nicht bei atherosklerotischem Schlaganfall, arzneimittelinduzierter Psychose oder infektiöser Enzephalitis.
Hämatologischer SLE
Eine leichte stabile Leukopenie oder Thrombozytopenie muss nicht immer behandelt werden. Bei schwerer Autoimmunhämolyse oder blutungsgefährdender Thrombozytopenie werden Glukokortikoide eingesetzt. Intravenöses Immunglobulin kann rasch, aber oft nur vorübergehend wirken. Rituximab, Azathioprin, Mycophenolat oder andere hämatologische Therapien werden bei refraktärer Erkrankung erwogen. Die Evidenz beruht weitgehend auf kleinen Studien und klinischer Erfahrung [7].
Eine thrombotische Mikroangiopathie erfordert eine akute Diagnostik und eine mechanismusgerechte Therapie. Eine TTP mit schwerem ADAMTS13-Mangel wird nicht wie eine gewöhnliche Lupuszytopenie behandelt.
Antiphospholipid-Antikörper und Antiphospholipid-Syndrom
Die Persistenz von Antiphospholipid-Antikörpern ist mit zwei Proben im Abstand von mindestens 12 Wochen zu bestätigen. Ein Hochrisikoprofil umfasst Lupusantikoagulans, Dreifachpositivität oder persistierend hohe Antikörperspiegel.
Niedrig dosierte Acetylsalicylsäure (75–100 mg pro Tag) sollte bei SLE-Patienten ohne Antiphospholipid-Syndrom, aber mit Hochrisikoprofil nach individueller Abwägung des Blutungsrisikos erwogen werden (EULAR 2023, 2a/B). Bei SLE mit thrombotischem Antiphospholipid-Syndrom wird nach der ersten arteriellen oder unprovozierten venösen Thrombose eine langfristige Therapie mit einem Vitamin-K-Antagonisten empfohlen (EULAR 2023, 1b/B) [2]. Nach venöser Thrombose beträgt der Ziel-INR 2–3. Rivaroxaban sollte beim dreifach positiven Antiphospholipid-Syndrom nicht eingesetzt werden [21].
Schwangerschaft und Fertilität
Eine Schwangerschaft sollte geplant werden, wenn die Erkrankung stabil oder gering aktiv war, möglichst über mindestens sechs Monate. Aktive Nephritis, pulmonale Hypertonie, schwere Herz- oder Lungenerkrankung und kürzlich durchgemachte schwere Thrombose gehen mit einem hohen Risiko einher.
Hydroxychloroquin sollte fortgeführt werden. Azathioprin und Tacrolimus können bei Bedarf eingesetzt werden, während Mycophenolat, Methotrexat und Cyclophosphamid in der Schwangerschaft normalerweise kontraindiziert sind. Anti-Ro/SSA und Anti-La/SSB bergen ein Risiko für neonatalen Lupus und kongenitalen Herzblock. Antiphospholipid-Antikörper und die geburtshilfliche Vorgeschichte bestimmen den Einsatz von Acetylsalicylsäure und niedermolekularem Heparin [22].
Verlaufskontrolle und Prognose
Klinische Verlaufskontrolle
Bei aktiver Erkrankung oder Therapieänderung sind engmaschige Kontrollen erforderlich, häufig alle vier bis zwölf Wochen. Stabile Patienten ohne größere Organschäden können seltener kontrolliert werden, meist alle sechs bis zwölf Monate. Eine Lupusnephritis erfordert engmaschigere Kontrollen, auch wenn der Patient beschwerdefrei ist [10].
Bei jedem Besuch sollte Folgendes beurteilt werden:
- neue Symptome und objektive Zeichen von Organaktivität
- Blutdruck und Gewicht
- Adhärenz und Nebenwirkungen
- Glukokortikoiddosis
- Blutbild, Kreatinin und Leberwerte je nach Therapie
- Urinstix und quantifizierte Proteinurie
- C3, C4 und Anti-dsDNA zur Unterstützung der Aktivitätsbeurteilung
- Infektionen, Impfungen und Schwangerschaftsplanung
- kardiovaskuläres Risiko, Knochengesundheit und psychische Gesundheit
Validierte Aktivitätsindizes wie SLEDAI-2K oder BILAG können für eine strukturierte Beurteilung eingesetzt werden. Der SLICC/ACR Damage Index misst irreversible Organschäden. Das Ziel niedriger Krankheitsaktivität bedeutet eine klinisch stabile Erkrankung mit geringer Aktivität, ohne neue Organschäden und mit niedriger Glukokortikoiddosis.
Serologisch aktive, aber klinisch stumme Erkrankung
Steigendes Anti-dsDNA und sinkendes Komplement können Schüben vorausgehen, insbesondere einer Nephritis, haben jedoch eine unzureichende Spezifität, um allein eine Therapieeskalation zu rechtfertigen. Der Patient sollte untersucht, die Adhärenz überprüft und Urin sowie Nierenfunktion engmaschiger kontrolliert werden. Serologische Aktivität ohne klinische Aktivität sollte in der Regel nicht isoliert behandelt werden [10].
Therapiesicherheit
Das Kontrollprogramm wird an das Arzneimittel angepasst. Blutbild, Leberwerte und Kreatinin werden unter Therapie mit Methotrexat, Azathioprin, Mycophenolat und Cyclophosphamid kontrolliert. Immunglobuline müssen gegebenenfalls bei rezidivierenden Infektionen oder B-Zell-gerichteter Therapie überwacht werden. Lebendimpfstoffe sind bei relevanter Immunsuppression zu vermeiden. Inaktivierte Impfstoffe sind im Allgemeinen sicher, die Immunantwort kann jedoch vermindert sein.
Hydroxychloroquin erfordert ein ophthalmologisches Screening. Glukokortikoide erfordern eine Beurteilung von Blutdruck, Glukose, Lipiden, Osteoporose, Katarakt und Glaukom. Calcineurininhibitoren erfordern eine besondere Kontrolle von Blutdruck, Nierenfunktion und Wechselwirkungen.
Prognose
Mit einer schlechteren Prognose assoziierte Faktoren sind:
- Lupusnephritis, insbesondere bei verzögerter Diagnose oder hohem chronischem Schaden in der Biopsie
- neuropsychiatrische oder kardiopulmonale Organbeteiligung
- Antiphospholipid-Syndrom
- rezidivierende Schübe
- schwere Thrombozytopenie oder Hämolyse
- Infektionen
- langfristig hohe Glukokortikoiddosis
- Rauchen, Hypertonie und Dyslipidämie
- geringe Adhärenz und mangelnder Zugang zur Versorgung
Die moderne Therapie hat das Überleben verbessert, doch fast die Hälfte der Patienten mit initial milder Erkrankung kann später schwerere Manifestationen entwickeln [3]. Die Langzeitprognose verbessert sich durch frühzeitige Erkennung einer Nephritis, konsequente Hydroxychloroquintherapie, rasche Kontrolle organbedrohender Aktivität, Glukokortikoideinsparung und aktive Prävention von Infektionen und Herz-Kreislauf-Erkrankungen.
Quellen
- Aringer M et al. 2019 European League Against Rheumatism/American College of Rheumatology classification criteria for systemic lupus erythematosus. Annals of the Rheumatic Diseases 2019. PMID: 31383717
- Fanouriakis A et al. EULAR recommendations for the management of systemic lupus erythematosus: 2023 update. Annals of the Rheumatic Diseases 2024. PMID: 37827694
- Fanouriakis A et al. Update on the diagnosis and management of systemic lupus erythematosus. Annals of the Rheumatic Diseases 2021. PMID: 33051219
- Frade S et al. Exercise as adjunctive therapy for systemic lupus erythematosus. Cochrane Database of Systematic Reviews 2023. PMID: 37073886
- Dai X et al. Systemic lupus erythematosus: updated insights on the pathogenesis, diagnosis, prevention and therapeutics. Signal Transduction and Targeted Therapy 2025. PMID: 40097390
- Yazdany J et al. Systemic lupus erythematosus; stroke and myocardial infarction risk: a systematic review and meta-analysis. RMD Open 2020. PMID: 32900883
- Velo-García A et al. The diagnosis and management of the haematologic manifestations of lupus. Journal of Autoimmunity 2016. PMID: 27461045
- Carrión-Barberà I et al. Neuropsychiatric involvement in systemic lupus erythematosus: A review. Autoimmunity Reviews 2021. PMID: 33609799
- Shin JI et al. Systemic Lupus Erythematosus and Lung Involvement: A Comprehensive Review. Journal of Clinical Medicine 2022. PMID: 36431192
- Mosca M et al. European League Against Rheumatism recommendations for monitoring patients with systemic lupus erythematosus in clinical practice and in observational studies. Annals of the Rheumatic Diseases 2010. PMID: 19892750
- Bertsias GK et al. EULAR recommendations for the management of systemic lupus erythematosus with neuropsychiatric manifestations. Annals of the Rheumatic Diseases 2010. PMID: 20724309
- Navarra SV et al. Efficacy and safety of belimumab in patients with active systemic lupus erythematosus: a randomised, placebo-controlled, phase 3 trial. Lancet 2011. PMID: 21296403
- Morand EF et al. Trial of Anifrolumab in Active Systemic Lupus Erythematosus. New England Journal of Medicine 2020. PMID: 31851795
- Kirou KA et al. Belimumab or anifrolumab for systemic lupus erythematosus? A risk-benefit assessment. Frontiers in Immunology 2022. PMID: 36119023
- Hannon CW et al. Interventions for cutaneous disease in systemic lupus erythematosus. Cochrane Database of Systematic Reviews 2021. PMID: 33687069
- Houssiau FA et al. Immunosuppressive therapy in lupus nephritis: the Euro-Lupus Nephritis Trial, a randomized trial of low-dose versus high-dose intravenous cyclophosphamide. Arthritis and Rheumatism 2002. PMID: 12209517
- Houssiau FA et al. The 10-year follow-up data of the Euro-Lupus Nephritis Trial comparing low-dose and high-dose intravenous cyclophosphamide. Annals of the Rheumatic Diseases 2010. PMID: 19155235
- Furie R et al. Two-Year, Randomized, Controlled Trial of Belimumab in Lupus Nephritis. New England Journal of Medicine 2020. PMID: 32937045
- Rovin BH et al. Efficacy and safety of voclosporin versus placebo for lupus nephritis: AURORA 1. Lancet 2021. PMID: 33971155
- Sammaritano LR et al. 2024 American College of Rheumatology Guideline for the Screening, Treatment, and Management of Lupus Nephritis. Arthritis & Rheumatology 2025. PMID: 40331662
- Tektonidou MG et al. EULAR recommendations for the management of antiphospholipid syndrome in adults. Annals of the Rheumatic Diseases 2019. PMID: 31092409
- Andreoli L et al. EULAR recommendations for women's health and the management of family planning, assisted reproduction, pregnancy and menopause in patients with systemic lupus erythematosus and/or antiphospholipid syndrome. Annals of the Rheumatic Diseases 2017. PMID: 27457513