Zusammenfassung
Das Behçet-Syndrom ist eine chronische, rezidivierende entzündliche Systemerkrankung und eine Vaskulitis variabler Gefäßgröße, die Arterien und Venen jeder Größe betreffen kann. Rezidivierende orale Aphthen sind am häufigsten, doch genitale Ulzera, Hautläsionen, nichterosive Arthritis, Uveitis, Venenthrombosen, arterielle Aneurysmen sowie neurologische und gastrointestinale Manifestationen sind diagnostisch und prognostisch bedeutsam. Die Diagnose wird klinisch gestellt. Es gibt keinen einzelnen diagnostischen Labortest, und Klassifikationskriterien dürfen weder eine Gesamtbeurteilung noch den aktiven Ausschluss von Infektionen, chronisch-entzündlichen Darmerkrankungen, anderen Vaskulitiden und monogener Autoinflammation ersetzen [1].
Das Management richtet sich nach der aktuellen Organbeteiligung, der entzündlichen Aktivität, bereits eingetretenen Schäden und prognostischen Faktoren. Eine isolierte mukokutane oder artikuläre Erkrankung wird primär lokal und mit Colchicin behandelt. Apremilast, Azathioprin oder TNF-Hemmer können bei Therapieresistenz eingesetzt werden. Posteriore Uveitis, retinale Vaskulitis, Gefäßbeteiligung, Neuro-Behçet und schwere intestinale Erkrankung erfordern eine rasche, fachärztlich geführte Behandlung mit Glukokortikoid in Kombination mit einem immunmodulierenden oder immunsuppressiven Medikament. Eine frühe Therapie mit einem monoklonalen TNF-Hemmer sollte bei visus-, organ- oder lebensbedrohlicher Erkrankung erwogen werden [2,3].
Thrombosen beim Behçet-Syndrom sind vor allem entzündlich bedingt. Die Immunsuppression ist daher zentral. Eine Antikoagulation kann in ausgewählten Fällen als Ergänzung gerechtfertigt sein, doch pulmonale oder andere arterielle Aneurysmen müssen vor Therapiebeginn gesucht werden, da das Blutungsrisiko erheblich sein kann. Hämoptysen, akuter Visusverlust, fokal-neurologische Defizite, Zeichen einer intrakraniellen Hypertension, ein Budd-Chiari-Syndrom oder ein vermutetes Aneurysma erfordern ein notfallmäßiges Vorgehen.
Hintergrund und Epidemiologie
Das Behçet-Syndrom kommt weltweit vor, ist aber entlang der historischen Seidenstraße, von Ostasien über den Nahen Osten bis in den Mittelmeerraum, am häufigsten. Die Prävalenz variiert stark zwischen Populationen. Die berichteten Werte reichen von weniger als 1 pro 100 000 in Teilen Nordeuropas bis zu etwa 80 bis 370 pro 100 000 in der Türkei [4]. Die Erkrankung manifestiert sich meist im zweiten bis vierten Lebensjahrzehnt. Eine Erstmanifestation nach dem 50. bis 55. Lebensjahr ist ungewöhnlich und sollte Anlass zu einer besonders sorgfältigen Differenzialdiagnostik geben.
Sowohl Frauen als auch Männer erkranken. Männer, insbesondere jüngere Männer aus Hochprävalenzregionen, haben häufiger schwere okuläre, neurologische, venöse und arterielle Manifestationen. Die Krankheitsaktivität ist in den ersten Jahren oft am höchsten und nimmt mit zunehmendem Alter tendenziell ab, doch etablierte Gefäß-, Augen- oder neurologische Schäden sind meist irreversibel.
Etwa 15 bis 20 Prozent entwickeln ihre ersten Symptome im Kindesalter. Bei Kindern entfaltet sich das Krankheitsbild oft schrittweise über mehrere Jahre. Gastrointestinale und neurologische Manifestationen sowie eine familiäre Häufung sind relativ häufiger als bei Erwachsenen, während genitale Ulzera und Gefäßmanifestationen seltener sein können [5]. Ein sehr früher Beginn, eine ausgeprägte Familienanamnese oder ein atypisches Phänotypmuster sollten an eine monogene autoinflammatorische Erkrankung denken lassen.
Pathophysiologie
Immunologisch liegt das Behçet-Syndrom im Grenzbereich zwischen Autoinflammation und Autoimmunität. Eine genetische Prädisposition wirkt vermutlich mit mikrobiellen oder anderen Umweltfaktoren zusammen. HLA-B51 ist der stärkste bekannte genetische Risikomarker, kommt aber auch bei vielen Gesunden vor und erklärt nur einen kleineren Teil des genetischen Gesamtrisikos. Varianten unter anderem in ERAP1, IL10 und in Genen, die IL-23- und Th17-Antworten regulieren, wurden ebenfalls mit der Erkrankung assoziiert [6].
Die Entzündung ist gekennzeichnet durch neutrophile Aktivierung, Endothelschädigung und eine Dysregulation sowohl der angeborenen als auch der adaptiven Immunität. TNF-, IL-1-, IL-6-, IL-17- und IL-23-assoziierte Signalwege sind beteiligt, ihre Bedeutung variiert jedoch zwischen den verschiedenen Organphänotypen. Dies erklärt teilweise, warum ein Medikament beispielsweise bei Uveitis wirksam, bei mukokutaner Erkrankung aber unwirksam oder verschlechternd sein kann.
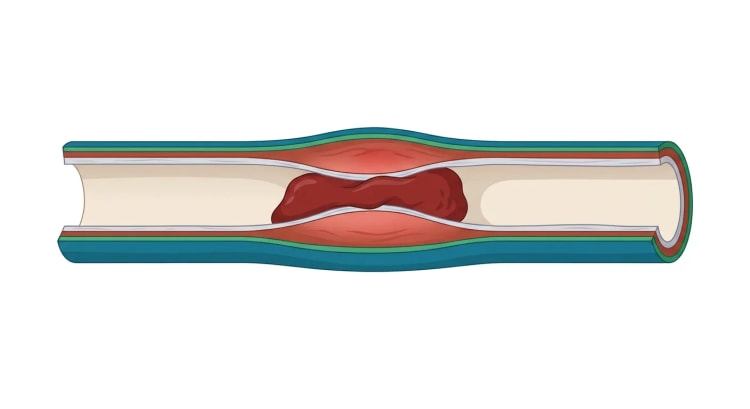
Die Gefäßbeteiligung ist für das Management besonders wichtig. Endotheliale Entzündung und neutrophilenvermittelte Gefäßschädigung tragen zur Thrombusbildung bei. Die Thromben haften oft fest an der entzündeten Gefäßwand und embolisieren seltener als konventionelle venöse Thromben. Derselbe Patient kann gleichzeitig Thrombosen und Aneurysmen aufweisen. Der vaskuläre Behçet ist daher als entzündliche Gefäßerkrankung zu behandeln und nicht allein als Thrombophilie [7].
Klinisches Bild
Mukokutane Manifestationen
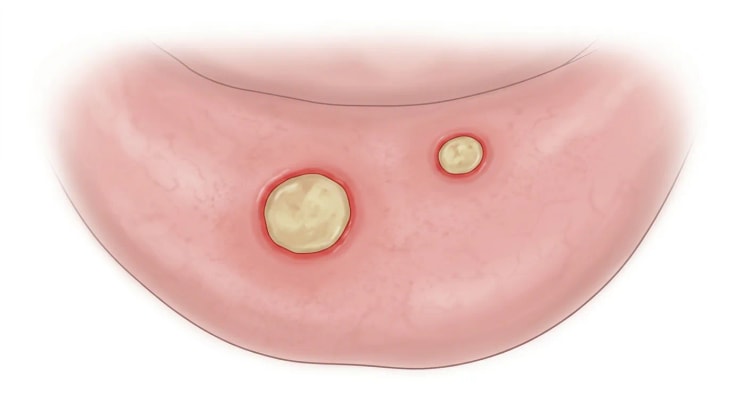
Orale Aphthen treten bei etwa 95 bis 97 Prozent auf und sind oft die erste Manifestation. Sie sind schmerzhaft, rund oder oval, haben einen erythematösen Randsaum und einen gelblich-weißen Grund und heilen meist ohne Narben ab. Einzelne Aphthen sind in der Bevölkerung häufig und wenig spezifisch. Multiple, oft rezidivierende Ulzera unterschiedlicher Größe, einschließlich Majoraphthen, erhärten den Verdacht.
Genitale Ulzera kommen bei etwa 50 bis 85 Prozent vor und sind spezifischer. Sie finden sich meist am Skrotum, an der Vulva oder in der Vagina, sind tiefer als orale Ulzera und hinterlassen bei etwa der Hälfte Narben. Frühere genitale Ulzera sollten aktiv erfragt und Narben auch dann gesucht werden, wenn keine aktiven Läsionen vorliegen.
Häufige Hautmanifestationen sind:
- Papulopustulöse oder akneiforme Läsionen, auch außerhalb der typischen Akneprädilektionsstellen.
- Erythema-nodosum-artige druckschmerzhafte Knoten, besonders an den Unterschenkeln.
- Oberflächliche Thrombophlebitis, die mit einem Erythema nodosum verwechselt werden kann.
- Seltener vaskulitische Ulzerationen, Purpura oder Pyoderma-gangraenosum-artige Läsionen.
Gelenkmanifestationen
Arthralgien oder Arthritiden treten bei etwa der Hälfte auf. Typisch ist eine flüchtige, nichterosive Mono- oder Oligoarthritis an Knie, Sprunggelenk, Handgelenk oder Hand. Die Schübe bilden sich meist innerhalb von Tagen bis Wochen ohne Deformität zurück. Eine persistierende symmetrische Polyarthritis, ausgeprägte Erosionen oder eine führende axiale Beteiligung sprechen für eine alternative oder zusätzliche Diagnose.
Augenbeteiligung
Eine Augenbeteiligung tritt bei bis zur Hälfte auf und ist oft bilateral. Typische Manifestationen sind eine nichtgranulomatöse Panuveitis, posteriore Uveitis, Retinitis und okklusive retinale Vaskulitis. Eine isolierte Uveitis anterior kommt vor, ist aber weniger typisch. Ein Hypopyon ist klassisch, aber relativ selten.
Symptome sind Verschwommensehen, Glaskörpertrübungen, Augenschmerzen, Rötung und Photophobie. Eine posteriore Entzündung kann ohne ausgeprägte Schmerzen oder Rötung zu Visusminderung führen. Wiederholte Schübe können Makulaödem, Gefäßverschlüsse, Optikusatrophie, Katarakt und Glaukom verursachen. Jede neu aufgetretene Sehstörung muss umgehend von einem in Uveitis erfahrenen Augenarzt beurteilt werden.
Vaskuläre Manifestationen
Gefäßmanifestationen treten in manchen Kohorten bei bis zu 40 bis 50 Prozent auf. Venöse Manifestationen überwiegen. Am häufigsten ist die tiefe Beinvenenthrombose, Thrombosen können aber auch die Vena cava, die Lebervenen, die Pfortader, die zerebralen Sinus und das rechte Herz betreffen. Rezidivierende Thrombosen bei einem jungen Menschen, besonders an atypischer Lokalisation und zusammen mit oralen Ulzera, genitalen Ulzera oder Uveitis, sind ein wichtiges diagnostisches Signal.
Arterielle Manifestationen sind seltener, aber besonders schwerwiegend. Pulmonalarterienaneurysmen oder Pulmonalarterienthrombosen können Husten, Dyspnoe, Thoraxschmerzen und Hämoptysen verursachen. Aneurysmen und Pseudoaneurysmen können auch in der Aorta sowie in peripheren, koronaren und viszeralen Arterien entstehen. Gefäßeingriffe bei unkontrollierter Entzündung bergen das Risiko von Anastomosenaneurysmen, Graftthrombosen und Rezidiven.
Neurologische Manifestationen
Der Neuro-Behçet wird in zwei Hauptformen unterteilt [8]:
- Parenchymaler Neuro-Behçet: entzündliche Läsionen vorwiegend in Hirnstamm, Basalganglien und Dienzephalon, gelegentlich im Rückenmark oder in den Großhirnhemisphären. Mögliche Folgen sind eine subakute Hemiparese, Pyramidenbahnzeichen, Dysarthrie, Ataxie, Verhaltensänderungen, kognitive Beeinträchtigung oder Sphinkterstörungen.
- Nichtparenchymaler Neuro-Behçet: vor allem zerebrale Sinusvenenthrombose mit Kopfschmerzen, Stauungspapille, visuellen Symptomen und intrakranieller Hypertension. Periphere Venenthrombosen liegen häufig gleichzeitig vor.
Kopfschmerzen sind auch ohne Neuro-Behçet häufig und beruhen meist auf Migräne oder Spannungskopfschmerz. Neue, anhaltende oder progrediente Kopfschmerzen, insbesondere mit Stauungspapille, fokal-neurologischen Defiziten, Fieber oder Verhaltensänderung, erfordern eine notfallmäßige Abklärung.
Gastrointestinale und andere Organbeteiligung
Der intestinale Behçet ist in Ostasien häufiger und im Mittelmeerraum seltener. Typisch sind wenige große, runde oder ovale, tiefe Ulzera im terminalen Ileum und Zökum. Die Symptome umfassen Bauchschmerzen, Diarrhö, Blutungen, Gewichtsverlust und Fieber. Komplikationen sind Perforation, Abszess und Striktur [9].
Eine kardiale Beteiligung ist selten, kann aber Perikarditis, Myokarditis, Klappenerkrankungen, Koronararterienaneurysmen und intrakardiale Thromben umfassen. Eine Epididymitis kommt vor. Eine renale Beteiligung ist ungewöhnlich und sollte in erster Linie an eine andere Systemerkrankung, Arzneimitteltoxizität oder sekundäre Amyloidose denken lassen.
Abklärung und Diagnostik
Diagnostisches Prinzip
Die Diagnose beruht auf einem charakteristischen, oft über die Zeit entstehenden klinischen Muster und dem Ausschluss plausibler Differenzialdiagnosen. Ein normales CRP oder ein negativer HLA-B51-Test schließen ein Behçet-Syndrom nicht aus. Patienten mit visusbedrohender Uveitis, zerebraler Sinusvenenthrombose oder Pulmonalarterienaneurysma können eine Behandlung benötigen, bevor die Klassifikationskriterien vollständig erfüllt sind.
Die Anamnese sollte systematisch Folgendes umfassen:
- Häufigkeit, Lokalisation, Dauer und narbige Abheilung oraler und genitaler Ulzera.
- Augenrötung, Schmerzen, Photophobie, Glaskörpertrübungen und Visusminderung.
- Hautknoten, Pusteln, akneiforme Läsionen und oberflächliche Thrombophlebitis.
- Gelenkschübe.
- Frühere Thrombosen, Hämoptysen, Armschwellung, erweiterte oberflächliche Venen oder Aszites.
- Kopfschmerzen, fokal-neurologische Defizite, kognitive oder Verhaltensänderungen.
- Bauchschmerzen, Diarrhö, Blut im Stuhl und Gewichtsverlust.
- Ethnische und geografische Herkunft, Familienanamnese, Erkrankungsalter und Medikation.
- Infektionsrisiko, Sexualanamnese und Symptome, die auf eine chronisch-entzündliche Darmerkrankung hinweisen.
Die vollständige körperliche Untersuchung umfasst Mundhöhle, Genitale, sofern indiziert und mit Einwilligung, Haut, Gelenke, Neurostatus, Gefäßstatus, Blutdruck und eine orientierende Augenuntersuchung. Die Fotodokumentation rezidivierender Läsionen kann die Beurteilung erleichtern.
flowchart TD
A["Verdacht auf Behçet-Syndrom"] --> B["Ulzera, Haut, Gelenke<br>und Organmanifestationen<br>erfassen"]
B --> C["Augen-, Gefäß-, Neuro- oder<br>Darmbeteiligung, die ein<br>Notfallvorgehen erfordert?"]
C -->|Ja| D["Notfallmäßige organspezifische<br>Abklärung und<br>fachärztliche Therapie"]
C -->|Nein| E["Befund, Basislabor und<br>gezielte Abklärung der<br>Differenzialdiagnosen"]
D --> F["ICBD-Punktwert als Stütze,<br>nicht als alleinige<br>Diagnosevoraussetzung"]
E --> F
F --> G["Multidisziplinäre<br>Gesamtbeurteilung"]
G --> H["Organadaptierte Therapie<br>und strukturierte Nachsorge"]
Diagnostisches Vorgehen bei Verdacht auf Behçet-Syndrom. Augen-, Gefäß-, Neuro- oder Darmbeteiligung, die ein Notfallvorgehen erfordert, wird abgeklärt und behandelt, ohne abzuwarten, bis die Klassifikationskriterien erfüllt sind [1].
Klassifikationskriterien
Die ICBD-Kriterien (International Criteria for Behçet's Disease) von 2014 haben eine höhere Sensitivität als die älteren Kriterien der International Study Group (ISG). Mindestens 4 Punkte klassifizieren den Patienten als Behçet-Syndrom [10].
| Manifestation | Punkte |
|---|---|
| Orale Aphthen | 2 |
| Genitale Aphthen | 2 |
| Augenbeteiligung | 2 |
| Hautmanifestationen | 1 |
| Neurologische Manifestation | 1 |
| Vaskuläre Manifestation | 1 |
| Positiver Pathergietest | 1 |
In der internationalen Validierung hatten die ICBD-Kriterien eine Sensitivität von 94,8 Prozent und eine Spezifität von 90,5 Prozent. Die entsprechenden Werte für die ISG-Kriterien lagen bei 85,0 bzw. 96,0 Prozent. Die höhere Sensitivität macht die ICBD-Kriterien bei früher oder inkompletter Erkrankung nützlich, die geringere Spezifität birgt jedoch das Risiko einer Überdiagnose, insbesondere bei isolierten Aphthen, Akne, Kopfschmerzen oder unspezifischen vaskulären Befunden.
Die ISG-Kriterien erfordern rezidivierende orale Ulzera und mindestens zwei der folgenden Merkmale: genitale Ulzera, typische Augenläsionen, typische Hautläsionen oder positiver Pathergietest. Die Kriterien sind relativ spezifisch, erfassen aber Patienten nicht, deren erste schwere Manifestation neurologisch, vaskulär oder gastrointestinal ist.
Laboruntersuchungen
Die Basisdiagnostik wird an die Präsentation angepasst, umfasst aber üblicherweise ein Blutbild mit Differenzialblutbild, CRP, BSG, Kreatinin, Elektrolyte, Leberwerte, Albumin, Urinstix und Urinprotein. Diese Untersuchungen beurteilen Entzündung, alternative Diagnosen, Organschäden und Therapievoraussetzungen, nicht jedoch die Behçet-Diagnose selbst.
Gezielte Untersuchungen können umfassen:
- Ferritin, Vitamin B12, Folsäure, Eisenstatus und Zöliakieserologie bei rezidivierenden Aphthen.
- HIV, Syphilis, Herpesdiagnostik und weitere Mikrobiologie je nach Risiko und Läsionstyp.
- ANA, ENA, Komplement, ANCA und Antiphospholipid-Antikörper, wenn eine andere Systemerkrankung erwogen wird.
- Thrombophiliediagnostik bei atypischer oder familiärer Thrombose, besonders wenn das Ergebnis die Dauer der Antikoagulation beeinflusst.
- Stuhlkultur, Calprotectin und endoskopische Abklärung bei gastrointestinalen Symptomen.
- Infektionsscreening einschließlich Tuberkulose und Hepatitis B vor einer Biologikatherapie.
HLA-B51 findet sich in manchen Populationen bei etwa 40 bis 60 Prozent der Patienten, aber auch bei vielen Gesunden. Der Test hat einen geringen positiven prädiktiven Wert und sollte weder zur Bestätigung noch zum Ausschluss der Diagnose verwendet werden [1].
Pathergietest und Histologie
Der Pathergietest erfolgt durch sterile intradermale Nadelstiche, meist mit einer 20-G-Nadel am Unterarm. Eine erythematöse Papel oder Pustel von mindestens 2 mm nach 24 bis 48 Stunden gilt als positiv. Ein positives Ergebnis ist unterstützend, aber nicht pathognomonisch und variiert geografisch und methodisch stark. Der Test ist in Nordeuropa deutlich weniger sensitiv als in der Türkei und Teilen Asiens.
Eine Biopsie von Haut oder Darmschleimhaut kann Infektion, Malignität, granulomatöse Erkrankung oder eine andere Vaskulitis ausschließen. Die Histologie beim Behçet ist dagegen nicht spezifisch. Die Befunde können eine neutrophile Entzündung, Vaskulitis oder thrombotische Gefäßschädigung umfassen.
Die sonografische Messung der Wanddicke der Vena femoralis communis zeigte in türkischen Studien eine Sensitivität und Spezifität von über 80 Prozent bei einem Grenzwert von 0,5 mm. Die Methode ist noch nicht ausreichend in verschiedenen Populationen oder gegenüber allen relevanten Differenzialdiagnosen validiert und darf nicht als eigenständiger diagnostischer Test verwendet werden [1].
Organspezifische Diagnostik
Augen: Spaltlampenuntersuchung, Fundoskopie in Mydriasis, optische Kohärenztomografie und Fluoreszeinangiografie nach augenärztlicher Beurteilung. Okklusive retinale Vaskulitis, retinale Infiltrate und diffuse Kapillarleckage sind typische Befunde.
Gefäße: Kompressionssonografie bei Verdacht auf Extremitätenthrombose. CT- oder MR-Venografie wird bei zentraler oder atypischer Thrombose eingesetzt. CT-Angiografie oder MR-Angiografie ist bei Verdacht auf Läsionen der Aorta, der Pulmonalarterien oder anderer Arterien erforderlich. Bei Hämoptysen muss notfallmäßig nach einem Pulmonalarterienaneurysma gesucht werden.
Neurologie: Die kontrastmittelgestützte MRT des Gehirns ist die Methode der ersten Wahl beim parenchymalen Neuro-Behçet. Eine MR-Venografie erfolgt bei Verdacht auf Sinusvenenthrombose. Der Liquor zeigt bei parenchymaler Erkrankung häufig eine mäßige Pleozytose und Eiweißerhöhung, während oligoklonale Banden meist fehlen. Ein normaler Liquor ist bei zerebraler Sinusvenenthrombose häufig, der Eröffnungsdruck kann jedoch erhöht sein [8].
Gastrointestinale Erkrankung: Ileokoloskopie mit multiplen Biopsien. CT- oder MR-Enterografie wird bei Verdacht auf Dünndarmbeteiligung oder Komplikationen eingesetzt. Typische Ulzera stützen die Diagnose, doch Infektion, medikamentöse Schädigung und Morbus Crohn müssen ausgeschlossen werden.
Differenzialdiagnosen
| Klinisches Muster | Wichtige Differenzialdiagnosen | Befunde, die gegen Behçet oder für eine alternative Diagnose sprechen |
|---|---|---|
| Rezidivierende orale Ulzera | Rezidivierende aphthöse Stomatitis, Zöliakie, Eisen-, Folsäure- oder B12-Mangel, zyklische Neutropenie, HIV, Arzneimittelreaktion | Isolierte Ulzera ohne andere Systemmanifestation, Zytopenie, Malabsorption |
| Orale und genitale Ulzera | Herpes simplex, Syphilis, reaktive Arthritis, SLE, erosiver Lichen planus | Positive Mikrobiologie, Bläschenstadium, spezifische Serologie |
| Uveitis | Sarkoidose, HLA-B27-assoziierte Uveitis, Vogt-Koyanagi-Harada, Tuberkulose, Syphilis, Toxoplasmose | Granulomatöse Uveitis, hiläre Lymphadenopathie, typische Infektionsdiagnostik |
| Venöse Thrombose | Antiphospholipid-Syndrom, Malignität, hereditäre Thrombophilie, myeloproliferative Neoplasie | Persistierende Antiphospholipid-Antikörper, JAK2-Mutation, Malignitätsbefunde |
| Arterielle Erkrankung | Takayasu-Arteriitis, Polyarteriitis nodosa, infektiöses Aneurysma, rezidivierende Polychondritis | Typisches Gefäßverteilungsmuster, Knorpelentzündung, Bakteriämie |
| Neurologie | Multiple Sklerose, Neurosarkoidose, SLE, ZNS-Infektion, primäre ZNS-Vaskulitis | Optikusneuritis und periventrikuläre Läsionen, oligoklonale Banden, Granulome, niedrige Liquorglukose |
| Ileozökale Ulzera | Morbus Crohn, Tuberkulose, Yersinien, Amöbiasis, NSAR-Schädigung | Segmentale Längsulzerationen, Pflastersteinrelief, perianale Erkrankung, Granulome |
| Früh beginnende familiäre Erkrankung | A20-Haploinsuffizienz und andere monogene Autoinflammation | Beginn vor dem 5. Lebensjahr, dominantes familiäres Muster, rezidivierendes Fieber, Immundefekt |
Der Morbus Crohn ist die wichtigste gastrointestinale Differenzialdiagnose. Perianale Erkrankung, Längsulzera, Pflastersteinrelief und nicht verkäsende Granulome sprechen eher für Morbus Crohn. Wenige runde, tiefe ileozökale Ulzera zusammen mit genitalen Narben, positivem Pathergietest oder vaskulärer Erkrankung sprechen eher für Behçet.
Bei Kindern mit Beginn vor dem 5. Lebensjahr, familiärer Häufung oder atypisch schwerer Entzündung sollte eine klinisch-genetische Beurteilung erwogen werden. Eine A20-Haploinsuffizienz infolge einer TNFAIP3-Variante kann einen nahezu identischen Phänotyp mit oralen und genitalen Ulzera, Uveitis, Arthritis und Darmentzündung hervorrufen [5].
Therapie
Allgemeine Grundsätze
Therapieziel ist es, die aktive Entzündung rasch zu beenden, Rezidiven vorzubeugen und irreversible Organ- und Funktionsschäden zu vermeiden. Die Behandlung wird individuell nach Organ, Aktivität, Schaden, Alter, Geschlecht, Familienplanung, Komorbidität und Vortherapie ausgerichtet. Die Evidenz ist für mukokutane Erkrankung und Uveitis am besten. Empfehlungen für schwere vaskuläre, neurologische und gastrointestinale Erkrankung beruhen weitgehend auf Beobachtungsstudien und Expertenkonsens [2,3].
Glukokortikoide sollten bei organbedrohender Erkrankung fast immer mit einer steroidsparenden Therapie kombiniert werden. Eine Monotherapie lindert die Symptome rasch, verhindert neue Schübe aber nicht zuverlässig.
Vor einer Immunsuppression sollten Impfstatus, Tuberkuloserisiko, Hepatitis B und C, HIV, Schwangerschaftspläne und Malignitätsrisiko beurteilt werden. Eine TPMT- oder NUDT15-Bestimmung sollte vor Azathioprin gemäß lokalem Standard erwogen werden. TNF-Hemmer dürfen erst begonnen werden, wenn relevante Infektionen ausgeschlossen sind.
Mukokutane Erkrankung
Lokale Maßnahmen umfassen eine gute Mundhygiene, die Behandlung von Zahninfektionen, das Meiden individueller traumatischer Auslöser und eine lokale Schmerzlinderung. Triamcinolonacetonid 0,1 Prozent in Haftpaste kann früh im Verlauf 2- bis 3-mal täglich dünn aufgetragen werden. Ein potentes topisches Glukokortikoid kann kurzfristig bei genitalen Ulzera eingesetzt werden. Topisches Lidocain kann Schmerzen lindern, beeinflusst aber die Krankheitsaktivität nicht.
Colchicin 0,5 mg 2- bis 3-mal täglich, meist insgesamt 1 bis 1,5 mg pro Tag, ist Mittel der ersten Wahl bei rezidivierenden genitalen Ulzera, Erythema-nodosum-artigen Läsionen und Arthritis. In mehreren internationalen Empfehlungen werden höchstens 2 mg pro Tag verwendet. Eine Dosisreduktion ist bei Nieren- oder Leberinsuffizienz sowie bei Wechselwirkungen mit CYP3A4- oder P-Glykoprotein-Inhibitoren erforderlich. Die Wirkung auf ausschließlich orale Ulzera variiert, doch eine zweijährige randomisierte Studie zeigte eine Abnahme genitaler Ulzera, des Erythema nodosum und der Arthritis, vor allem bei Frauen [11].
Bei schwerem mukokutanem Schub kann Prednisolon 40 bis 60 mg täglich über 2 bis 4 Wochen gegeben und anschließend über weitere 4 bis 6 Wochen ausgeschlichen werden, meist zusammen mit Colchicin [12].
Apremilast 30 mg 2-mal täglich ist eine Alternative bei therapieresistenten oralen Ulzera ohne schwere Organbeteiligung. Die Dosis wird gemäß Fachinformation in den ersten 5 Tagen üblicherweise auftitriert, um gastrointestinale Nebenwirkungen zu verringern. In einer Phase-3-Studie mit 207 Patienten verringerte Apremilast die Ulkuslast und verbesserte die Lebensqualität im Vergleich zu Placebo. Diarrhö, Übelkeit und Kopfschmerzen waren am häufigsten [13]. Der Erstattungsstatus in Schweden und die genaue zugelassene Indikation können enger sein als die internationale Empfehlung und sind vor der Verordnung zu prüfen.
Azathioprin 2 bis 2,5 mg/kg pro Tag kann bei schweren oder persistierenden Ulzera, Hautbeteiligung oder gleichzeitiger Gelenk- oder Organbeteiligung eingesetzt werden. TNF-Hemmer werden bei ausgeprägter Therapieresistenz verwendet. Thalidomid kann wirksam sein, sollte aber wegen Teratogenität und des Risikos einer irreversiblen Neuropathie nur in Ausnahmefällen eingesetzt werden. Tocilizumab kann orale und genitale Ulzera verschlechtern und sollte bei isolierter mukokutaner Erkrankung nicht gewählt werden.
Arthritis
Eine akute Mono- oder Oligoarthritis wird mit Colchicin behandelt. NSAR können kurzfristig eingesetzt werden, sofern renales, gastrointestinales und vaskuläres Risiko dies erlauben. Ein intraartikuläres Glukokortikoid ist bei persistierender Monoarthritis nach Ausschluss einer septischen Arthritis eine Alternative.
Bei häufigen Rezidiven oder unzureichender Wirkung wird Azathioprin eingesetzt. TNF-Hemmer können bei schwerer refraktärer Arthritis erwogen werden, besonders wenn eine andere Organmanifestation die Behandlung gleichzeitig rechtfertigt. Randomisierte Studien stützen Colchicin und Azathioprin, verwendeten jedoch unterschiedliche Endpunkte [14].
Augenbeteiligung
Eine Uveitis anterior wird unter augenärztlicher Verantwortung mit topischen Glukokortikoiden und Mydriatika behandelt. Eine topische Behandlung ist bei posteriorer Uveitis, retinaler Vaskulitis oder Panuveitis unzureichend.
Eine akut visusbedrohende Erkrankung wird mit intravenösem Methylprednisolon 500 bis 1 000 mg täglich über 1 bis 3, gelegentlich bis zu 5 Tage behandelt, gefolgt von Prednisolon etwa 0,5 bis 1 mg/kg pro Tag mit schrittweiser Dosisreduktion. Eine systemische steroidsparende Therapie ist umgehend einzuleiten.
Zu den Optionen gehören Azathioprin 2 bis 2,5 mg/kg pro Tag, Ciclosporin 3 bis 5 mg/kg pro Tag, Infliximab oder Adalimumab. Ein monoklonaler TNF-Hemmer oder Interferon alfa sollte bei visusbedrohender posteriorer Erkrankung frühzeitig erwogen werden. Azathioprin verringerte in einer zweijährigen placebokontrollierten Studie neue Augenmanifestationen, Hypopyon-Schübe, orale Ulzera, genitale Ulzera und Arthritis [15].
Infliximab wird meist mit 5 mg/kg intravenös in Woche 0, 2 und 6 gegeben, danach alle 4 bis 8 Wochen. Adalimumab wird mit 80 mg subkutan als Initialdosis gegeben, gefolgt von 40 mg nach einer Woche und danach 40 mg alle zwei Wochen gemäß dem Schema für nichtinfektiöse Uveitis. In einer Beobachtungsstudie mit 177 Patienten verbesserten beide Medikamente die Augenentzündung, wobei Adalimumab bei einigen Endpunkten bessere Ergebnisse und nach einem Jahr eine höhere Therapiepersistenz aufwies [16]. Systematische Daten stützen die Wirksamkeit von Infliximab und Adalimumab, während Secukinumab bei Behçet-assoziierter Uveitis keine überzeugende Wirksamkeit gezeigt hat [17].
Ciclosporin ist bei gleichzeitigem oder früherem Neuro-Behçet zu vermeiden, da die Behandlung mit einem erhöhten Risiko neurologischer Erkrankung assoziiert wurde.
Venöse Thrombose
Eine akute tiefe Venenthrombose wird mit Glukokortikoid und Immunsuppression behandelt. Bei umschriebener Extremitätenthrombose wird häufig Prednisolon zusammen mit Azathioprin eingesetzt. Cyclophosphamid bleibt vor allem ausgedehnter Thrombose der Vena cava, Budd-Chiari-Syndrom, intrakardialem Thrombus oder gleichzeitiger arterieller Beteiligung vorbehalten. Refraktäre oder rezidivierende Thrombosen werden häufig mit Infliximab oder Adalimumab behandelt.
Die Antikoagulation ist umstritten. Die Entscheidung ist individuell nach Lokalisation und Ausdehnung der Thrombose, Blutungsrisiko, gleichzeitiger Thrombophilie und Vorliegen von Aneurysmen zu treffen. Bei Hämoptysen oder Verdacht auf thorakale Gefäßbeteiligung muss ein Pulmonalarterienaneurysma vor einer Antikoagulation aktiv ausgeschlossen werden. Eine Metaanalyse aus dem Jahr 2025, überwiegend aus retrospektiven Studien, fand unter kombinierter Immunsuppression und Antikoagulation niedrigere Rezidivraten als unter jeder der beiden Behandlungen allein, doch Heterogenität und das Risiko eines Indikationsbias schränken die Belastbarkeit dieser Schlussfolgerung ein [18]. Die Antikoagulation ersetzt beim vaskulären Behçet niemals die Immunsuppression.
Arterielle Erkrankung
Pulmonalarterienaneurysmen, Pulmonalarterienthrombosen und andere schwere arterielle Erkrankungen werden akut mit hochdosiertem Glukokortikoid und Cyclophosphamid behandelt. Ein gängiges Schema ist Methylprednisolon 500 bis 1 000 mg intravenös täglich über 3 Tage, danach Prednisolon etwa 1 mg/kg pro Tag, kombiniert mit Cyclophosphamid 500 bis 1 000 mg/m² intravenös alle 4 Wochen. Nach Erreichen der Remission erfolgt meist die Umstellung auf Azathioprin oder eine andere Erhaltungstherapie.
Infliximab sollte bei refraktärer oder unmittelbar lebensbedrohlicher Erkrankung frühzeitig erwogen werden. Die Embolisation ist bei blutendem Pulmonalarterienaneurysma die Intervention der ersten Wahl, sofern anatomisch möglich. Die offene Chirurgie birgt ein hohes Komplikationsrisiko und sollte, wenn die Situation es erlaubt, nach Eindämmung der Entzündung an einem multidisziplinären Zentrum erfolgen.
flowchart TD
A["Verdacht auf Gefäßbeteiligung<br>bei Behçet-Syndrom"] --> B["Hämoptysen, Thoraxschmerz<br>oder Verdacht auf<br>thorakale Gefäßbeteiligung?"]
B -->|Ja| C["Notfall-CT-Angiografie<br>zum Ausschluss eines<br>Pulmonalarterienaneurysmas"]
B -->|Nein| D["Kompressionssonografie<br>oder CT- bzw.<br>MR-Venografie"]
C --> E["Arterielles Aneurysma<br>nachgewiesen?"]
E -->|Ja| F["Hochdosiertes Glukokortikoid<br>und Cyclophosphamid,<br>Embolisation bei<br>Blutung, keine<br>Antikoagulation"]
E -->|Nein| D
D --> G["Glukokortikoid mit<br>Azathioprin bei<br>Extremitätenthrombose"]
G --> H["Ausgedehnte Thrombose der<br>Vena cava, Budd-Chiari-<br>Syndrom oder<br>intrakardialer Thrombus?"]
H -->|Ja| I["Cyclophosphamid,<br>alternativ TNF-Hemmer<br>bei refraktärer oder<br>rezidivierender Thrombose"]
H -->|Nein| J["Antikoagulation als<br>Ergänzung in ausgewählten<br>Fällen nach Ausschluss<br>eines Aneurysmas"]
I --> J
Vorgehen bei Verdacht auf Gefäßbeteiligung. Die Immunsuppression ist die Basistherapie sowohl bei venöser als auch bei arterieller Erkrankung, und ein Pulmonalarterienaneurysma muss ausgeschlossen werden, bevor eine Antikoagulation erwogen wird [2,3,7].
Neuro-Behçet
Ein akuter parenchymaler Neuro-Behçet wird mit intravenösem Methylprednisolon 500 bis 1 000 mg täglich über 3 bis 5 Tage behandelt, gefolgt von Prednisolon etwa 1 mg/kg pro Tag mit langsamer Dosisreduktion. Azathioprin wird auf 2 bis 2,5 mg/kg pro Tag auftitriert. Bei schwerer Präsentation, Hirnstamm- oder Rückenmarksbeteiligung, früher Progression, wiederholten Schüben oder Steroidabhängigkeit sollten Infliximab oder Adalimumab frühzeitig erwogen werden. Cyclophosphamid ist eine Alternative bei schwerer Erkrankung oder wenn ein TNF-Hemmer nicht geeignet ist [8,12].
Die zerebrale Sinusvenenthrombose wird mit hochdosiertem Glukokortikoid behandelt. Eine Antikoagulation über 3 bis 6 Monate wird nach Ausschluss von Aneurysmen häufig eingesetzt, die internationale Praxis variiert jedoch. Eine zusätzliche Immunsuppression wird bei Rezidiv, gleichzeitiger peripherer Gefäßbeteiligung oder einer anderen aktiven Organmanifestation erwogen.
Gastrointestinale Erkrankung
Infektionen und Morbus Crohn sind vor einer Intensivierung der Immunsuppression auszuschließen. Eine leichte, objektiv gesicherte intestinale Erkrankung kann mit Mesalazin 2 bis 4,8 g pro Tag behandelt werden. Bei mittelschwerer bis schwerer Erkrankung wird Azathioprin 2 bis 2,5 mg/kg pro Tag eingesetzt, oft mit einer kurzen Glukokortikoidtherapie.
Infliximab oder Adalimumab werden bei schwerer, steroidabhängiger oder azathioprinrefraktärer Erkrankung eingesetzt. Eine Operation ist bei Perforation, unkontrollierter Blutung, Abszess oder ausgeprägter Striktur erforderlich. Eine postoperative Immunsuppression senkt wahrscheinlich das Rezidivrisiko. Die Validierung von Aktivitätsindizes und vergleichende Therapiestudien sind weiterhin begrenzt [9].
Arzneimitteldosierungen im Überblick
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Triamcinolonacetonid 0,1 Prozent, Haftpaste | Dünne Schicht 2- bis 3-mal täglich | Lokale Behandlung oraler Ulzera, früh im Verlauf angewendet |
| Colchicin | 0,5 mg 2- bis 3-mal täglich, meist 1 bis 1,5 mg pro Tag, höchstens 2 mg pro Tag | Dosisreduktion bei Nieren- oder Leberinsuffizienz und Wechselwirkungen |
| Prednisolon, schwerer mukokutaner Schub | 40 bis 60 mg pro Tag über 2 bis 4 Wochen | Ausschleichen über etwa 4 bis 6 Wochen |
| Prednisolon, Organbeteiligung | 0,5 bis 1 mg/kg pro Tag | Nach eventueller Pulstherapie, Dosisreduktion individuell |
| Methylprednisolon intravenös | 500 bis 1 000 mg pro Tag über 1 bis 5 Tage | Bei Bedrohung von Visus, Gefäßen oder Nervensystem |
| Azathioprin | 2 bis 2,5 mg/kg pro Tag | Auftitrieren, Blutbild und Leberwerte kontrollieren |
| Apremilast | 30 mg 2-mal täglich nach 5-tägiger Dosistitration | Vor allem therapieresistente orale Ulzera ohne schwere Organbeteiligung |
| Ciclosporin | 3 bis 5 mg/kg pro Tag in 2 Dosen | Bei Uveitis, bei Neuro-Behçet vermeiden |
| Infliximab | 5 mg/kg intravenös in Woche 0, 2 und 6, danach alle 4 bis 8 Wochen | Frühzeitig bei schwerer Uveitis oder anderer organbedrohender Erkrankung |
| Adalimumab | 80 mg subkutan an Tag 1, 40 mg an Tag 8, danach 40 mg alle zwei Wochen | Schema für nichtinfektiöse Uveitis, organabhängige Anpassung kann erforderlich sein |
| Cyclophosphamid intravenös | 500 bis 1 000 mg/m² alle 4 Wochen, meist über 6 bis 9 Monate | Schwere arterielle oder neurologische Erkrankung, Anpassung an Alter und Nierenfunktion |
| Mesalazin | 2 bis 4,8 g pro Tag | Leichte intestinale Erkrankung |
| Interferon alfa-2a | Meist 3 bis 6 Millionen IE subkutan 3-mal pro Woche | Spezialistentherapie, vor allem bei refraktärer Uveitis |
Schwangerschaft und Fertilität
Die Erkrankung bessert sich in vielen Schwangerschaften, der Verlauf ist jedoch nicht vorhersagbar. Prednisolon, Azathioprin, Ciclosporin und wahrscheinlich Colchicin können nach individueller Risikoabwägung eingesetzt werden. Die Erfahrung mit TNF-Hemmern in der Schwangerschaft aus anderen entzündlichen Erkrankungen ist beträchtlich, doch die Plazentagängigkeit nimmt in der späteren Schwangerschaft zu, und der Zeitpunkt eines eventuellen Absetzens ist mit Geburtshelfer und behandelndem Facharzt zu planen [19].
Methotrexat, Mycophenolatmofetil und Thalidomid sind in der Schwangerschaft kontraindiziert. Cyclophosphamid ist gonadotoxisch und teratogen und erfordert eine Fertilitätsberatung und sichere Kontrazeption. Bei schwerer lebensbedrohlicher Erkrankung in der Schwangerschaft ist ein multidisziplinäres, individualisiertes Vorgehen erforderlich.
Verlaufskontrolle und Prognose
Die Nachsorge sollte von Ärzten mit Erfahrung in systemischer Vaskulitis koordiniert werden, meist Rheumatologen oder Internisten, mit direktem Zugang zu Augenheilkunde, Neurologie, Gefäßchirurgie, Gastroenterologie und Dermatologie. Die Intervalle richten sich nach dem Phänotyp. Aktive oder kürzlich organbedrohende Erkrankung wird häufig alle 1 bis 3 Monate kontrolliert, stabile mukokutane Erkrankung alle 6 bis 12 Monate.
Bei jedem Besuch werden neue Ulzera, Haut- und Gelenkschübe, Sehstörungen, neurologische Symptome, abdominelle Beschwerden und Zeichen einer Gefäßbeteiligung dokumentiert. Blutbild, Kreatinin, Leberwerte und Entzündungsmarker werden an Therapie und Organbeteiligung angepasst. Das CRP kann trotz aktiver Uveitis oder Neuro-Behçet normal sein und darf die Therapie nicht allein steuern.
Die augenärztliche Verlaufskontrolle beurteilt entzündliche Aktivität, Sehschärfe, retinale Gefäßschäden, Makulaödem, Katarakt und Glaukom. Nach Gefäßbeteiligung wird gezielte Bildgebung eingesetzt, um Thromboseausdehnung, Aneurysmadurchmesser und Therapieansprechen zu dokumentieren. Beim Neuro-Behçet werden die neurologische Funktion und die MRT nach klinischem Bedarf verfolgt. Die intestinale Erkrankung wird anhand von Symptomen, Blutbild, Albumin, CRP, Calprotectin und Endoskopie oder Enterografie überwacht, wenn das Ergebnis die Therapie beeinflusst.
Die Prognose hat sich durch frühere Diagnose, moderne ophthalmologische Therapie und TNF-Hemmer verbessert. Mukokutane und artikuläre Erkrankung verursacht vor allem Schmerzen und eingeschränkte Lebensqualität, aber selten bleibende Organschäden. Uveitis und parenchymaler Neuro-Behçet können zu kumulativem Funktionsverlust führen. Arterielle Aneurysmen, Budd-Chiari-Syndrom, schwere neurologische Erkrankung und gastrointestinale Perforation sind die wichtigsten Ursachen vorzeitigen Todes.
In älteren Kohorten lag die Fünfjahresmortalität bei etwa 3 Prozent. Männliches Geschlecht, arterielle Beteiligung und eine hohe Rezidivrate waren unabhängig mit der Mortalität assoziiert [4]. Beim Neuro-Behçet sind eine Hirnstamm- oder Rückenmarkspräsentation, eine hohe Liquorzellzahl, frühe Progression und häufige Rezidive ungünstige prognostische Faktoren [8]. Eine frühe und ausreichend intensive Behandlung schwerer Organbeteiligung ist daher wichtiger, als abzuwarten, bis der Patient jeden Teil eines Klassifikationssystems erfüllt.
Quellen
- Alibaz-Oner F, Direskeneli H. Update on the Diagnosis of Behçet's Disease. Diagnostics 2022. PMID: 36611332
- Hatemi G et al. 2018 update of the EULAR recommendations for the management of Behçet's syndrome. Ann Rheum Dis 2018. PMID: 29625968
- Hatemi G et al. EULAR recommendations for the management of Behçet's syndrome: 2025 update. Ann Rheum Dis 2026. PMID: 41876291
- Saadoun D, Wechsler B. Behçet's disease. Orphanet J Rare Dis 2012. PMID: 22497990
- Yildiz M et al. Pediatric Behçet's Disease. Front Med 2021. PMID: 33614684
- Bozca BC, Alpsoy E. Experimental Therapeutic Solutions for Behcet's Disease. J Exp Pharmacol 2021. PMID: 33603502
- Bettiol A et al. Vascular Behçet syndrome: from pathogenesis to treatment. Nat Rev Rheumatol 2023. PMID: 36544027
- Kalra S et al. Diagnosis and management of Neuro-Behçet's disease: international consensus recommendations. J Neurol 2014. PMID: 24366648
- Lee HJ, Cheon JH. Optimal diagnosis and disease activity monitoring of intestinal Behçet's disease. Intest Res 2017. PMID: 28670227
- International Team for the Revision of the International Criteria for Behçet's Disease. The International Criteria for Behçet's Disease: a collaborative study of 27 countries on the sensitivity and specificity of the new criteria. J Eur Acad Dermatol Venereol 2014. PMID: 23441863
- Yurdakul S et al. A double-blind trial of colchicine in Behçet's syndrome. Arthritis Rheum 2001. PMID: 11710724
- Alpsoy E et al. Treatment of Behçet's Disease: An Algorithmic Multidisciplinary Approach. Front Med 2021. PMID: 33996847
- Hatemi G et al. Trial of Apremilast for Oral Ulcers in Behçet's Syndrome. N Engl J Med 2019. PMID: 31722152
- Leccese P et al. Management of skin, mucosa and joint involvement of Behçet's syndrome: A systematic review for update of the EULAR recommendations for the management of Behçet's syndrome. Semin Arthritis Rheum 2019. PMID: 29954598
- Yazici H et al. A controlled trial of azathioprine in Behçet's syndrome. N Engl J Med 1990. PMID: 2404204
- Atienza-Mateo B et al. Comparative Study of Infliximab Versus Adalimumab in Refractory Uveitis due to Behçet's Disease: National Multicenter Study of 177 Cases. Arthritis Rheumatol 2019. PMID: 31237427
- Urruticoechea-Arana A et al. Efficacy and safety of biological therapy compared to synthetic immunomodulatory drugs or placebo in the treatment of Behçet's disease associated uveitis: a systematic review. Rheumatol Int 2019. PMID: 30421105
- Chuklin A et al. Anticoagulants and immunosuppressive therapy for thrombosis in Behçet's syndrome: a systematic review and meta-analysis. J Thromb Haemost 2025. PMID: 40769432
- Martineau M et al. Behçet's syndrome in pregnancy. Obstet Med 2010. PMID: 27582833