Zusammenfassung
Das Turner-Syndrom wird durch das vollständige oder partielle Fehlen eines der beiden Geschlechtschromosomen verursacht und tritt bei etwa 50 pro 100 000 Mädchen und Frauen auf. Der Phänotyp reicht von ausgeprägten angeborenen Fehlbildungen bis zu alleinigem Kleinwuchs oder prämaturer Ovarialinsuffizienz. Die Diagnose wird durch eine Chromosomenanalyse gesichert, bei der mindestens 30 Metaphasen ausgezählt werden. Alle Betroffenen benötigen unabhängig vom Karyotyp eine lebenslange multidisziplinäre Nachsorge [1].
Bei Diagnosestellung sind Herz und gesamte thorakale Aorta mittels Echokardiographie und Kardio-MRT zu beurteilen. Bei asymptomatischen Kindern mit vollständig dargestellten und unauffälligen echokardiographischen Befunden kann die Kardio-MRT aufgeschoben werden, bis sie ohne Narkose möglich ist. Der Blutdruck wird mindestens jährlich kontrolliert, vorzugsweise ergänzt durch eine 24-Stunden-Messung. Kleinwuchs wird frühzeitig mit Wachstumshormon behandelt. Bei Ovarialinsuffizienz wird die Pubertätsinduktion mit niedrig dosiertem 17-beta-Östradiol im Alter von etwa 11 bis 12 Jahren begonnen, gefolgt von einer langsamen Dosissteigerung und späterer Ergänzung von Progesteron. Eine Fertilitätsberatung ist früh anzubieten, da die ovarielle Reserve rasch verloren gehen kann. Eine Schwangerschaft erfordert eine sorgfältige kardiovaskuläre Risikobeurteilung und sollte bei ausgeprägter Aortendilatation vermieden werden. Ein regelmäßiges Screening ist unter anderem auf Hypothyreose, Zöliakie, Diabetes, Leberbeteiligung, Hörminderung und niedrige Knochendichte erforderlich.
Hintergrund und Epidemiologie
Das Turner-Syndrom ist klinisch und zytogenetisch definiert bei einer Person mit weiblichem Phänotyp, einem normalen X-Chromosom und vollständigem oder partiellem Fehlen des zweiten Geschlechtschromosoms, zusammen mit mindestens einem typischen klinischen Befund. Ein reiner Karyotyp 45,X macht etwa 40 bis 50 Prozent der Fälle aus. Die übrigen weisen beispielsweise ein 45,X/46,XX-Mosaik, ein Isochromosom Xq, ein Ring-X, eine Deletion von Xp oder Xq oder Y-chromosomales Material auf [2].
Die Prävalenz unter lebend geborenen Mädchen beträgt etwa 1 zu 2 000 bis 2 500. Pränatal ist 45,X deutlich häufiger, die meisten dieser Schwangerschaften enden jedoch in einem Spontanabort. Der Mosaikgrad im peripheren Blut sagt den Phänotyp nicht zuverlässig voraus, da die Verteilung der verschiedenen Zelllinien zwischen den Organen variieren kann.
Die Komorbidität umfasst vor allem:
- Kleinwuchs
- prämature Ovarialinsuffizienz
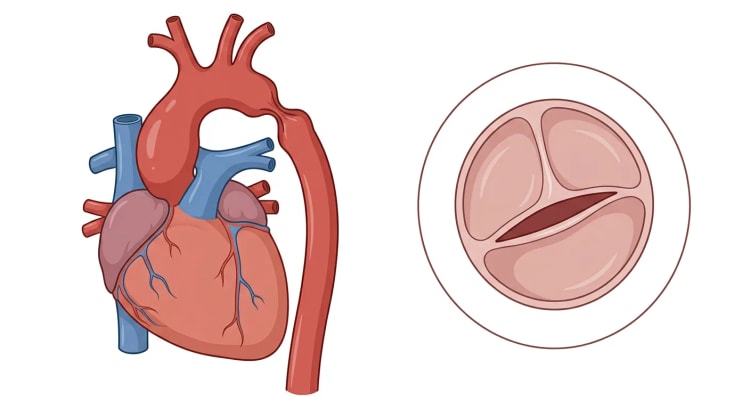
- bikuspide Aortenklappe, Aortenisthmusstenose und Aortopathie
- Hypertonie und metabolische Erkrankungen
- autoimmune Schilddrüsenerkrankung und Zöliakie
- Hörminderung und rezidivierende Otitiden
- Nierenfehlbildungen
- Leberbeteiligung
- verminderte Knochenfestigkeit
- spezifische neurokognitive und psychosoziale Schwierigkeiten
Kardiovaskuläre Erkrankungen sind die wichtigste Ursache vorzeitigen Todes. In einer retrospektiven Langzeitkohorte hatten 41 Prozent einen angeborenen Herzfehler, 32 Prozent eine bikuspide Aortenklappe, 14 Prozent eine Aortenisthmusstenose und 2 Prozent eine Aortendissektion. Das Überleben war geringer als bei gematchten Kontrollen, und die Mortalität war etwa um das Dreifache erhöht [3]. Ergebnisse aus solchen Spezialkohorten können die Häufigkeit schwerer Erkrankungen jedoch überschätzen.
Pathophysiologie
Der Phänotyp beruht vor allem auf einer Haploinsuffizienz von Genen, die normalerweise der X-Inaktivierung entgehen. Am besten belegt ist die Haploinsuffizienz von SHOX, die zu Kleinwuchs, verkürzten Metakarpalia, Cubitus valgus und Madelung-Deformität beiträgt. Weitere dosissensitive Gene beeinflussen vermutlich Gefäßwand, Lymphsystem, Immunregulation und Gonadenentwicklung [2].
Die Ovarien enthalten in der frühen Fetalzeit in der Regel Keimzellen, der Follikelverlust beschleunigt sich jedoch in der späteren Fetalzeit und in der Kindheit. Die Folge ist eine Ovarialinsuffizienz unterschiedlichen Ausmaßes, von primärer Amenorrhö bis zu spontaner Pubertät mit späterer vorzeitiger Menopause.
Die Aortenerkrankung ist multifaktoriell. Bikuspide Aortenklappe, Aortenisthmusstenose und Hypertonie erhöhen die hämodynamische Belastung, wahrscheinlich trägt aber auch eine primäre Arteriopathie bei. Eine Dissektion kann daher bei geringeren absoluten Aortendurchmessern und in jüngerem Alter auftreten als in der Allgemeinbevölkerung. Die Aortenmaße müssen auf die Körperdimensionen oder die Körperlänge indexiert werden.
Klinisches Bild
Wann an die Diagnose zu denken ist
Der Phänotyp ist altersabhängig und kann diskret sein. Die Diagnose sollte bei einem oder mehreren der folgenden Befunde erwogen werden:
| Alter oder Situation | Befunde, die einen Verdacht wecken sollten |
|---|---|
| Fetus | Zystisches Hygrom, generalisiertes Ödem, linksseitiger Herzfehler, kurzes Femur, Nierenfehlbildung oder auffälliges Screening auf Geschlechtschromosomen |
| Neugeborenes | Lymphödem an Händen oder Füßen, Nackenfalte, breiter Thorax, Aortenisthmusstenose, Trinkschwierigkeiten oder niedriges Geburtsgewicht |
| Kindheit | Ungeklärter Kleinwuchs, abflachendes Längenwachstum, rezidivierende Otitiden, Hörminderung, Cubitus valgus, verkürztes viertes Metakarpale oder Nierenfehlbildung |
| Jugend | Ausbleibende oder stagnierende Pubertät, primäre Amenorrhö, Kleinwuchs oder hypergonadotroper Hypogonadismus |
| Erwachsenenalter | Infertilität, prämature Ovarialinsuffizienz, Kleinwuchs, bikuspide Aortenklappe, Aortenisthmusstenose oder frühe Aortendissektion |
Ein linksseitiger angeborener Herzfehler bei einem Mädchen, insbesondere eine Aortenisthmusstenose oder bikuspide Aortenklappe, sollte eine genetische Abklärung auf ein Turner-Syndrom veranlassen. Eine bikuspide Aortenklappe findet sich bei etwa 20 bis 30 Prozent, eine Aortenisthmusstenose bei etwa 7 bis 18 Prozent [4].
Wachstum und Pubertät
Das Längenwachstum ist häufig bereits pränatal vermindert und nimmt im Verlauf der Kindheit zunehmend ab. Ohne Behandlung liegt die Endgröße im Mittel etwa 20 cm unter der der weiblichen Allgemeinbevölkerung [2]. Der pubertäre Wachstumsschub bleibt häufig aus.
Eine spontane Brustentwicklung tritt bei einer Minderheit auf, insbesondere bei 45,X/46,XX-Mosaik. Nur etwa 5 bis 20 Prozent haben eine spontane Menarche, und die Ovarialfunktion kann danach rasch nachlassen. Ein normaler Pubertätsverlauf schließt die Diagnose daher nicht aus.
Neurokognition und psychische Gesundheit
Das allgemeine Intelligenzniveau ist in der Regel normal. Häufige relative Schwächen betreffen visuell-räumliche Fähigkeiten, Mathematik, exekutive Funktionen, Aufmerksamkeit, soziales Situationsverständnis und Verarbeitungsgeschwindigkeit. Die sprachlichen Fähigkeiten sind oft eine relative Stärke. Ein Ring-X kann mit einer Intelligenzminderung einhergehen. Eine kognitive und neuropsychologische Beurteilung sowie ein Screening der Verhaltens-, sozialen und emotionalen Funktion werden als Teil der Versorgung über die gesamte Lebensspanne empfohlen [1]. Eine gezielte psychologische Beurteilung erfolgt zusätzlich bei Schulschwierigkeiten, sozialen Problemen, Angst, Depression oder Verdacht auf eine neuropsychiatrische Störung.
Abklärung und Diagnostik
Zytogenetische Diagnostik
Untersuchung der ersten Wahl ist die Chromosomenanalyse aus peripherem Blut mit Auszählung von mindestens 30 Metaphasen. Damit wird mit etwa 95-prozentiger Wahrscheinlichkeit eine Zelllinie erfasst, die mindestens 10 Prozent der Zellen ausmacht. Bei starkem klinischem Verdacht trotz normalem Blutkaryotyp können weitere Metaphasen, FISH, chromosomale Microarray-Analyse oder die Untersuchung eines anderen Gewebes erwogen werden [1].
Die Microarray-Analyse kann Kopienzahlveränderungen nachweisen, zeigt aber niedriggradige Mosaike oder strukturelle Chromosomenveränderungen nicht immer so gut wie die konventionelle Karyotypisierung. Schnellanalysen mittels FISH oder PCR können eingesetzt werden, wenn ein frühes Ergebnis erforderlich ist, sollten jedoch durch eine vollständige Chromosomenanalyse ergänzt werden.
Bei Virilisierung oder wenn der Karyotyp auf Y-Material hinweist, ist mit einer molekularen Methode nach Y-chromosomalem Material zu suchen. Ein generelles molekulares Screening aller Patientinnen mit 45,X ohne Virilisierung wird in der internationalen Leitlinie nicht routinemäßig empfohlen [1].
Ein niedriggradiges 45,X-Mosaik unter 5 Prozent, das im Alter von über 50 Jahren entdeckt wird, sollte normalerweise nicht allein als Turner-Syndrom diagnostiziert werden. Auch eine isolierte Deletion distal von Xq24 führt nicht zum typischen Syndrombild.
Pränataldiagnostik
Ein auffälliges NIPT-Ergebnis ist ein Screeningbefund, keine Diagnose. Falsch positive Ergebnisse können auf ein Plazentamosaik oder eine mütterliche Geschlechtschromosomenanomalie zurückgehen. Angeboten werden sollen genetische Beratung, detaillierter Ultraschall und invasive Diagnostik mittels Chorionzottenbiopsie oder Amniozentese. Bei unauffälliger fetaler Diagnostik oder wenn auf eine invasive Probenentnahme verzichtet wird, kann eine Karyotypisierung der Mutter erwogen werden. Eine pränatale Diagnose ist postnatal durch Karyotypisierung aus Blut zu bestätigen [1].
Bei bestätigter oder dringend vermuteter Diagnose ist eine fetale Echokardiographie durchzuführen.
Organbezogene Basisabklärung nach Diagnosestellung
flowchart TD
A["Turner-Syndrom<br>bestätigt"] --> B["Klinische Untersuchung<br>und Wachstumsdaten"]
A --> C["Echokardiographie, EKG<br>und Blutdruck"]
A --> D["Kardio-MRT, bei Kindern wenn<br>ohne Narkose möglich"]
A --> E["Nierensonographie"]
A --> F["TSH, Glukose, Lipide<br>Leberwerte und Zöliakietest"]
A --> G["Hören und Sehen"]
A --> H["FSH, LH und AMH<br>je nach Alter"]
H --> I["Endokrinologischer und<br>reproduktionsmedizinischer Plan"]
C --> J["Risikobasierte lebenslange<br>kardiologische Nachsorge"]
D --> J
Bei neu gestellter Diagnose sollte Folgendes erfolgen:
- Körperlänge, Gewicht, BMI und Pubertätsstadium
- Blutdruck an Armen und Beinen, Pulse und Herzauskultation
- Echokardiographie und Ruhe-EKG
- Kardio-MRT bei Jugendlichen und Erwachsenen, möglichst innerhalb von 12 Monaten; bei asymptomatischen Kindern, bei denen Herz und Aorta echokardiographisch vollständig dargestellt und unauffällig sind, wird dennoch eine erste Kardio-MRT empfohlen, die aufgeschoben werden kann, bis sie ohne Narkose möglich ist
- Ultraschall von Nieren und Harnwegen
- Hörprüfung und Otoskopie
- augenärztliche Untersuchung, insbesondere bei Kleinkindern
- TSH und freies T4
- Blutbild, Kreatinin und Leberwerte
- Nüchternglukose oder HbA1c sowie Lipidprofil je nach Alter
- IgA-Antikörper gegen Transglutaminase und Gesamt-IgA
- FSH, LH, Östradiol und AMH, wenn Pubertät oder Fertilität beurteilt werden sollen
- 25-OH-Vitamin D und später Knochendichtemessung je nach Alter und Risiko
Nierenfehlbildungen kommen bei etwa einem Drittel oder mehr vor, vor allem Hufeisenniere, Doppelanlage des Hohlsystems und Lageanomalien [2]. Eine normale Nierenfunktion schließt eine anatomische Anomalie nicht aus.
Differenzialdiagnosen
| Erkrankung | Unterscheidender Befund oder Analyse |
|---|---|
| SHOX-Defizienz | Kleinwuchs und skelettale Merkmale ohne typische Ovarialinsuffizienz oder generalisierte X-Chromosomenanomalie |
| Noonan-Syndrom | Ähnliche Halsfalten und Herzfehler, aber häufig Pulmonalstenose oder hypertrophe Kardiomyopathie. Diagnose mittels Genpanel |
| Prämature Ovarialinsuffizienz bei 46,XX | Normaler weiblicher Karyotyp, ohne typische Aortopathie oder Turner-Phänotyp |
| Komplette Gonadendysgenesie, 46,XY | Weibliches äußeres Genitale, ausbleibende Pubertät, erhöhte Gonadotropine und 46,XY |
| Hypophysärer Hypogonadismus | Niedriges oder inadäquat normales FSH und LH, im Gegensatz zur Ovarialinsuffizienz |
| Konstitutionelle Pubertätsverzögerung | Erhaltene Wachstumsgeschwindigkeit, häufig familiäre Belastung und keine syndromspezifische Komorbidität |
| Chronische Systemerkrankung oder Zöliakie | Wachstumsstörung mit krankheitsspezifischen Laborbefunden |
| Andere Chromosomenanomalien | Nachweis mittels Karyotypisierung oder Microarray-Analyse |
Therapie
Die Betreuung sollte während der Kindheit und Jugend von pädiatrischen Endokrinologen und danach von Endokrinologen für Erwachsene oder anderen Ärzten mit besonderer Erfahrung mit dem Turner-Syndrom koordiniert werden. Kardiologie, klinische Genetik, Gynäkologie, Reproduktionsmedizin, Hals-Nasen-Ohren-Heilkunde und Psychologie werden nach Bedarf hinzugezogen.
Wachstumshormon
Wachstumshormon sollte bei nachlassender Wachstumsgeschwindigkeit, Kleinwuchs oder deutlichem Risiko einer geringen Endgröße frühzeitig angeboten werden. Die Behandlung kann ab einem Alter von etwa 2 Jahren begonnen werden und setzt keinen nachgewiesenen Wachstumshormonmangel voraus [1].
Die Startdosis beträgt in der Regel 45 bis 50 Mikrogramm/kg täglich subkutan. Bei unzureichendem Ansprechen kann die Dosis auf höchstens 68 Mikrogramm/kg täglich gesteigert werden. Die Behandlung verbessert die Endgröße, insbesondere wenn sie früh begonnen und während der präpubertären Jahre konsequent durchgeführt wird [5].
Die Körperlänge ist mindestens halbjährlich und IGF-1 mindestens jährlich zu bestimmen. Bei unzureichendem Ansprechen sind Adhärenz, Injektionstechnik, Schilddrüsenfunktion und Zöliakie zu berücksichtigen. Bei anhaltend erhöhtem IGF-1 muss die Dosis gegebenenfalls reduziert werden. Die Behandlung wird beendet, wenn das Längenwachstum unter 2 cm pro Jahr liegt, das Knochenalter mindestens 14 Jahre beträgt oder die Epiphysenfugen geschlossen sind.
Pubertätsinduktion und Hormonersatz
FSH, LH und AMH werden zweckmäßigerweise im Alter von 8 bis 9 Jahren und danach jährlich bis zum Alter von etwa 11 bis 12 Jahren bestimmt. Bei erhöhtem FSH in mindestens zwei Proben und ausbleibender spontaner Pubertät wird im Alter von etwa 11 bis 12 Jahren mit niedrig dosiertem 17-beta-Östradiol begonnen [1].
Transdermales Östradiol wird bevorzugt, da es eine physiologische Zufuhr ohne hepatischen First-Pass-Metabolismus ermöglicht. Orales 17-beta-Östradiol ist eine Alternative. Die Dosis wird über 2 bis 4 Jahre schrittweise gesteigert, orientiert an Brustentwicklung, Wachstum, Uterusgröße, Blutungsmuster und Serum-Östradiol. Ein sinnvolles Ziel bei voller Erwachsenendosis ist eine Östradiolkonzentration im Serum von etwa 350 bis 500 pmol/L, der Wert muss jedoch in Abhängigkeit von Präparat und Abnahmezeitpunkt interpretiert werden.
Progesteron wird bei Durchbruchblutung oder nach etwa 18 bis 24 Monaten Östrogentherapie ergänzt, wenn Uterus und Endometrium östrogenstimuliert sind. Mikronisiertes Progesteron 200 mg täglich an 10 bis 12 Tagen pro Monat ist nach der internationalen Leitlinie die Therapie der ersten Wahl. Die Behandlung wird mindestens bis zum normalen Menopausenalter fortgeführt, in der Regel 50 bis 55 Jahre [1,6].
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Somatropin | 45 bis 50 Mikrogramm/kg subkutan einmal täglich | Kann bei unzureichendem Ansprechen erhöht werden |
| Somatropin, Maximaldosis | 68 Mikrogramm/kg subkutan einmal täglich | Körperlänge und IGF-1 kontrollieren |
| Transdermales 17-beta-Östradiol | Start in der Regel 7 Mikrogramm pro Tag (halbes 14-Mikrogramm-Pflaster oder ein Viertel eines 25-Mikrogramm-Pflasters) | Alle 6 bis 12 Monate über 2 bis 4 Jahre bis zur Erwachsenendosis steigern |
| Orales 17-beta-Östradiol | Start in der Regel 0,25 mg täglich | Alternative, wenn eine transdermale Behandlung nicht geeignet ist, schrittweise titrieren |
| Transdermales 17-beta-Östradiol, Erwachsenendosis | In der Regel 50 bis 100 Mikrogramm pro Tag | Individuell nach klinischem Ansprechen und Östradiolspiegel |
| Orales 17-beta-Östradiol, Erwachsenendosis | In der Regel 2 bis 4 mg täglich | Junge Frauen profitieren häufig von mehr als 2 mg |
| Mikronisiertes Progesteron | 200 mg täglich an 10 bis 12 Tagen pro Monat | Ergänzung nach Durchbruchblutung oder etablierter Östrogenisierung |
Die verfügbaren Präparate und die Möglichkeit, transdermale Pflaster zu teilen, sind unterschiedlich. Die Dosierung bei Kindern sollte daher von pädiatrischen Endokrinologen mit Kenntnis der aktuellen schwedischen Produkte verordnet und überwacht werden.
Fertilität
Die Fertilität ist früh und wiederholt anzusprechen. Spontane Schwangerschaften treten bei etwa 1 bis 3 Prozent der Frauen mit reinem 45,X auf und deutlich häufiger bei 45,X/46,XX-Mosaik. Spontane Menarche, messbares AMH und eine 46,XX-Zelllinie sind mit einer höheren Wahrscheinlichkeit einer verbliebenen ovariellen Reserve verbunden, kein einzelner Test sagt die Fertilität jedoch zuverlässig voraus [7].
Eine frühe Überweisung an eine reproduktionsmedizinische Einrichtung ist angezeigt, wenn AMH messbar ist, eine spontane Pubertät vorliegt oder die Familie eine Beratung wünscht. Die Kryokonservierung von Oozyten nach hormoneller Stimulation ist die wichtigste etablierte Methode bei postmenarchalen Patientinnen, die die Behandlung verstehen und durchlaufen können. In publizierten Fällen lag der Median bei etwa fünf kryokonservierten Oozyten pro Stimulationszyklus, was eine unsichere Chance auf eine spätere Lebendgeburt bedeutet. Die Kryokonservierung von Ovarialgewebe ist experimentell und sollte beim Turner-Syndrom unabhängig vom Alter nur im Rahmen eines ethisch genehmigten Forschungsprotokolls oder nach Zustimmung einer klinischen Ethikkommission angeboten werden [1].
Eine Eizellspende kann bei Ovarialinsuffizienz eine Schwangerschaft ermöglichen, das kardiovaskuläre Risiko entscheidet jedoch darüber, ob eine Schwangerschaft medizinisch vertretbar ist.
Kardiovaskuläre Therapie und Beurteilung vor Schwangerschaft
Alle Betroffenen benötigen eine lebenslange Nachsorge. Ist die Erstuntersuchung völlig unauffällig, erfolgt eine Echokardiographie im Alter von 9 bis 11 Jahren, bei Wachstumsabschluss oder beim Übergang in die Erwachsenenmedizin und danach bei Erwachsenen mindestens alle fünf bis zehn Jahre. Engmaschigere Bildgebung ist bei bikuspider Aortenklappe, Aortenisthmusstenose, Hypertonie oder Aortendilatation erforderlich [1].
Bei Personen über 15 Jahren werden unter anderem verwendet:
- AHI, Aortendurchmesser in mm geteilt durch Körperlänge in Metern
- ASI, Aortendurchmesser in cm geteilt durch Körperoberfläche in m²
- Turner-spezifischer Z-Score
Eine Aortendilatation liegt etwa bei einem AHI von mindestens 20 mm/m, einem ASI über 2,0 cm/m² oder einem Z-Score über 2,5 vor. Betablocker, Angiotensinrezeptorblocker oder beide werden bei gleichzeitiger Hypertonie und dilatierter Aorta empfohlen. Eine Behandlung kann auch bei normalem Blutdruck erwogen werden, wenn die Aorta dilatiert ist. Eine Hypertonie ohne Aortendilatation wird nach den üblichen Leitlinien behandelt.
Eine kardiovaskulär-chirurgische Fallkonferenz sollte bei einem AHI über 23 mm/m, einem ASI über 2,3 cm/m² oder einem Z-Score über 3,5 zusammen mit einem weiteren Risikofaktor erwogen werden. Risikofaktoren sind bikuspide Aortenklappe, Aortenisthmusstenose, Hypertonie oder eine Durchmesserzunahme über 3 mm pro Jahr. Ein AHI über 25 mm/m, ein ASI über 2,5 cm/m² oder ein Z-Score über 4 begründen auch ohne weiteren Risikofaktor die Prüfung eines elektiven Eingriffs [1].
Vor einer Schwangerschaft oder assistierten Reproduktion muss innerhalb von zwei Jahren, häufig zeitnäher zur Schwangerschaft, eine Kardio-MRT oder EKG-getriggerte CT erfolgt sein. Eine Schwangerschaft sollte bei ausgeprägter Aortendilatation vermieden werden, insbesondere in Kombination mit weiteren Risikofaktoren. Während der Schwangerschaft wird ein Blutdruck unter 130/80 mmHg angestrebt. Patientinnen mit niedrigem Risiko werden um die 20. Schwangerschaftswoche echokardiographisch untersucht. Bei Aortendilatation oder einem anderen Risikofaktor erfolgt mindestens alle zwölf Wochen eine Echokardiographie. Das Risiko besteht postpartal fort [1].
Y-chromosomales Material
Y-chromosomales Material geht mit einem Risiko für ein Gonadoblastom einher. In einer multizentrischen Kohorte wurde bei 19 Prozent ein Gonadoblastom und bei 3 Prozent ein Dysgerminom nachgewiesen. Ein unauffälliger Ultraschall schloss einen Tumor nicht aus [8]. Die Entscheidung über eine Gonadektomie und deren Zeitpunkt wird individuell getroffen, wobei das Risiko für Gonadoblastom und Dysgerminom gegen eine mögliche Gonadenfunktion und Fertilität abgewogen wird, und multidisziplinär diskutiert [1]. Die Patientin ist in die Entscheidung einzubeziehen.
Nachsorge und Prognose
Strukturierte lebenslange Nachsorge
| Bereich | Empfohlene Nachsorge |
|---|---|
| Wachstum und Gewicht | Körperlänge mindestens halbjährlich während Kindheit und Jugend, danach Gewicht, BMI und Taillenumfang mindestens jährlich |
| Blutdruck | Mindestens jährlich, vorzugsweise mit 24-Stunden-Messung |
| Herz und Aorta | Risikobasierte Echokardiographie und Kardio-MRT, bei Erwachsenen mit niedrigem Risiko mindestens alle fünf bis zehn Jahre |
| Schilddrüse | TSH alle ein bis zwei Jahre ab einem Alter von etwa 2 Jahren sowie bei Symptomen |
| Zöliakie | IgA-Antikörper gegen Transglutaminase und Gesamt-IgA alle zwei bis fünf Jahre ab einem Alter von etwa 2 Jahren sowie bei Symptomen |
| Glukosestoffwechsel | HbA1c oder Nüchternglukose alle ein bis zwei Jahre ab einem Alter von etwa 10 Jahren |
| Lipide | Spätestens beim Übergang in die Erwachsenenmedizin und danach etwa alle drei Jahre |
| Leber | Mindestens ALT alle ein bis zwei Jahre ab einem Alter von 10 Jahren und lebenslang; bei Erwachsenen zusätzlich AST, GGT und AP |
| Gehör | Audiometrie alle zwei bis drei Jahre in der Kindheit, danach mindestens alle fünf Jahre |
| Skelett | 25-OH-Vitamin D im Alter von 9 bis 11 Jahren und danach alle 2 bis 3 Jahre, DXA nach Wachstumsabschluss, aber vor einem Alter von 21 Jahren, und danach je nach Risiko alle fünf bis zehn Jahre |
| Fertilität | AMH und klinische Beurteilung wiederholt, wenn fertilitätserhaltende Maßnahmen erwogen werden |
| Psychosoziale Funktion | Kognitives, neuropsychologisches und psychosoziales Screening über die gesamte Lebensspanne; gezielte Beurteilung bei Schulschwierigkeiten, sozialen Problemen, psychischen Symptomen und beim Übergang in die Erwachsenenmedizin |
Die autoimmune Schilddrüsenerkrankung ist die häufigste Autoimmunmanifestation. Eine Metaanalyse schätzte die Prävalenz auf etwa 22 Prozent. Auch Typ-1-Diabetes, Zöliakie und Alopecia areata sind häufiger als in der Allgemeinbevölkerung [9]. Eine Zöliakie liegt bei etwa 4,5 Prozent vor, was ein regelmäßiges Screening auch ohne eindeutige gastrointestinale Symptome rechtfertigt [10].
Hörprobleme verändern sich mit dem Alter. In der Kindheit überwiegt eine Schallleitungsstörung infolge rezidivierender Otitis media, während eine Schallempfindungsschwerhörigkeit später häufiger wird. Eine systematische Übersicht fand eine Hörminderung bei 36 bis 84 Prozent und eine rezidivierende Otitis media bei 24 bis 48 Prozent [11]. Otitis und Cholesteatom sind konsequent zu behandeln, und Hörgeräte sollten ohne unnötige Verzögerung angeboten werden.
Das Frakturrisiko ist etwa 1,4- bis 2,2-mal höher als bei Gleichaltrigen und steigt mit dem Alter. Östrogenmangel, veränderte Knochengeometrie, Vitamin-D-Mangel, Komorbidität und Sturzrisiko tragen dazu bei [12]. Die DXA kann die Knochendichte unterschätzen, da geringe Körpergröße und kleine Knochen die flächenbezogene Knochendichte beeinflussen. Das Ergebnis sollte daher unter Berücksichtigung von Körperlänge und Knochengröße interpretiert werden. Zentral sind eine adäquate Östrogensubstitution, gewichtsbelastende körperliche Aktivität, Rauchstopp sowie eine ausreichende Zufuhr von Calcium und Vitamin D.
Hypertonie ist bereits bei Kindern häufig. Eine Metaanalyse ergab eine Prävalenz von 16 Prozent und von 21 Prozent bei Verwendung einer 24-Stunden-Messung [13]. Ein normaler Praxisblutdruck schließt eine maskierte Hypertonie daher nicht aus.
Erhöhte Leberenzyme sind häufig asymptomatisch und können durch eine metabolisch assoziierte steatotische Lebererkrankung (MASLD), eine Autoimmunerkrankung, Arzneimittel oder syndromassoziierte Gefäß- und Gallenwegsveränderungen bedingt sein. Eine Östrogentherapie sollte bei leichter Leberenzymerhöhung nicht routinemäßig abgesetzt werden. Persistierende Auffälligkeiten werden mit der üblichen Leberdiagnostik und bei Bedarf mit Ultraschall, Elastographie und hepatologischer Beurteilung untersucht.
Der Übergang von der Pädiatrie in die Erwachsenenmedizin ist bereits in der frühen Adoleszenz zu planen. Die Patientin benötigt schrittweise Wissen über die Diagnose, die Medikamente, die Fertilität, die Schwangerschaftsrisiken und die Symptome einer Aortendissektion. Plötzlich einsetzende starke Schmerzen in Brust, Rücken, Nacken, Schulter oder Flanke müssen eine notfallmäßige Abklärung veranlassen.
Die Prognose wird vor allem durch Erkennung und Behandlung von kardiovaskulären Erkrankungen, Hypertonie und metabolischer Komorbidität bestimmt. Eine frühe Diagnose verbessert die Möglichkeiten der wachstumsfördernden Therapie, der physiologischen Pubertätsinduktion und der Fertilitätsberatung. Mit einer strukturierten lebenslangen Nachsorge können die meisten Betroffenen ein selbstständiges Leben mit guter Lebensqualität führen, auch wenn die publizierte Evidenz für viele genaue Kontrollintervalle nach wie vor überwiegend auf Expertenkonsens beruht [1,14].
Quellen
- Gravholt CH, Andersen NH, Christin-Maitre S et al. Clinical practice guidelines for the care of girls and women with Turner syndrome. European Journal of Endocrinology 2024. PMID: 38748847
- Yoon SH, Kim GY, Choi GT et al. Organ Abnormalities Caused by Turner Syndrome. Cells 2023. PMID: 37408200
- Fuchs MM, Attenhofer Jost C, Babovic-Vuksanovic D et al. Long-Term Outcomes in Patients With Turner Syndrome: A 68-Year Follow-Up. Journal of the American Heart Association 2019. PMID: 31131660
- Donadille B, Christin-Maitre S. Heart and Turner syndrome. Annales d'Endocrinologie 2021. PMID: 33307001
- Aversa T, Li Pomi A, Pepe G et al. Growth Hormone Treatment to Final Height in Turner Syndrome: Systematic Review. Clinical Therapeutics 2024. PMID: 38151406
- ESHRE, ASRM, CREWHIRL and IMS Guideline Group on POI, Panay N, Anderson RA et al. Evidence-based guideline: Premature Ovarian Insufficiency. Fertility and Sterility 2025. PMID: 39652037
- van der Coelen S, van der Velden J, Nadesapillai S et al. Navigating fertility dilemmas across the lifespan in girls with Turner syndrome, a scoping review. Human Reproduction Update 2024. PMID: 38452347
- Dabrowski E, Johnson EK, Patel V et al. Turner Syndrome with Y Chromosome: Spontaneous Thelarche, Menarche, and Risk of Malignancy. Journal of Pediatric and Adolescent Gynecology 2020. PMID: 31465855
- Hwang S, Park Y, Moon H et al. Global prevalence of autoimmune diseases in Turner syndrome: a systematic review and meta-analysis. Annals of Medicine 2025. PMID: 41243107
- Al-Bluwi GSM, AlNababteh AH, Östlundh L et al. Prevalence of Celiac Disease in Patients With Turner Syndrome: Systematic Review and Meta-Analysis. Frontiers in Medicine 2021. PMID: 34222285
- Geerardyn A, Willaert A, Decallonne B et al. Prevalence of Otological Disease in Turner Syndrome: A Systematic Review. Otology & Neurotology 2021. PMID: 33625195
- Ikegawa K, Hasegawa Y. Fracture risk, underlying pathophysiology, and bone quality assessment in patients with Turner syndrome. Frontiers in Endocrinology 2022. PMID: 36325455
- McCarrison S, Carr A, Wong SC et al. The prevalence of hypertension in paediatric Turner syndrome: a systematic review and meta-analysis. Journal of Human Hypertension 2023. PMID: 36471031
- Gravholt CH, Andersen NH, Conway GS et al. Clinical practice guidelines for the care of girls and women with Turner syndrome: proceedings from the 2016 Cincinnati International Turner Syndrome Meeting. European Journal of Endocrinology 2017. PMID: 28705803