
Zusammenfassung
Das Bartter-Syndrom ist eine Gruppe erblicher salzverlierender Tubulopathien, die überwiegend durch einen gestörten Natriumchloridtransport im dicken aufsteigenden Teil der Henle-Schleife verursacht werden. Leitbefunde sind renaler Salzverlust, hypokaliämische hypochlorämische metabolische Alkalose, sekundärer Hyperreninismus und Hyperaldosteronismus sowie ein normaler oder niedriger Blutdruck. Antenatale Formen führen häufig zu Polyhydramnion, Frühgeburtlichkeit, ausgeprägter neonataler Polyurie und Nephrokalzinose. Der klassische Typ 3 kann sich später mit Gedeihstörung, Polydipsie, Dehydratation oder einer zufällig entdeckten Hypokaliämie manifestieren. Eine sensorineurale Schwerhörigkeit spricht stark für Typ 4 [1].
Die Diagnose wird bei hypokaliämischer metabolischer Alkalose mit inadäquat hohem Urinchlorid und renalem Kaliumverlust vermutet. Erbrechen, kongenitale Chloriddiarrhö, zystische Fibrose, Diuretikaeinnahme und Gitelman-Syndrom müssen gezielt ausgeschlossen werden. Zu bestimmen sind Blutdruck, Säure-Basen-Status, Natrium, Kalium, Chlorid, Magnesium, Calcium, Kreatinin, Renin und Aldosteron sowie Urinchlorid, Urinkalium und Urincalcium. Eine Sonographie der Nieren dient dem Nachweis einer Nephrokalzinose. Eine molekulargenetische Analyse wird empfohlen, um die Diagnose zu sichern, prognostisch wichtige Formen zu identifizieren und eine genetische Beratung zu ermöglichen [1,2].
Die Therapie wird individualisiert und zielt auf freien Zugang zu Wasser und Salz, Substitution von Natriumchlorid, Kaliumchlorid und bei Bedarf Magnesium sowie auf eine Verringerung des prostaglandinvermittelten Salzverlusts mit NSAR. Indometacin ist am besten dokumentiert, erfordert jedoch Kontrollen der Nierenfunktion und der gastrointestinalen Toxizität. Ziel sind nicht unbedingt vollständig normale Elektrolyte, sondern eine stabile Kreislaufsituation, akzeptables Wachstum, verminderte Polyurie und das Fehlen von Symptomen oder Arrhythmierisiko. Eine Blockade des Renin-Angiotensin-Aldosteron-Systems (RAAS) und kaliumsparende Diuretika werden nur ausnahmsweise eingesetzt, da sie Hypotonie, Salzverlust und akute Nierenschädigung verschlimmern können [1,3].
Hintergrund und Epidemiologie
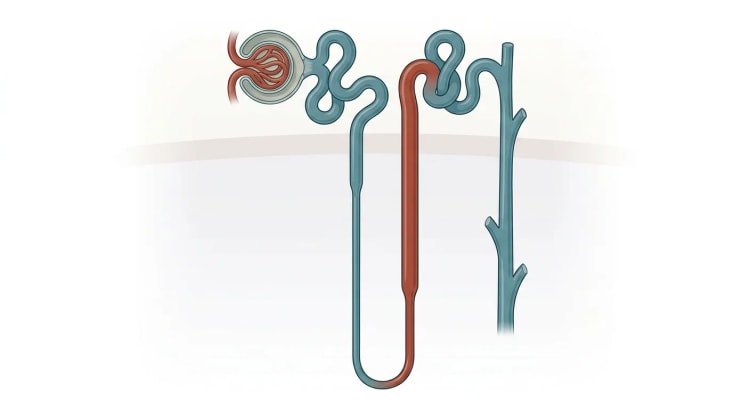
Das Bartter-Syndrom ist keine einheitliche Erkrankung, sondern eine genetisch heterogene Gruppe von Tubulopathien. Gemeinsam ist eine verminderte Natriumchloridreabsorption im dicken aufsteigenden Teil der Henle-Schleife, teilweise in Kombination mit einer Beteiligung des distalen Tubulus. Die Wirkung ähnelt einer chronischen Behandlung mit Schleifendiuretika. Der Salzverlust aktiviert das Renin-Angiotensin-Aldosteron-System, der Blutdruck bleibt jedoch in der Regel normal oder niedrig, da der renale Salzverlust fortbesteht [1,3].
Die Erkrankung ist sehr selten, eine gesicherte populationsbasierte Inzidenz liegt nicht vor. Die meisten Formen werden autosomal-rezessiv vererbt. Eine Ausnahme ist unter anderem die X-chromosomale, meist transiente antenatale Form, die durch krankheitsverursachende Varianten in MAGED2 bedingt ist. Die Familienanamnese kann trotz genetischer Erkrankung negativ sein, insbesondere bei autosomal-rezessivem Erbgang.
Traditionell wird das Bartter-Syndrom in eine antenatale bzw. neonatale und eine klassische Form eingeteilt. Diese Einteilung ist klinisch nützlich, die Genotyp-Phänotyp-Korrelation ist jedoch unvollständig. Typ 1 und 2 verursachen häufig eine antenatale Erkrankung, Typ 3 zeigt ein breites Spektrum von antenatal bis Gitelman-ähnlichem Phänotyp, und Typ 4 geht typischerweise mit einer sensorineuralen Schwerhörigkeit einher. Die MAGED2-assoziierte Erkrankung verursacht in der Regel einen schweren antenatalen, aber transienten Salzverlust [4,5].
Pathophysiologie und genetische Klassifikation
Normaler Transport in der Henle-Schleife
Etwa ein Viertel des filtrierten Natriumchlorids wird im dicken aufsteigenden Teil der Henle-Schleife reabsorbiert. Das Segment ist praktisch wasserundurchlässig und zentral für den Aufbau des medullären Konzentrationsgradienten der Niere.
An der apikalen Membran transportiert NKCC2 Natrium, Kalium und Chlorid in die Tubuluszelle. ROMK führt Kalium ins Lumen zurück und ermöglicht so die fortgesetzte NKCC2-Aktivität. Chlorid verlässt die Zelle basolateral über ClC-Ka und ClC-Kb, die für ihre normale Funktion Barttin benötigen. Das lumenpositive Potenzial treibt zudem die parazelluläre Reabsorption von Calcium und Magnesium an [3,6].
Versagt dieser Transport, kommt es zu:
- renalem Natrium- und Chloridverlust
- verminderter medullärer Konzentrationsfähigkeit und Polyurie
- Kontraktion des Extrazellulärvolumens
- gesteigerter Renin- und Aldosteronsekretion
- erhöhtem distalem Natriumangebot mit Kalium- und Wasserstoffionenverlust
- hypokaliämischer metabolischer Alkalose
- verminderter parazellulärer Calciumreabsorption, häufig mit Hyperkalziurie
- gesteigerter renaler Prostaglandin-E2-Produktion.
Prostaglandin E2 verstärkt Reninfreisetzung, glomeruläre Filtration und Salzverlust. Dies erklärt, warum eine Prostaglandinhemmung Polyurie, Elektrolytverluste und Substitutionsbedarf verringern kann, insbesondere bei Typ 1 und 2 [3,7].
Genetische Formen
| Typ | Gen und Protein | Erbgang | Typisches klinisches Profil |
|---|---|---|---|
| Typ 1 | SLC12A1, NKCC2 | Autosomal-rezessiv | Antenataler Beginn, Polyhydramnion, Frühgeburtlichkeit, ausgeprägte Polyurie, Hyperkalziurie und Nephrokalzinose |
| Typ 2 | KCNJ1, ROMK | Autosomal-rezessiv | Ähnlich Typ 1, kann jedoch in den ersten Lebenstagen vor Entwicklung einer Hypokaliämie eine transiente Hyperkaliämie verursachen |
| Typ 3 | CLCNKB, ClC-Kb | Autosomal-rezessiv | Sehr variabel, von antenataler Erkrankung über klassischen Beginn im Kindesalter bis zum Gitelman-ähnlichen Phänotyp |
| Typ 4a | BSND, Barttin | Autosomal-rezessiv | Schwerer antenataler Salzverlust, Polyurie, sensorineurale Schwerhörigkeit und erhöhtes Risiko für chronische Nierenkrankheit |
| Typ 4b | CLCNKA und CLCNKB | Digen, autosomal-rezessiv | Ähnlich Typ 4a mit Schwerhörigkeit und schwerem Salzverlust |
| MAGED2-assoziierte Form | MAGED2 | X-chromosomal | Frühes und mitunter extremes Polyhydramnion, Frühgeburtlichkeit, danach meist spontane Besserung im Säuglingsalter |
| Bartter-ähnlicher Phänotyp bei CaSR-Aktivierung | CASR | Meist autosomal-dominant | Hypokalzämie, Hyperkalziurie und variabler Bartter-ähnlicher Salzverlust |
Typ 3 sollte nicht als einheitlich milde Form betrachtet werden. In einer Serie mit 30 genetisch gesicherten Patienten hatten alle eine Hypokaliämie und metabolische Alkalose, während 31 Prozent eine Hyperkalziurie, 23 Prozent eine Hypokalziurie und 20 Prozent eine Nephrokalzinose aufwiesen. Ein eindeutiger Zusammenhang zwischen spezifischer CLCNKB-Variante und Phänotyp ließ sich nicht nachweisen [8].
Bei Typ 1 und 2 ist eine Nephrokalzinose häufig. In einer Kohorte mit antenatal oder neonatal beginnender Erkrankung lag bei allen Patienten mit SLC12A1- oder KCNJ1-Varianten eine Nephrokalzinose vor. Eine transiente neonatale Hyperkaliämie wurde bei zwei Dritteln der Patienten mit KCNJ1-Varianten beobachtet. Eine Schwerhörigkeit fand sich durchgehend bei BSND-assoziierter Erkrankung [9].
MAGED2-Varianten wurden in einer französischen Kohorte bei 9 Prozent aller Familien mit antenatalem Bartter-Syndrom identifiziert und bei 38 Prozent der Fälle, in denen die Analyse anderer bekannter Bartter-Gene negativ gewesen war. Auch Mädchen können in seltenen Fällen betroffen sein, etwa bei verschobener X-Inaktivierung [10].
Klinisches Bild
Antenatale Präsentation
An ein antenatales Bartter-Syndrom sollte bei einem ungeklärten Polyhydramnion gedacht werden, das sich im zweiten oder frühen dritten Trimenon entwickelt, insbesondere wenn die fetale Anatomie ansonsten unauffällig ist. Ursächlich ist eine fetale Polyurie. Eine kontinuierlich gut gefüllte oder vergrößerte Harnblase kann den Verdacht stützen [2,11].
Ein Polyhydramnion birgt das Risiko für:
- vorzeitige Wehen und Frühgeburt
- vorzeitigen Blasensprung
- maternale Dyspnoe und Bauchschmerzen
- Nabelschnurkomplikationen und Lageanomalien des Fetus
- frühgeburtsbedingte neonatale Morbidität.
Nach der Geburt zeigen sich häufig eine ausgeprägte Polyurie, mitunter mehr als 10 bis 15 ml/kg/Stunde, Dehydratation, Gewichtsverlust und ein rasch steigender Bedarf an Flüssigkeit und Natrium. Die Hypokaliämie kann verzögert auftreten, insbesondere bei Typ 2, bei dem eine transiente Hyperkaliämie vorkommen kann.
Die MAGED2-assoziierte Erkrankung kann antenatal sehr schwer verlaufen, bessert sich aber nach der Geburt. Die Elektrolytstörungen können in den ersten Lebensmonaten vollständig verschwinden. Der Genotyp ist daher für die prognostische Beratung von großer Bedeutung [10].
Säuglinge und Kinder
Typische Symptome sind:
- Polyurie und Polydipsie
- rezidivierende Dehydratation
- Salzhunger
- Erbrechen oder Fütterungsschwierigkeiten
- Obstipation
- unzureichende Gewichtszunahme und unzureichendes Längenwachstum
- Muskelschwäche, Müdigkeit oder Krämpfe
- rezidivierende Fieberepisoden, insbesondere bei Kleinkindern mit Dehydratation
- Nephrokalzinose oder Nierensteine.
Eine ausgeprägte Polyurie mit niedriger Urinosmolalität kann zum fälschlichen Verdacht auf einen Arginin-Vasopressin-Mangel oder eine Arginin-Vasopressin-Resistenz führen. Eine gleichzeitige hypokaliämische metabolische Alkalose, Hyperreninismus und Hyperkalziurie sprechen dagegen für ein Bartter-Syndrom [12].
Eine chronische Hypokaliämie kann Muskelschwäche, Lähmungen, Rhabdomyolyse, Obstipation und Herzrhythmusstörungen verursachen. Eine Rhabdomyolyse wird häufig durch Gastroenteritis, andere Infektionen oder eine Unterbrechung der verordneten Elektrolytsubstitution ausgelöst [13].
Jugendliche und Erwachsene
Ein später Beginn kommt vor allem bei Typ 3 und bei Varianten vor, die eine gewisse Transportfunktion erhalten. Die Symptome können diskret sein:
- orthostatischer Schwindel oder niedriger Blutdruck
- chronische Müdigkeit
- Muskelschwäche und Krämpfe
- Polydipsie und Nykturie
- Salzhunger
- zufällig entdeckte Hypokaliämie oder Alkalose
- Proteinurie oder eingeschränkte Nierenfunktion.
Bei Jugendlichen und Erwachsenen müssen Diuretikaeinnahme, selbstinduziertes Erbrechen und Essstörungen stets erwogen werden, bevor eine hereditäre Diagnose gestellt wird.
Extrarenale Befunde
Die sensorineurale Schwerhörigkeit ist der wichtigste extrarenale Befund und spricht für Typ 4a oder 4b. Eine Hörprüfung sollte frühzeitig erfolgen, da eine frühe Hörrehabilitation für die Sprachentwicklung entscheidend ist.
Ein Bartter-ähnlicher Phänotyp zusammen mit Hypokalzämie und niedrigem oder inadäquat normalem Parathormonspiegel spricht eher für eine aktivierende CASR-Variante als für ein klassisches Bartter-Syndrom. Neurologische Symptome wie Epilepsie und Ataxie zusammen mit Schwerhörigkeit und Gitelman-ähnlicher Tubulopathie sprechen für ein EAST- oder SeSAME-Syndrom durch KCNJ10-Varianten [2].
Abklärung und Diagnostik
Wann an die Diagnose zu denken ist
Ein Bartter-Syndrom sollte in folgenden Situationen abgeklärt werden:
- Ungeklärtes frühes Polyhydramnion mit Verdacht auf fetale Polyurie.
- Neonatale oder infantile Polyurie mit Salzverlust und Dehydratation.
- Hypokaliämische hypochlorämische metabolische Alkalose mit normalem oder niedrigem Blutdruck.
- Hyperreninismus und Hyperaldosteronismus ohne Hypertonie.
- Hyperkalziurie oder Nephrokalzinose zusammen mit Hypokaliämie und Alkalose.
- Gedeihstörung, Polydipsie und rezidivierende Dehydratation im Kindesalter.
- Salzverlierende Tubulopathie in Kombination mit sensorineuraler Schwerhörigkeit.
Initiale Labordiagnostik
Proben sollten abgenommen werden, wenn der Patient klinisch stabil ist, und sämtliche Medikation, Flüssigkeitszufuhr und Elektrolytsubstitution sind zu dokumentieren. Bei akuter Dehydratation hat die Stabilisierung Vorrang vor einer vollständigen Diagnostik.
| Analyse | Typischer Befund | Klinische Bedeutung |
|---|---|---|
| Blutgasanalyse oder venöser Säure-Basen-Status | Erhöhtes Bikarbonat, häufig Alkaliämie | Bestätigt die metabolische Alkalose |
| Natrium und Chlorid | Normal oder erniedrigt | Spiegelt Salzverlust und Substitution wider |
| Kalium | Erniedrigt, bei Typ 2 initial jedoch ggf. erhöht | Schweregrad und Arrhythmierisiko |
| Magnesium | Häufig normal, bei Typ 3 mitunter erniedrigt | Eine ausgeprägte Hypomagnesiämie spricht eher für ein Gitelman-Syndrom |
| Ionisiertes oder Gesamtcalcium | Häufig normal | Hypokalzämie weckt den Verdacht auf eine CASR-assoziierte Erkrankung |
| Kreatinin und Cystatin C | Variabel | Beurteilung einer akuten oder chronischen Nierenbeteiligung |
| Renin und Aldosteron | Erhöht | Stützt eine sekundäre RAAS-Aktivierung |
| Urinchlorid | Inadäquat hoch | Spricht für renalen Chloridverlust |
| Urinkalium | Bei Hypokaliämie inadäquat hoch | Bestätigt renalen Kaliumverlust |
| Urincalcium | Bei Typ 1 und 2 häufig erhöht, bei Typ 3 variabel | Hinweis auf Schleifendefekt und Risikoeinschätzung für Nephrokalzinose |
| Urinmagnesium | Kann erhöht sein | Relevant bei Hypomagnesiämie |
| Urinosmolalität | Bei ausgeprägtem Schleifendefekt häufig niedrig | Zeigt eingeschränkte Konzentrationsfähigkeit |
| Albumin oder Protein im Urin | Initial normal, kann später ansteigen | Marker einer chronischen Nierenbeteiligung |
Ein Urinchlorid über etwa 20 mmol/L in einer korrekt gewonnenen Spontanurinprobe stützt einen renalen Chloridverlust, während ein niedriger Wert für Erbrechen, Verluste über eine Magensonde oder einen anderen extrarenalen Chloridverlust spricht. Das Ergebnis ist unter Berücksichtigung kürzlich verabreichten Natriumchlorids, von Diuretika, Infusionstherapie und Nierenfunktion zu interpretieren [2].
Die fraktionelle Exkretion von Chlorid und Kalium kann berechnet werden, wenn die Konzentrationen schwer zu interpretieren sind. Der Calcium-Kreatinin-Quotient im Urin ist anhand altersadaptierter Referenzwerte zu beurteilen. Ein einzelner normaler Urincalciumwert schließt ein Bartter-Syndrom nicht aus, insbesondere nicht Typ 3 oder Typ 4.
Bildgebung und weitere Untersuchungen
Bei Diagnosestellung sollte eine Sonographie der Nieren und Harnwege erfolgen. Sie beurteilt Nephrokalzinose, Konkremente, Nierengröße und angeborene Fehlbildungen. Eine Nephrokalzinose ist bei Typ 1 und 2 häufig, kann bei Typ 3 und 4 jedoch fehlen.
Bei Bedarf ergänzend:
- EKG bei ausgeprägter Hypokaliämie, Palpitationen, Synkope oder QT-verlängernden Medikamenten
- Langzeit-EKG bei Synkope oder Verdacht auf Arrhythmie
- Tonaudiometrie oder altersgerechte Hörprüfung
- Körperlänge, Gewicht und Pubertätsstadium sowie Kopfumfang bei Kleinkindern
- Ernährungsbeurteilung
- augenärztliche Untersuchung und Abklärung auf Zystinose bei Hinweisen auf ein Fanconi-Syndrom
- Schweißtest oder CFTR-Analyse bei Verdacht auf zystische Fibrose
- Stuhlchlorid bei Verdacht auf kongenitale Chloriddiarrhö.
Eine schwere Hypokaliämie kann erhebliche EKG-Veränderungen verursachen. In einem berichteten Fall mit Kalium um 2,0 mmol/L fanden sich QTc 510 ms, ST-Senkungen, ventrikuläre Extrasystolen und ein nächtlicher AV-Block. Die Veränderungen bildeten sich mit dem Anstieg des Kaliums zurück [14].
Eine Nierenbiopsie ist für die Diagnose des Bartter-Syndroms nicht erforderlich. Die historisch beschriebene juxtaglomeruläre Hyperplasie ist unspezifisch. Eine Biopsie kann erwogen werden, wenn eine ausgeprägte Proteinurie, eine rasch fortschreitende Verschlechterung der Nierenfunktion oder ein anderer Verdacht auf eine begleitende Nierenerkrankung hinweist.
Molekulargenetische Diagnostik
Eine genetische Bestätigung wird bei wahrscheinlichem Bartter-Syndrom empfohlen. Die Analyse sollte die etablierten Bartter-Gene und naheliegende Differenzialdiagnosen umfassen. Ein Tubulopathie-Panel oder ein exombasiertes Panel ist meist geeigneter als die sequenzielle Analyse einzelner Gene, da sich die Phänotypen überlappen.
Die Analyse muss sowohl kleine Sequenzvarianten als auch größere Deletionen oder Duplikationen erfassen können. Dies ist besonders für CLCNKB wichtig, bei dem größere Deletionen vorkommen. Eine Variante unklarer Signifikanz darf nicht allein als Grundlage klinischer Entscheidungen dienen. Eine Segregationsanalyse bei den Eltern oder anderen Verwandten kann die Interpretation erleichtern [15].
Eine genetische Diagnose kann:
- die Diagnose bestätigen und den Bedarf an invasiver Abklärung verringern
- Typ 3 vom Gitelman-Syndrom abgrenzen
- ein Risiko für Schwerhörigkeit oder Verschlechterung der Nierenfunktion aufdecken
- zeigen, ob eine antenatale Erkrankung wahrscheinlich transient ist
- Anlageträgertestung und reproduktive Beratung ermöglichen
- gezielte Pränataldiagnostik in künftigen Schwangerschaften ermöglichen.
Pränataldiagnostik
Bei isoliertem, frühem und ausgeprägtem Polyhydramnion sind zunächst häufigere Ursachen zu prüfen, unter anderem maternaler Diabetes, gastrointestinale Obstruktion, neuromuskuläre Erkrankung, Aneuploidie, fetale Anämie und Infektion.
Ist eine familiäre Variante bekannt, kann eine gezielte Analyse an Chorionzotten oder Amniozyten erfolgen. Bei schwerer ungeklärter Erkrankung ohne bekannte Variante kann nach genetischer Beratung eine breite pränatale Sequenzierung erwogen werden. Elektrolyte im Fruchtwasser haben eine unzureichende diagnostische Aussagekraft und dürfen die genetische Analyse nicht ersetzen [16].
flowchart TD
A["Hypokaliämische metabolische Alkalose<br>oder antenatales<br>Polyhydramnion"] --> B["Blutdruck, Medikamente,<br>Erbrechen und<br>Flüssigkeitsverluste prüfen"]
B --> C["Blutdruck normal<br>oder niedrig?"]
C -->|Nein| D["Hyperaldosteronismus,<br>Liddle-Syndrom oder<br>Mineralokortikoidwirkung abklären"]
C -->|Ja| E["Urinchlorid über<br>20 mmol/L im Spontanurin?"]
E -->|Nein| F["Extrarenaler Chloridverlust:<br>Erbrechen, Sondenverlust,<br>zystische Fibrose, Diarrhö"]
E -->|Ja| G["Renaler Salzverlust wahrscheinlich.<br>Renin, Aldosteron,<br>Magnesium und Urincalcium messen"]
G --> H["Hypomagnesiämie und<br>Hypokalziurie?"]
H -->|Ja| I["Gitelman-ähnlicher Phänotyp.<br>Typ 3 überlappt und<br>wird per Genanalyse abgegrenzt"]
H -->|Nein| J["Nierensonographie<br>und Hörprüfung"]
I --> K["Genpanel für Bartter<br>und verwandte<br>Tubulopathien"]
J --> K
K --> L["Genotypangepasste Therapie,<br>Nachsorge und Beratung"]
Diagnostisches Vorgehen bei hypokaliämischer metabolischer Alkalose oder antenatalem Polyhydramnion. Ein normaler oder niedriger Blutdruck und ein inadäquat hohes Urinchlorid sprechen für renalen Salzverlust, während eine Hypomagnesiämie mit Hypokalziurie für einen Gitelman-ähnlichen Phänotyp spricht. Das Genpanel klärt Typ, Prognose und Bedarf an Hörkontrollen [1,2].
Differenzialdiagnosen
| Differenzialdiagnose | Wichtige Unterscheidungsmerkmale |
|---|---|
| Gitelman-Syndrom | Späterer Beginn, Hypomagnesiämie und Hypokalziurie. Eine genetische Analyse von SLC12A3 kann erforderlich sein, da Typ 3 überlappt |
| Erbrechen oder Verlust über Magensonde | Niedriges Urinchlorid, Anamnese von Erbrechen, mitunter Parotisschwellung oder Zahnschäden |
| Diuretikaeinnahme | Hohes, aber schwankendes Urinchlorid, positiver Diuretikanachweis, kein konsistenter hereditärer Phänotyp |
| Kongenitale Chloriddiarrhö | Wässrige Diarrhö, fetale Darmschlingendilatation oder Megakolon und Stuhlchlorid über 90 mmol/L |
| Zystische Fibrose | Salzverlust über den Schweiß, niedriges Urinchlorid, Atemwegs- oder Pankreassymptome und pathologischer Schweißtest |
| Pylorusstenose | Schwallartiges Erbrechen bei Säuglingen, niedriges Urinchlorid und sonographischer Befund |
| Laxanzienabusus | Diarrhö, wechselnde Säure-Basen-Konstellation und positiver Stuhlbefund |
| Primärer Hyperaldosteronismus | Hypertonie, niedriges Renin und hohes Aldosteron |
| Liddle-Syndrom oder scheinbarer Mineralokortikoidexzess (AME) | Hypertonie sowie niedriges Renin und Aldosteron |
| EAST- oder SeSAME-Syndrom | Epilepsie, Ataxie, Entwicklungsstörung, Schwerhörigkeit und Gitelman-ähnliche Biochemie |
| Aktivierende CASR-Variante | Hypokalzämie, Hyperkalziurie, niedriges oder inadäquat normales PTH |
| Morbus Dent | Niedermolekulare Proteinurie, Hyperkalziurie, Nephrokalzinose und proximale Tubulopathie |
| Zystinose | Fanconi-Syndrom, Gedeihstörung, korneale Kristalle und später im Verlauf metabolische Azidose |
| Aminoglykosidinduzierte Tubulopathie | Zeitlicher Zusammenhang mit Gentamicin, Amikacin oder ähnlicher Therapie |
| Sjögren-Syndrom | Autoimmunerkrankung, Sicca-Symptomatik und mitunter erworbene antikörpervermittelte Tubulopathie |
Das Urinchlorid ist besonders hilfreich. Beim Bartter- und Gitelman-Syndrom ist der Verlust in der Regel anhaltend. Bei Diuretikaabusus schwankt er mit dem Zeitpunkt der Einnahme. Bei Erbrechen und zystischer Fibrose ist das Urinchlorid in der Regel niedrig [2].
Therapie
Allgemeine Prinzipien
Die Behandlung sollte von einem Kinder- oder Erwachsenennephrologen mit Erfahrung in Tubulopathien geleitet werden. Die Evidenz beruht überwiegend auf Beobachtungsstudien, kleineren Kohorten und Expertenkonsens. Randomisierte Therapiestudien fehlen weitgehend [1].
Die Ziele sind:
- Hypovolämie und Dehydratation vorbeugen
- Polyurie und Salzhunger verringern
- Muskelsymptome, Müdigkeit und Obstipation lindern
- das Risiko für Arrhythmien und Rhabdomyolyse senken
- normale Ernährung und normales Wachstum ermöglichen
- Hyperkalziurie und Nephrokalzinose verringern
- die Nierenfunktion erhalten
- Arzneimitteltoxizität minimieren.
Eine vollständige Normalisierung des Kaliums ist nicht immer möglich oder notwendig. Die Dosis richtet sich nach Symptomen, EKG-Risiko, Wachstum, Flüssigkeitsbilanz, Nierenfunktion und Therapienebenwirkungen, nicht nach einem isolierten Laborwert.
Flüssigkeit und Natriumchlorid
Der Patient sollte freien Zugang zu Wasser und Salz haben. Säuglinge mit schwerer Polyurie können sehr große Flüssigkeitsmengen und häufige Mahlzeiten benötigen. Der Natriumchloridbedarf wird anhand von Gewicht, Wachstum, Blutdruck, Serumchlorid, Renin und Urinausscheidung individuell festgelegt.
Bei Neugeborenen kann initial intravenöses Natriumchlorid erforderlich sein. Der Übergang zur enteralen Behandlung erfolgt, sobald dies praktisch möglich ist. Konzentrierte Lösungen können die Magenschleimhaut reizen und sollten über den Tag verteilt und mit der Nahrung oder Sondennahrung gegeben werden.
Ein Salzmangel ist auszugleichen, bevor eine Behandlung mit Medikamenten erwogen wird, die die RAAS-Aktivität senken. Eine unzureichende Natriumsubstitution stimuliert Aldosteron und kann die Behandlung der Hypokaliämie erschweren.
Kalium und Magnesium
Kalium ist als Kaliumchlorid zu geben, nicht als Kaliumcitrat, da gleichzeitig ein Chloridmangel und eine metabolische Alkalose bestehen. Die Dosis wird individuell titriert und in der Regel auf mehrere Einzeldosen über den Tag verteilt. Große Einmaldosen verursachen gastrointestinale Beschwerden und nur eine vorübergehende Besserung.
Bei schwerer symptomatischer Hypokaliämie, Arrhythmie, Lähmung oder fehlender Möglichkeit zur enteralen Medikamenteneinnahme wird Kalium intravenös unter EKG-Monitoring und nach lokalem Protokoll gegeben. Eine gleichzeitige Hypomagnesiämie muss ausgeglichen werden, da sie die Kaliumretention erschwert.
Magnesium wird bei dokumentierter Hypomagnesiämie gegeben, insbesondere bei Krämpfen, Parästhesien, Tetanie oder Arrhythmierisiko. Organische Magnesiumsalze werden oft besser vertragen als Magnesiumoxid, Diarrhö begrenzt jedoch häufig die Dosis.
NSAR und Prostaglandinhemmung
NSAR sind eine zentrale Therapie bei ausgeprägtem Schleifendefekt, vor allem bei Typ 1 und 2. Die Behandlung verringert die Prostaglandinbildung, die Polyurie, die Reninaktivität und die Urinausscheidung von Natrium und Calcium. In einer Kohorte mit 19 Kindern sank der Bedarf an Elektrolytsubstitution bei Patienten, deren Renin sich normalisierte, was dafür spricht, dass Renin als einer von mehreren Markern für die niedrigste wirksame NSAR-Dosis dienen kann [7].
Mit Indometacin besteht die längste klinische Erfahrung. Niedrig beginnen und nach Urinausscheidung, Flüssigkeitsbedarf, Wachstum, Elektrolyten und Renin titrieren. Ibuprofen oder Celecoxib können bei Unverträglichkeit erwogen werden, die Datenlage ist jedoch schwächer. Die nachstehenden Dosierungen geben den internationalen Konsens und publizierte Spezialistenpraxis wieder. Präparatewahl und verfügbare Darreichungsformen können von der schwedischen Fachinformation abweichen, und die Behandlung kann außerhalb der zugelassenen Indikation liegen.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Indometacin | 1 bis 4 mg/kg/Tag verteilt auf 3 bis 4 Dosen | Übliches Mittel der ersten Wahl. Niedrigste wirksame Dosis verwenden |
| Ibuprofen | 15 bis 30 mg/kg/Tag verteilt auf 3 Dosen | Alternative, wenn Indometacin nicht vertragen wird |
| Celecoxib | 2 bis 10 mg/kg/Tag verteilt auf 2 Dosen | Selektiver COX-2-Hemmer, begrenzte pädiatrische Evidenz und häufig Off-Label-Anwendung |
NSAR sind bei Frühgeborenen wegen des Risikos einer nekrotisierenden Enterokolitis, einer gastrointestinalen Perforation und einer Beeinträchtigung der Nierenfunktion mit besonderer Vorsicht einzusetzen. Eine Behandlung sollte in der Regel nicht während einer bestehenden Dehydratation, akuten Nierenschädigung oder schweren gastrointestinalen Erkrankung begonnen werden.
Eine Langzeitbehandlung kann Gastritis, Ulkus, Blutung und eine verminderte glomeruläre Filtration verursachen. In einer Langzeitnachbeobachtung von 12 Kindern entwickelten zwei Kinder ein perforiertes Magenulkus, ein Kind ein Magenulkus und drei Kinder eine Gastritis. Zwei entwickelten eine eingeschränkte glomeruläre Filtration [17]. Eine prophylaktische Säurehemmung kann bei gastrointestinalem Risiko erwogen werden, darf aber die klinische Überwachung oder die Überprüfung der NSAR-Dosis nicht ersetzen.
Vor und während der Behandlung kontrollieren:
- Blutdruck und Hydratationszustand
- Kreatinin, geschätzte GFR und Elektrolyte
- Hämoglobin bei Verdacht auf gastrointestinale Blutung
- Bauchschmerzen, Dyspepsie, Meläna oder Hämatemesis
- Urinausscheidung und Substitutionsbedarf
- Renin, wenn die Analyse zur Dosistitration genutzt wird.
RAAS-Blockade und kaliumsparende Medikamente
ACE-Hemmer, Angiotensinrezeptorblocker, Spironolacton, Eplerenon oder Amilorid können das Kalium durch Verminderung der distalen Kaliumsekretion anheben. Gleichzeitig können sie die kompensatorische Natriumreabsorption beeinträchtigen, den Blutdruck senken und bei Dehydratation eine akute Nierenschädigung auslösen.
Diese Medikamente sollten daher nicht routinemäßig eingesetzt werden. Sie können vom Spezialisten bei persistierendem symptomatischem Kalium unter 3,0 mmol/L trotz optimierter Salz- und Kaliumsubstitution sowie vertragener Prostaglandinhemmung erwogen werden. Die Einleitung erfordert eine niedrige Startdosis, eine gesicherte Flüssigkeitsbilanz und engmaschige Kontrollen von Blutdruck, Kalium und Kreatinin [3].
Kaliumsparende Diuretika sind während einer Gastroenteritis, Nahrungskarenz oder anderer Hypovolämie besonders riskant. Der Patient muss klare Anweisungen zum vorübergehenden Absetzen erhalten.
Ernährung und Wachstum
Energie- und Proteinzufuhr sind aktiv zu beurteilen. Kleinkinder können eine Energieanreicherung, häufige Mahlzeiten oder eine enterale Sondenernährung benötigen. Der Ausgleich des Salzmangels und die Verringerung der Polyurie mit NSAR führen häufig zu einer Verbesserung von Gewicht und Längenwachstum.
In einer Kohorte mit 13 Patienten zeigten 71 Prozent ein vollständiges und 14 Prozent ein partielles Aufholwachstum nach Behandlung mit Indometacin und Kaliumchlorid [18]. Ein fortbestehender Kleinwuchs trotz metabolischer Stabilisierung erfordert die Abklärung von Ernährung, Zöliakie, Schilddrüsenfunktion, chronischer Nierenkrankheit, Pubertätsentwicklung und Wachstumshormonachse.
Ein Wachstumshormonmangel wurde beim antenatalen Bartter-Syndrom beschrieben. In einer kleinen Studie wurde bei vier von sieben getesteten kleinwüchsigen Kindern ein Mangel diagnostiziert, und zwei zeigten nach der Behandlung einen deutlichen Längenzuwachs [19]. Wachstumshormon sollte nur nach üblicher endokrinologischer Diagnostik gegeben werden.
Akute Dehydratation und interkurrente Erkrankung
Gastroenteritis, Fieber, Nahrungskarenz oder chirurgische Eingriffe können rasch eine Hypovolämie, schwere Hypokaliämie und akute Nierenschädigung auslösen.
Bei akuter Erkrankung:
- Gewicht, Blutdruck, Puls, Perfusion und Urinausscheidung kontrollieren.
- Blutgasanalyse, Natrium, Kalium, Chlorid, Magnesium, Calcium, Glukose und Kreatinin bestimmen.
- Volumendefizit mit isotoner kristalloider Lösung entsprechend dem klinischen Zustand ersetzen.
- Laufende renale und gastrointestinale Verluste ersetzen.
- Kalium und Magnesium unter adäquatem Monitoring ausgleichen.
- EKG ableiten bei Kalium unter 2,5 mmol/L, Symptomen oder Arrhythmieverdacht.
- NSAR, RAAS-Blockade und kaliumsparende Medikamente bei Hypovolämie oder akuter Verschlechterung der Nierenfunktion pausieren.
- Die Langzeittherapie wieder aufnehmen, sobald Kreislauf und Nierenfunktion stabilisiert sind.
Patient und Familie sollten einen schriftlichen Notfallausweis mit Diagnose, regulärer Therapie, Kontaktdaten und Hinweisen für Nahrungskarenz, Erbrechen und Diarrhö haben.
Antenatale Therapie
Eine Schwangerschaft mit Verdacht auf fetales Bartter-Syndrom sollte multidisziplinär durch Pränatalmediziner, klinische Genetiker, Neonatologen und Kindernephrologen betreut werden.
Serielle Amnionreduktionen können maternale Symptome lindern und das Risiko einer extremen Frühgeburt verringern. In einer Zusammenstellung von 31 MAGED2-assoziierten Fällen war das mittlere Gestationsalter bei Geburt mit serieller Amnionreduktion höher, 30,7 vs. 28,7 Wochen. Unter den seriell behandelten Fällen trat kein neonataler Todesfall auf, verglichen mit fünf Todesfällen unter 18 Fällen ohne eine solche Behandlung. Die Datenlage ist jedoch beobachtungsbasiert, und ein Selektionsbias lässt sich nicht ausschließen [20].
Eine maternale Indometacinbehandlung kann die fetale Urinproduktion und das Fruchtwasservolumen verringern, birgt jedoch das Risiko einer Konstriktion des Ductus arteriosus, eines Oligohydramnions und einer fetalen Nierenschädigung. Die Behandlung darf nur auf pränatalmedizinische Spezialistenindikation mit engmaschigen Ultraschallkontrollen von Fruchtwasser, Ductus arteriosus und fetalen Dopplerflüssen erfolgen. Eine Anwendung nach Schwangerschaftswoche 32 wird wegen des steigenden Risikos einer Ductusbeeinträchtigung in der Regel vermieden [16].
Schwangerschaft bei einer Frau mit Bartter-Syndrom
In der Schwangerschaft können erhöhte physiologische Anforderungen Hypokaliämie und Salzverlust verschlimmern. Die Behandlung beruht auf engmaschigen Kontrollen und oraler oder intravenöser Elektrolytsubstitution. In einer systematischen Übersicht über 55 Schwangerschaften bei 27 Frauen mit Bartter-Syndrom wurden unter anderem Frühgeburtlichkeit, Wachstumsrestriktion, Oligohydramnion, Müdigkeit und Muskelschwäche berichtet [21].
Die Schwangerschaft gemeinsam mit Nephrologe und Geburtshelfer planen. Elektrolyte bei Hyperemesis, Infektion oder rascher Dosisänderung häufiger kontrollieren. NSAR sind anhand von Schwangerschaftswoche und geburtshilflichem Risiko zu beurteilen. Eine RAAS-Blockade ist in der Schwangerschaft kontraindiziert.
Nachsorge und Prognose
Kontrollen
Das Kontrollintervall wird individuell festgelegt. Säuglinge und instabile Patienten benötigen Kontrollen im Abstand von Tagen bis Wochen. Stabil eingestellte ältere Kinder und Erwachsene können oft alle drei bis sechs Monate nachkontrolliert werden.
Bei der Nachsorge werden beurteilt:
- Körperlänge, Gewicht, Ernährungszustand und Pubertätsentwicklung
- Blutdruck, orthostatische Symptome und Hydratationszustand
- Polyurie, Polydipsie, Salzhunger und Muskelsymptome
- Adhärenz und praktische Schwierigkeiten bei der Substitution
- Natrium, Kalium, Chlorid, Bikarbonat, Magnesium und Calcium
- Kreatinin oder Cystatin C und geschätzte GFR
- Albumin- oder Proteinausscheidung im Urin
- Urincalcium
- Renin bei der Dosistitration von NSAR
- gastrointestinale Nebenwirkungen
- Gehör bei Typ 4 oder unklarem Genotyp.
Eine Nierensonographie erfolgt in der Regel alle zwei bis drei Jahre, häufiger bei ausgeprägter Hyperkalziurie, Steinepisoden, manifester Nephrokalzinose oder verschlechterter Nierenfunktion.
Langzeitprognose
Die Prognose hat sich durch moderne Neonatologie, Elektrolytsubstitution und Prostaglandinhemmung erheblich verbessert. Typ 1 und 2 sind häufig in der Fetalzeit und im frühen Säuglingsalter am instabilsten, können mit zunehmendem Alter jedoch leichter zu behandeln sein. Die MAGED2-assoziierte Erkrankung bildet sich in der Regel zurück. Typ 3 kann zu persistierender Hypokaliämie, Kleinwuchs, Proteinurie und chronischer Nierenkrankheit führen. Typ 4 hat ein höheres Risiko für eine progrediente Einschränkung der Nierenfunktion, ein frühes Nierenversagen tritt jedoch nicht bei allen auf [22].
In einer Langzeitstudie an 13 Personen mit biallelischen CLCNKB-Varianten hatten nach einer medianen Nachbeobachtung von 14 Jahren sechs eine Proteinurie und vier eine GFR unter 75 ml/min/1,73 m² [23]. In anderen kleineren Kohorten blieb die Nierenfunktion bei der Mehrheit normal, was die erhebliche Variabilität verdeutlicht [18].
Mögliche Ursachen einer chronischen Nierenkrankheit sind rezidivierende Hypovolämie, frühgeburtsbedingt niedrige Nephronzahl, Nephrokalzinose, chronische Hypokaliämie, langdauernde RAAS-Aktivierung und NSAR-Exposition. Dieses Risiko begründet eine lebenslange Nachsorge auch bei klinisch stabilen Patienten.
Nierenersatztherapie und Nierentransplantation können bei terminaler Niereninsuffizienz notwendig werden. Ein Wiederauftreten des primären tubulären Salzverlusts in einem genetisch gesunden Transplantat ist nicht zu erwarten. Vor einer Lebendspende muss die genetische Diagnose bekannt sein, damit biologisch verwandte Spender korrekt beurteilt werden können.
Quellen
- Konrad M et al. Diagnosis and management of Bartter syndrome: executive summary of the consensus and recommendations from the European Rare Kidney Disease Reference Network Working Group for Tubular Disorders. Kidney International 2021. PMID: 33509356
- Bamgbola OF, Ahmed Y. Differential diagnosis of perinatal Bartter, Bartter and Gitelman syndromes. Clinical Kidney Journal 2021. PMID: 33564404
- Seyberth HW, Schlingmann KP. Bartter- and Gitelman-like syndromes: salt-losing tubulopathies with loop or DCT defects. Pediatric Nephrology 2011. PMID: 21503667
- Seyberth HW, Weber S, Kömhoff M. Bartter's and Gitelman's syndrome. Current Opinion in Pediatrics 2017. PMID: 27906863
- Nozu K et al. Inherited salt-losing tubulopathy: An old condition but a new category of tubulopathy. Pediatrics International 2020. PMID: 31830341
- Koulouridis E, Koulouridis I. Molecular pathophysiology of Bartter's and Gitelman's syndromes. World Journal of Pediatrics 2015. PMID: 25754753
- Gasongo G et al. Effect of nonsteroidal anti-inflammatory drugs in children with Bartter syndrome. Pediatric Nephrology 2019. PMID: 30426218
- García Castaño A et al. Poor phenotype-genotype association in a large series of patients with Type III Bartter syndrome. PLoS One 2017. PMID: 28288174
- Brochard K et al. Phenotype-genotype correlation in antenatal and neonatal variants of Bartter syndrome. Nephrology Dialysis Transplantation 2009. PMID: 19096086
- Legrand A et al. Prevalence of Novel MAGED2 Mutations in Antenatal Bartter Syndrome. Clinical Journal of the American Society of Nephrology 2018. PMID: 29146702
- Bhat YR, Vinayaka G, Sreelakshmi K. Antenatal Bartter syndrome: a review. International Journal of Pediatrics 2012. PMID: 22518185
- Sousa M et al. Bartter Syndrome Presenting as Arginine-Vasopressin Resistance: A Report of 2 Cases. American Journal of Case Reports 2024. PMID: 38885190
- von Vigier RO et al. Hypokalemic rhabdomyolysis in congenital tubular disorders: a case series and a systematic review. Pediatric Nephrology 2010. PMID: 20033223
- Malafronte C et al. Cardiac arrhythmias due to severe hypokalemia in a patient with classic Bartter disease. Pediatric Nephrology 2004. PMID: 15338397
- Knoers N et al. Genetic testing in the diagnosis of chronic kidney disease: recommendations for clinical practice. Nephrology Dialysis Transplantation 2022. PMID: 34264297
- Alajjuri OA et al. Balancing Benefits and Risks of Indomethacin in the Management of Antenatal Bartter Syndrome: A Case Report. Frontiers in Medicine 2022. PMID: 35847797
- Vaisbich MH, Fujimura MD, Koch VH. Bartter syndrome: benefits and side effects of long-term treatment. Pediatric Nephrology 2004. PMID: 15206026
- Rodrigues JHP et al. Clinical Course of Patients with Bartter Syndrome. Iranian Journal of Kidney Diseases 2022. PMID: 35714210
- Spector-Cohen I et al. Growth hormone deficiency in children with antenatal Bartter syndrome. Journal of Pediatric Endocrinology and Metabolism 2019. PMID: 30844761
- Walsh CJ et al. Successful antenatal treatment of MAGED2-related Bartter syndrome and review of treatment options and efficacy. Prenatal Diagnosis 2024. PMID: 38159268
- Hebbard AI, Paizis K, Cutts BA. Gitelman's and Bartter's syndromes in pregnancy: a systematic review. Obstetric Medicine 2025. PMID: 41081288
- Shalev H et al. The neonatal variant of Bartter syndrome and deafness: preservation of renal function. Pediatrics 2003. PMID: 12949294
- Bettinelli A et al. Patients with biallelic mutations in the chloride channel gene CLCNKB: long-term management and outcome. American Journal of Kidney Diseases 2007. PMID: 17185149