
Zusammenfassung
Morbus Fabry ist eine X-chromosomal vererbte lysosomale Speicherkrankheit, die durch pathogene Varianten im GLA-Gen verursacht wird. Sie geht mit einem Mangel an Alpha-Galaktosidase A und einer Akkumulation vor allem von Globotriaosylceramid (Gb3) und Globotriaosylsphingosin (Lyso-Gb3) einher. Die klassische Erkrankung manifestiert sich häufig bereits im Kindesalter mit Akroparästhesien, Schmerzkrisen, Schweißsekretionsstörungen, Wärmeintoleranz, gastrointestinalen Symptomen, Angiokeratomen und Cornea verticillata. Im weiteren Verlauf entwickeln sich Nierenerkrankung, hypertrophe Kardiomyopathie, Arrhythmien und zerebrovaskuläre Komplikationen. Spät manifestierende Formen können sich überwiegend als ungeklärte linksventrikuläre Hypertrophie oder Nierenerkrankung äußern [1].
Die Diagnostik ist geschlechtsspezifisch. Bei Männern ist eine stark verminderte Alpha-Galaktosidase-A-Aktivität ein aussagekräftiger diagnostischer Befund, dennoch ist eine GLA-Analyse zur genetischen Bestätigung und zur Therapiewahl erforderlich. Bei Frauen kann die Enzymaktivität normal sein, weshalb die Diagnose den Nachweis einer pathogenen oder wahrscheinlich pathogenen GLA-Variante erfordert. Lyso-Gb3 unterstützt die Phänotypbeurteilung und die Verlaufskontrolle, kann jedoch, insbesondere bei Frauen, normal sein und darf die Erkrankung allein weder bestätigen noch ausschließen. Eine Variante unklarer Signifikanz ist nicht gleichbedeutend mit Morbus Fabry [1,2].
Alle neu diagnostizierten Patienten sollen systematisch hinsichtlich Nieren, Herz, Nervensystem, Gehör, Augen, Haut, gastrointestinaler Symptome und Lebensqualität untersucht werden. Die Kaskadentestung von Angehörigen ist von zentraler Bedeutung. Die krankheitsspezifische Therapie erfolgt mit intravenöser Enzymersatztherapie oder, bei einer ansprechbaren GLA-Variante, mit oralem Migalastat. Die Therapie hat die größten Chancen, die Organfunktion zu erhalten, wenn sie vor einer fortgeschrittenen Glomerulosklerose oder Myokardfibrose begonnen wird. Frauen sind als potenziell erkrankte Patientinnen und nicht als symptomfreie Anlageträgerinnen zu beurteilen [2,3].
Hintergrund und Epidemiologie
Morbus Fabry gehört zu den Sphingolipidosen. Historische Schätzungen, die überwiegend auf der klassischen Erkrankung beruhen, geben eine Prävalenz von etwa 1 pro 40 000 bis 117 000 Personen an. Das Neugeborenenscreening ergibt deutlich höhere Zahlen, mitunter etwa 1 pro 3 100, da es auch spät manifestierende Varianten sowie Varianten mit unsicherer klinischer Bedeutung erfasst [2].
Die Erkrankung wird X-chromosomal vererbt. Ein Mann mit einer pathogenen GLA-Variante gibt die Variante an alle seine Töchter, jedoch nicht an seine Söhne weiter. Eine Frau mit einer heterozygoten Variante hat bei jeder Schwangerschaft eine Wahrscheinlichkeit von 50 Prozent, sie weiterzugeben. Bei Frauen reicht das Spektrum von fehlenden klinischen Manifestationen bis zu einer ebenso schweren Erkrankung wie bei Männern mit klassischem Phänotyp, was teilweise von der X-Inaktivierung abhängt [3].
Üblicherweise werden zwei Hauptphänotypen unterschieden:
- Klassischer Morbus Fabry: sehr niedrige oder nicht messbare Enzymaktivität bei Männern, früher Beginn und fortschreitende Multiorganbeteiligung.
- Spät manifestierender Morbus Fabry: Restenzymaktivität, späterer Beginn und mitunter überwiegend kardiale oder renale Beteiligung.
Die Einteilung ist klinisch nützlich, aber nicht absolut. Dieselbe Variante kann innerhalb einer Familie zu unterschiedlichen Schweregraden führen, vor allem bei Frauen. Der Phänotyp muss daher anhand von Genotyp, Geschlecht, Alter, Familienanamnese, Lyso-Gb3 und dokumentierter Organbeteiligung beurteilt werden.
Morbus Fabry beeinträchtigt die Lebensqualität durch Schmerzen, eingeschränkte körperliche Leistungsfähigkeit, gastrointestinale Symptome, Depression, Angst sowie Fehlzeiten in Schule und Beruf. Eine systematische Übersichtsarbeit fand durchgehend eine schlechtere Lebensqualität als in Vergleichspopulationen, insbesondere in den Bereichen körperliche Schmerzen, körperliche Funktionsfähigkeit und allgemeine Gesundheitswahrnehmung. Die Belastung nahm mit renalen, kardialen und zerebrovaskulären Komplikationen zu [4].
Pathophysiologie
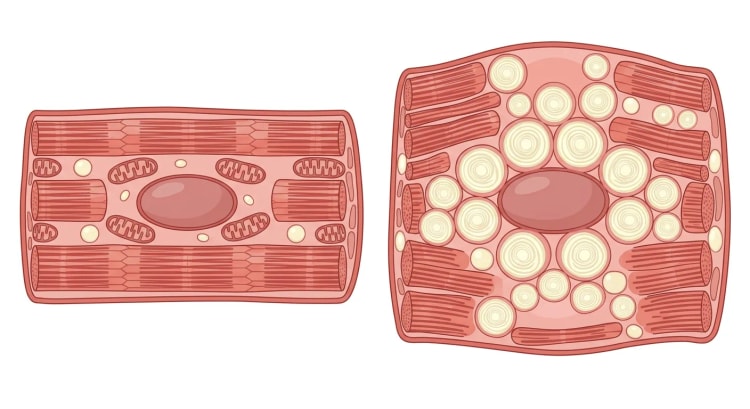
GLA kodiert das lysosomale Enzym Alpha-Galaktosidase A. Der Enzymmangel beeinträchtigt den Abbau neutraler Glykosphingolipide und führt zur intrazellulären Akkumulation von Gb3 und seinem besser löslichen Derivat Lyso-Gb3. Die Ablagerung findet sich unter anderem in Podozyten, Tubuluszellen, Kardiomyozyten, im Erregungsleitungssystem, in Gefäßzellen und in peripheren Nervenfasern.
Der Organschaden beruht nicht allein auf der mechanischen Speicherung. Zu den sekundären Prozessen gehören Inflammation, oxidativer Stress, endotheliale und mikrovaskuläre Dysfunktion sowie prohypertrophe und profibrotische Signalwege. Sind Glomerulosklerose, tubulointerstitielle Fibrose oder Ersatzfibrose im Myokard erst einmal entstanden, ist nicht zu erwarten, dass eine verminderte Substratablagerung normales Gewebe wiederherstellt. Dies ist der Hauptgrund, weshalb eine frühe Diagnose und Therapie angestrebt werden [1,2].
Klinisches Bild
Frühe Manifestationen
Bei der klassischen Erkrankung beginnen die Symptome häufig im Schulalter oder in der Adoleszenz. Frühe Befunde sind:
- Brennende Schmerzen und Parästhesien an Händen und Füßen.
- Fabry-Krisen mit starken distalen oder generalisierten Schmerzen, häufig ausgelöst durch Fieber, körperliche Anstrengung, Stress oder Temperaturwechsel.
- Hypohidrose oder Anhidrose, mitunter Hyperhidrose.
- Wärme- und Kälteintoleranz.
- Rezidivierende Bauchschmerzen, Diarrhö, Obstipation, Blähungen, Übelkeit oder frühes Sättigungsgefühl.
- Angiokeratome, häufig am unteren Rumpf, in der Leistenregion und im Genitalbereich.
- Cornea verticillata, in der Regel ohne Visusminderung.
- Tinnitus, Hörminderung oder Schwindel.
- Fatigue und verminderte körperliche Belastbarkeit.
Eine Small-Fiber-Neuropathie ist typisch. Der neurologische Untersuchungsbefund und die routinemäßige Elektroneurographie können normal sein, da dünne unmyelinisierte und dünn myelinisierte Fasern mit der konventionellen Elektroneurographie nur unzureichend erfasst werden [5].
Die Cornea verticillata ist ein starker klinischer Hinweis auf einen klassischen Morbus Fabry, aber nicht spezifisch. Ähnliche Hornhautveränderungen können beispielsweise durch Amiodaron oder Chloroquin verursacht werden.
Renale Manifestationen
Gb3-Ablagerungen lassen sich im Nierengewebe bereits vor einer klinisch messbaren Nierenerkrankung nachweisen. Der Verlauf umfasst häufig:
- Podozytäre Ablagerung und Podozytenschädigung.
- Mitunter glomeruläre Hyperfiltration.
- Albuminurie und später Proteinurie.
- Fortschreitend sinkende eGFR.
- Chronische Niereninsuffizienz und bei unbehandelten Männern mit klassischer Erkrankung mitunter terminale Niereninsuffizienz im mittleren Lebensalter.
Eine Hämaturie ist nicht typisch und sollte Anlass zur Abklärung einer anderen oder begleitenden Nierenerkrankung geben. Eine ausgeprägte Proteinurie kann auf einer Fabry-Nephropathie beruhen, sollte aber auch an eine diabetische Nephropathie, eine IgA-Nephritis oder eine andere glomeruläre Erkrankung denken lassen.
Kardiale Manifestationen
Die kardiale Beteiligung ist eine führende Ursache für Morbidität und Mortalität. Häufige Manifestationen sind:
- Konzentrische linksventrikuläre Hypertrophie.
- Diastolische Dysfunktion und Herzinsuffizienz mit erhaltener Ejektionsfraktion.
- Angina pectoris, mitunter infolge mikrovaskulärer Dysfunktion trotz normaler epikardialer Koronararterien.
- Sinusbradykardie und chronotrope Inkompetenz.
- Kurzes PR-Intervall im frühen Verlauf.
- AV-Block, Schenkelblock und andere Erregungsleitungsstörungen.
- Vorhofflimmern oder Vorhofflattern.
- Nicht anhaltende oder anhaltende ventrikuläre Tachykardie.
- Myokardfibrose und Risiko eines plötzlichen Herztodes.
- Klappenverdickung und meist leichte Mitral- oder Aorteninsuffizienz.
Die Hypertrophie ist meist konzentrisch, kann jedoch septal, apikal oder obstruktiv sein. Eine systolische Dysfunktion ist in der Regel eine Spätmanifestation [6].
Zerebrovaskuläre und neuropsychiatrische Manifestationen
TIA und ischämischer Schlaganfall können in jüngerem Alter als erwartet auftreten. Die Mechanismen sind wahrscheinlich vielfältig, unter anderem Mikroangiopathie, Vaskulopathie, kardiale Embolie bei Vorhofarrhythmie sowie ein Beitrag klassischer Risikofaktoren. Die zerebrale MRT kann Marklagerveränderungen, lakunäre Infarkte oder ältere kortikale Infarkte zeigen. Solche Veränderungen sind nicht spezifisch für Morbus Fabry.
Depression, Angst und psychosoziale Belastung sind häufig und sollten aktiv erfragt werden. Sie können sowohl mit der biologischen Erkrankung als auch mit chronischen Schmerzen und den Folgen der erblichen Diagnose für die Familie zusammenhängen [4].
Frauen
Frauen sind nicht lediglich Anlageträgerinnen. Eine Frau kann trotz normaler Alpha-Galaktosidase-A-Aktivität neuropathische Schmerzen, eine Nierenerkrankung, einen Schlaganfall, Arrhythmien und eine fortgeschrittene Kardiomyopathie entwickeln. Zudem kann eine Myokardfibrose auftreten, bevor sich eine eindeutige linksventrikuläre Hypertrophie entwickelt hat. Eine organbezogene Beurteilung und regelmäßige Verlaufskontrollen sind daher auch bei leichter oder fehlender Symptomatik notwendig [7].
Abklärung und Diagnostik
Wann sollte an Morbus Fabry gedacht werden?
Die Diagnose sollte in folgenden Situationen erwogen werden:
| Klinische Situation | Befunde, die den Verdacht erhärten |
|---|---|
| Small-Fiber-Neuropathie oder rezidivierende akrale Schmerzen | Beginn im Kindesalter, Wärmeintoleranz, Schweißsekretionsstörung, gastrointestinale Symptome |
| Ungeklärte linksventrikuläre Hypertrophie | Kurzes PR-Intervall, Bradykardie, Nierenbeteiligung, niedriges natives T1 in der Kardio-MRT |
| Albuminurie, Proteinurie oder Niereninsuffizienz ohne gesicherte Ursache | Familienanamnese, Angiokeratome, neuropathische Schmerzen, Cornea verticillata |
| TIA oder Schlaganfall in jungem Alter | Gleichzeitige kardiale oder renale Beteiligung, Hörprobleme, Fabry-typische Symptome |
| Bekannter Morbus Fabry in der Familie | X-chromosomaler Erbgang |
| Kombination kardialer, renaler und neurologischer Befunde | Auch geringe Befunde in mehreren Organsystemen sind bedeutsam |
Ein gezieltes Screening von Patienten mit ungeklärter linksventrikulärer Hypertrophie, Niereninsuffizienz, Albuminurie oder frühem Schlaganfall hat eine höhere diagnostische Ausbeute als ein unspezifisches Bevölkerungsscreening [8].
Biochemische und genetische Diagnostik
Männer
Die Alpha-Galaktosidase-A-Aktivität wird im Trockenblut, im Plasma oder in Leukozyten bestimmt. Ein auffälliges Screeningergebnis im Trockenblut ist mit einer robusten Enzymanalyse zu bestätigen, meist in Leukozyten, da Probenhandhabung und Transport zu falsch niedrigen Werten führen können.
Männer mit klassischer Erkrankung haben häufig weniger als 1 bis 5 Prozent der normalen Aktivität. Bei spät manifestierender Erkrankung kann die Aktivität höher sein. Eine GLA-Sequenzierung ist auch bei nachgewiesenem Enzymmangel durchzuführen, zum einen zur Bestätigung der Diagnose, zum anderen für die Familienabklärung und zur Beurteilung, ob die Variante auf Migalastat ansprechbar ist [1,2].
Frauen
Eine normale Enzymaktivität schließt die Erkrankung nicht aus. Bei klinischem Verdacht oder bekannter familiärer Variante ist direkt eine genetische Analyse durchzuführen. Der Nachweis einer pathogenen oder wahrscheinlich pathogenen heterozygoten GLA-Variante sichert die Diagnose. Enzymaktivität und Lyso-Gb3 können die Phänotypbeurteilung ergänzen, reichen jedoch nicht aus, um eine Erkrankung auszuschließen [1,7].
Lyso-Gb3
Plasma-Lyso-Gb3 ist bei Männern mit klassischer Erkrankung in der Regel stark erhöht und bei spät manifestierender Erkrankung sowie bei Frauen mäßiger erhöht. Es kann eingesetzt werden, um:
- Die Diagnostik zu unterstützen.
- Zur Klassifikation in klassischen bzw. spät manifestierenden Phänotyp beizutragen.
- Die Beurteilung einer neuen oder unklaren Variante zu unterstützen.
- Das biochemische Therapieansprechen zu verfolgen.
Lyso-Gb3 ist kein eigenständiges Maß der Organfunktion. Ein normaler Wert schließt Morbus Fabry nicht aus, und ein Rückgang unter Therapie garantiert keine Stabilisierung der Nieren- oder Herzerkrankung. Organbezogene Endpunkte müssen direkt mit eGFR, Albuminurie, kardialer Bildgebung und Rhythmusüberwachung verfolgt werden [9].
Interpretation genetischer Varianten
Eine GLA-Variante ist als pathogen, wahrscheinlich pathogen, Variante unklarer Signifikanz, wahrscheinlich benigne oder benigne zu klassifizieren. Eine Variante unklarer Signifikanz darf allein weder zu einer Diagnose noch zu einer lebenslangen krankheitsspezifischen Therapie führen.
Bei einer unklaren Variante sollte Folgendes zusammenfassend gewichtet werden:
- Häufigkeit der Variante in Referenzpopulationen.
- Bisher berichteter Phänotyp.
- Kosegregation mit der Erkrankung in der Familie.
- Enzymaktivität bei Männern.
- Plasma-Lyso-Gb3.
- Typische klinische Befunde.
- Objektive renale oder kardiale Beteiligung.
- Histologie, wenn die Diagnose auf andere Weise nicht geklärt werden kann.
Die Beurteilung sollte an einem Zentrum mit Erfahrung in Morbus Fabry und klinischer Genetik erfolgen.
Basisdiagnostik nach Diagnosestellung
| Bereich | Empfohlene Untersuchung |
|---|---|
| Allgemein | Anamnese, Stammbaum über drei Generationen, Blutdruck, Größe, Gewicht, Rauchen und kardiovaskuläre Risikofaktoren |
| Nieren | Kreatinin, eGFR, Urin-Albumin/Kreatinin, Urin-Protein/Kreatinin, Urinteststreifen und Urinsediment |
| Herz | 12-Kanal-EKG, Echokardiographie, hochsensitives Troponin und NT-proBNP |
| Rhythmus | Mindestens 24- bis 48-Stunden-Langzeit-EKG bei Erwachsenen, früher bei Symptomen oder EKG-Auffälligkeiten |
| Kardiale Bildgebung | Kardio-MRT mit Wanddicke, linksventrikulärer Masse, nativem T1 und Late Gadolinium Enhancement, sofern durchführbar |
| Neurologie | Neurologischer Status, Schmerzanamnese, frühere TIA oder Schlaganfall; zerebrale MRT bei neurologischen Symptomen und in der Regel als Basisuntersuchung im Erwachsenenalter |
| Augen | Spaltlampenuntersuchung |
| Gehör | Audiometrie, insbesondere bei Tinnitus, Schwindel oder Hörminderung |
| Haut | Inspektion auf Angiokeratome |
| Gastrointestinal | Symptomerfassung, Ernährungsstatus und Wachstum bei Kindern |
| Psychosozial | Lebensqualität, Schul- oder Arbeitsfähigkeit, Depression und Angst |
Kardiale Bildgebung
Die Echokardiographie ist die Methode der ersten Wahl zur Beurteilung von Wanddicke, linksventrikulärer Masse, diastolischer Funktion, Klappen und Ausflusstraktobstruktion. Der globale longitudinale Strain kann eine subklinische Dysfunktion aufdecken, ist für sich allein jedoch nicht diagnostisch.
Die Kardio-MRT ermöglicht eine zuverlässigere Quantifizierung der Hypertrophie und eine Gewebecharakterisierung. Typische, aber nicht pathognomonische Befunde sind:
- Niedriges natives T1, vereinbar mit intrazellulärer Sphingolipidablagerung.
- Midmyokardiales Late Gadolinium Enhancement, häufig basal inferolateral.
- Erhöhtes T2 in entzündeten oder fibrotischen Arealen.
- Anfangs normales Extrazellulärvolumen und erhöhtes Volumen bei fortgeschrittener Fibrose.
Bei Frauen kann das Late Gadolinium Enhancement der Hypertrophie vorausgehen. Eine ausgedehnte Fibrose ist prognostisch ungünstig und mit Arrhythmien sowie geringeren Aussichten auf eine strukturelle Besserung unter krankheitsspezifischer Therapie verbunden [10,11].
Nierenbiopsie
Eine Nierenbiopsie ist bei typischer Klinik, eindeutigem Enzymmangel bei einem Mann und einer bekannten pathogenen GLA-Variante nicht erforderlich. Sie sollte erwogen werden, wenn:
- Eine Variante unklarer Signifikanz nachgewiesen wurde.
- Die Ursache der Nierenerkrankung unklar ist.
- Eine ausgeprägte Proteinurie oder Hämaturie auf eine begleitende glomeruläre Erkrankung hindeutet.
- Die Nierenfunktion sich unerwartet rasch verschlechtert.
- Eine frühe Therapie bei einem asymptomatischen Kind diskutiert wird und die übrigen Marker nicht ausreichen.
Die Elektronenmikroskopie kann lamelläre Einschlüsse, sogenannte Zebrakörperchen, zeigen. Ähnliche Phospholipideinschlüsse können jedoch durch Arzneimittel wie Amiodaron und Hydroxychloroquin hervorgerufen werden. Die Histologie muss daher zusammen mit Arzneimittelanamnese, Enzymaktivität und Genetik interpretiert werden [2].
Diagnostischer Algorithmus
flowchart TD
A["Klinischer Verdacht oder<br>bekannte Fabry-Variante in der Familie"] --> B["Biologisches Geschlecht feststellen<br>und GLA-Analyse veranlassen"]
B -->|"Mann"| C["Alpha-Galaktosidase A<br>und Plasma-Lyso-Gb3 messen"]
B -->|"Frau"| D["Genetische Analyse ist entscheidend,<br>Enzymtest kann ergänzen"]
C --> E["Pathogene GLA-Variante und<br>verminderte Enzymaktivität"]
D --> F["Pathogene oder wahrscheinlich<br>pathogene GLA-Variante"]
E --> G["Diagnose bestätigt"]
F --> G
C --> H["Unklare Variante oder<br>diskrepante Befunde"]
D --> H
H --> I["Expertenbeurteilung, Familiensegregation,<br>Lyso-Gb3 und Organdiagnostik"]
I --> J["Bei fortbestehender Unklarheit:<br>Gewebebiopsie erwägen"]
G --> K["Nieren, Herz, Nervensystem<br>und übrige Organe untersuchen"]
K --> L["Kaskadentestung der Angehörigen<br>und Therapie beurteilen"]
Familienabklärung
Nach einem Indexfall sollte ein Stammbaum über mindestens drei Generationen erstellt werden. Ist die familiäre Variante bekannt, wird sowohl bei Männern als auch bei Frauen eine gezielte genetische Analyse eingesetzt. Ist die Variante nicht bekannt, kann die Enzymanalyse bei Männern als erster Test verwendet werden, jedoch nicht zum Ausschluss der Erkrankung bei Frauen. Die Kaskadentestung identifiziert häufig mehrere betroffene Angehörige und ermöglicht eine Behandlung vor fortgeschrittenem Organschaden [1,3].
Die genetische Beratung soll Vererbung, variablen Schweregrad, reproduktive Optionen und psychologische Folgen umfassen. Eine Pränatal- und Präimplantationsdiagnostik kann möglich sein, wenn die familiäre Variante bekannt ist.
Differenzialdiagnosen
| Manifestation | Wichtige Differenzialdiagnosen | Unterscheidende Merkmale |
|---|---|---|
| Linksventrikuläre Hypertrophie | Sarkomerassoziierte hypertrophe Kardiomyopathie, arterielle Hypertonie, Aortenklappenstenose, Transthyretin- oder AL-Amyloidose, Morbus Danon | Fabry-typische extrakardiale Befunde, niedriges natives T1, inferolaterale Fibrose, GLA-Variante |
| Proteinurie und Niereninsuffizienz | Diabetische Nephropathie, hypertensive Nephrosklerose, IgA-Nephritis, fokal segmentale Glomerulosklerose (FSGS), Alport-Syndrom | Enzymaktivität, Genetik, Lyso-Gb3 und bei Bedarf Nierenbiopsie |
| Small-Fiber-Neuropathie | Diabetes, Amyloidose, Sjögren-Syndrom, Alkohol, Vitamin-B12-Mangel, Arzneimittel und idiopathische Small-Fiber-Neuropathie | Früher Beginn, Fabry-Krisen, Hypohidrose, gastrointestinale Symptome und Familienanamnese |
| Angiokeratome | Solitäre Angiokeratome, Angiokeratoma corporis diffusum bei anderen lysosomalen Erkrankungen | Verteilung und begleitende systemische Manifestationen |
| Cornea verticillata | Amiodaron, Chloroquin, Hydroxychloroquin und andere Arzneimittel | Arzneimittelanamnese und übriger Fabry-Phänotyp |
| Früher Schlaganfall | Kardioembolie, Dissektion, Antiphospholipid-Syndrom, Vaskulitis, monogene zerebrale Mikroangiopathie | Morbus Fabry darf ohne vollständige Schlaganfallabklärung nicht als Ursache angenommen werden |
| Zebrakörperchen in der Nierenbiopsie | Arzneimittelinduzierte Phospholipidose | Genetische und biochemische Bestätigung erforderlich |
Therapie
Übergeordnete Therapieprinzipien
Die Behandlung soll von einem multidisziplinären Team mit Expertise in Stoffwechselerkrankungen, Nephrologie, Kardiologie, Neurologie, klinischer Genetik und Pädiatrie koordiniert werden. Die Ziele sind:
- Renale, kardiale und zerebrovaskuläre Erkrankungen verhindern oder verlangsamen.
- Schmerzen und gastrointestinale Symptome lindern.
- Körperliche Funktionsfähigkeit und Lebensqualität erhalten.
- Etablierte Organkomplikationen gemäß den üblichen Leitlinien behandeln.
- Infusionsreaktionen, Antikörperbildung und Therapiebelastung minimieren.
Frühe Zeichen wie persistierende Albuminurie, pathologische Nierenhistologie, auffällige Kardio-MRT, beginnende Hypertrophie, Troponinanstieg, neuropathische Schmerzen oder relevante gastrointestinale Neuropathie können eine krankheitsspezifische Therapie rechtfertigen, bevor eine fortgeschrittene Organdysfunktion eingetreten ist [12].
Indikation für eine krankheitsspezifische Therapie
Eine krankheitsspezifische Therapie sollte in der Regel angeboten werden:
- Männern mit klassischem Morbus Fabry, auch bevor sich ein klinisch fortgeschrittener Organschaden entwickelt hat.
- Männern und Frauen mit dokumentierter Fabry-bedingter renaler, kardialer oder zerebrovaskulärer Beteiligung.
- Patienten mit relevanten Fabry-bedingten neuropathischen Schmerzen oder gastrointestinalen Symptomen.
- Patienten mit spät manifestierendem Phänotyp, wenn eine frühe Organbeteiligung dem Morbus Fabry zugeschrieben werden kann.
- Kindern mit Symptomen, pathologischer Albuminurie, kardialer Beteiligung oder anderer objektiver Organbeteiligung.
Bei asymptomatischen Jungen mit klassischer Variante kann eine Enzymersatztherapie ab einem Alter von etwa 7 Jahren erwogen werden. Die Entscheidung ist anhand von Variante, Enzymaktivität, Lyso-Gb3, familiärem Krankheitsverlauf und Therapiebelastung zu individualisieren. Asymptomatische Mädchen werden in der Regel erst bei frühen Krankheitszeichen behandelt, da die Evidenz für eine generelle prophylaktische Therapie schwächer ist [13].
Eine Therapie darf nicht allein aufgrund einer benignen Variante oder einer Variante unklarer Signifikanz ohne stützende klinische, biochemische oder histologische Befunde erfolgen.
Enzymersatztherapie
Die verfügbaren Enzympräparate und die regulatorischen Altersgrenzen unterscheiden sich zwischen den Ländern. Prüfen Sie stets die aktuelle schwedische Fachinformation, den Erstattungsstatus und die regionale Versorgungsstruktur. International werden Agalsidase alfa, Agalsidase beta und Pegunigalsidase alfa eingesetzt. Pegunigalsidase alfa ist in der EU für Erwachsene zugelassen, die Verfügbarkeit und Finanzierung in Schweden können jedoch von der internationalen Literatur abweichen.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Agalsidase alfa | 0,2 mg/kg intravenös alle zwei Wochen | Laut europäischer Produktinformation ab 7 Jahren zugelassen. Infusionsdauer und gegebenenfalls Prämedikation werden der Verträglichkeit angepasst |
| Agalsidase beta | 1 mg/kg intravenös alle zwei Wochen | Laut europäischer Produktinformation ab 8 Jahren zugelassen. Langsame initiale Infusion, danach kann die Dauer bei guter Verträglichkeit verkürzt werden |
| Pegunigalsidase alfa | 1 mg/kg intravenös alle zwei Wochen | Für Erwachsene. Initiale Infusion in der Regel mindestens 3 Stunden, kann bei guter Verträglichkeit schrittweise auf etwa 90 Minuten verkürzt werden |
| Migalastat | 123 mg oral jeden zweiten Tag | Nur bei ansprechbarer GLA-Variante. Laut aktueller europäischer Information für Patienten ab 12 Jahren mit einem Körpergewicht von mindestens 45 kg. Keine Nahrung und kein Koffein 2 Stunden vor und 2 Stunden nach der Einnahme. Nicht empfohlen bei eGFR unter 30 ml/min/1,73 m² |
Randomisierte Studien zu den älteren Enzympräparaten sind klein und verwenden häufig Surrogatendpunkte. Ein Cochrane-Review mit neun Studien und 351 Teilnehmenden fand eine verminderte mikrovaskuläre Gb3-Ablagerung und eine gewisse Verbesserung der schmerzbezogenen Lebensqualität, konnte jedoch keinen gesicherten Effekt auf die Mortalität feststellen und keine Überlegenheit von Agalsidase alfa oder beta zeigen [14]. Beobachtungsdaten sprechen für eine geringere Häufigkeit renaler, kardialer und zerebrovaskulärer Komplikationen unter Therapie, Vergleiche zwischen den Präparaten werden jedoch durch Unterschiede in Dosis, Phänotyp, Krankheitsschwere und Registerpopulationen verzerrt [15].
Bei Frauen zeigt eine systematische Übersichtsarbeit verminderte Gb3-Spiegel und eine Verbesserung einiger kardialer Parameter, während die Evidenz für eine Wirkung auf Schmerzen sowie neurologische und gastrointestinale Manifestationen unsicherer ist [16]. Bei Kindern senkt die Enzymersatztherapie Plasma- und Urin-Gb3, verbessert häufig Schmerzen und gastrointestinale Symptome und kann podozytäre Ablagerungen dosisabhängig abbauen, Langzeitdaten zu klinischen Endpunkten sind jedoch begrenzt [17].
Infusionsreaktionen umfassen Fieber, Schüttelfrost, Flush, Kopfschmerzen, Exanthem, Übelkeit, Dyspnoe und Blutdruckveränderungen. Das Management kann eine reduzierte Infusionsgeschwindigkeit, eine vorübergehende Unterbrechung und eine individualisierte Prämedikation umfassen. Anaphylaxie ist selten, erfordert jedoch eine sofortige Behandlung und fachärztliche Beurteilung.
Neutralisierende Antikörper treten vor allem bei Männern mit klassischer Erkrankung ohne eigene Enzymproduktion auf. Eine Antikörperbestimmung sollte bei wiederholten Infusionsreaktionen, unzureichendem Rückgang von Lyso-Gb3 oder unerwarteter Organprogression trotz gesicherter Dosis und Adhärenz erwogen werden.
Pegunigalsidase alfa hat eine längere Halbwertszeit als ältere Enzympräparate. In der BALANCE-Studie wurden 78 zuvor mit Agalsidase beta behandelte Erwachsene mit sich verschlechternder Nierenfunktion im Verhältnis 2:1 auf Pegunigalsidase alfa oder fortgesetzte Agalsidase beta randomisiert, und 77 erhielten die Behandlung. Nach zwei Jahren betrug der eGFR-Verlust im Median 2,51 bzw. 2,16 ml/min/1,73 m² pro Jahr. Der Unterschied (Pegunigalsidase alfa minus Agalsidase beta) lag bei −0,36 ml/min/1,73 m² pro Jahr, also numerisch zuungunsten von Pegunigalsidase alfa, mit einem 95-Prozent-Konfidenzintervall von −2,44 bis 1,73, und erfüllte die vordefinierte Nichtunterlegenheitsgrenze der Studie. Infusionsreaktionen pro Infusion waren unter Pegunigalsidase alfa seltener, Studiengröße, gewählte Marge und Vorbehandlung schränken die Schlussfolgerungen jedoch ein [18,19].
Eine Heiminfusion kann nach einer stabilen Phase ohne schwere Überempfindlichkeitsreaktionen erwogen werden, sofern lokale Organisation, Patientensicherheit und Notfallbereitschaft ausreichend sind.
Migalastat
Migalastat ist ein pharmakologisches Chaperon, das bestimmte fehlgefaltete Formen der Alpha-Galaktosidase A reversibel bindet, das Enzym stabilisiert und den Transport ins Lysosom erleichtert. Voraussetzung für die Behandlung ist, dass die spezifische GLA-Variante in einem validierten funktionellen Assay als ansprechbar klassifiziert wurde. Eine Missense-Variante ist nicht automatisch ansprechbar.
Migalastat wird jeden zweiten Tag zur gleichen Tageszeit eingenommen. Nahrung und Koffein werden mindestens 2 Stunden vor und 2 Stunden nach der Einnahme vermieden (mindestens 4 Stunden Nüchternheit), da sowohl Nahrungsaufnahme als auch Koffein die Resorption vermindern. Wasser, Fruchtsaft ohne Fruchtfleisch und koffeinfreie kohlensäurehaltige Getränke sind erlaubt. Die Behandlung wird bei einer eGFR unter 30 ml/min/1,73 m² nicht empfohlen.
Vorteile sind die orale Gabe, das Fehlen von Infusionsreaktionen und keine Antikörperbildung gegen ein zugeführtes Enzym. Nachteile sind, dass nur bestimmte Varianten behandelt werden können, dass die Adhärenz nicht direkt beobachtet werden kann und dass Langzeitdaten zu harten klinischen Endpunkten begrenzt sind.
In einer Langzeitanalyse von 60 Frauen mit ansprechbaren Varianten und einer medianen Exposition von 5,1 Jahren betrug der mittlere jährliche eGFR-Verlust 1,1 ml/min/1,73 m². Die linksventrikuläre Masse blieb im Wesentlichen stabil. Die Analyse war post hoc, hatte in der Langzeitphase keine unbehandelte Kontrollgruppe und war industriefinanziert, was kausale Schlussfolgerungen einschränkt [20].
Nephroprotektive Therapie
Albuminurie und Proteinurie sind mit ACE-Hemmern oder Angiotensin-Rezeptorblockern zu behandeln, sofern Blutdruck, Nierenfunktion und Kalium dies zulassen. Ziel ist eine größtmögliche Reduktion der Albuminurie ohne symptomatische Hypotonie. Patienten mit Morbus Fabry haben nicht immer einen erhöhten Blutdruck, was die Dosierung begrenzen kann.
Diabetes, Hypertonie und Dyslipidämie sind gemäß den üblichen Leitlinien zu behandeln. Rauchen und nephrotoxische Arzneimittel sind zu vermeiden. SGLT2-Inhibitoren sind bei vielen Formen der chronischen Nierenerkrankung etabliert, spezifische randomisierte Daten zur Fabry-Nephropathie fehlen jedoch. Ihr Einsatz ist anhand der allgemeinen nephrologischen Indikation zu individualisieren.
Dialyse und Nierentransplantation erfolgen nach den üblichen Grundsätzen. Die Transplantation korrigiert die Nierenfunktion, nicht aber den systemischen Enzymmangel. Eine krankheitsspezifische Therapie kann daher weiterhin gerechtfertigt sein, um Herz, Nervensystem und andere Organe zu schützen.
Kardiologische Therapie
Herzinsuffizienz, ischämische Herzkrankheit und Klappenerkrankungen werden im Wesentlichen nach den allgemeinen Leitlinien behandelt. Folgendes ist zu beachten:
- Betablocker, Verapamil, Diltiazem, Digoxin und Ivabradin können eine Bradykardie oder Erregungsleitungsstörungen verstärken.
- Vorhofflimmern und Vorhofflattern gehen mit einem hohen Embolierisiko einher. Expertenempfehlungen befürworten eine Antikoagulation unabhängig vom CHA2DS2-VASc-Score, sobald die Arrhythmie dokumentiert ist [10].
- Ein Herzschrittmacher wird bei symptomatischer Bradykardie, höhergradigem AV-Block oder chronotroper Inkompetenz erwogen.
- Ein ICD ist zur Sekundärprävention nach Herzstillstand oder hämodynamisch instabiler ventrikulärer Tachykardie indiziert. Die Beurteilung zur Primärprävention wird anhand ventrikulärer Arrhythmien, Synkopen, Hypertrophie und Fibroseausdehnung individualisiert.
- Amiodaron kann eine Phospholipidose verursachen und sollte als Langzeittherapie nach Möglichkeit vermieden werden, die Evidenz für eine spezifische Schädigung bei Morbus Fabry ist jedoch begrenzt.
Schmerzen und gastrointestinale Symptome
Der Patient sollte lernen, auslösende Faktoren wie Dehydratation, Fieber, Schlafmangel, starke Anstrengung und rasche Temperaturwechsel zu erkennen. Neuropathische Schmerzen werden in der Regel mit Gabapentin, Pregabalin, Carbamazepin, Duloxetin oder einem trizyklischen Antidepressivum behandelt, angepasst an Alter, Nierenfunktion, Wechselwirkungen und Komorbiditäten. Die Evidenz beruht vorwiegend auf Expertenkonsens und Extrapolation aus anderen neuropathischen Schmerzsyndromen, nicht auf vergleichenden Fabry-spezifischen Studien [21].
Opioide sollten als regelmäßige Langzeittherapie vermieden werden. Bei einer schweren akuten Fabry-Krise sind eine auslösende Infektion, Dehydratation oder andere Komplikationen gleichzeitig zu behandeln.
Gastrointestinale Symptome können sich unter Enzymersatztherapie oder Migalastat bessern, persistieren jedoch bei vielen Patienten. Die symptomatische Behandlung richtet sich nach dem vorherrschenden Problem, beispielsweise kleine und häufige Mahlzeiten, Loperamid bei Diarrhö, osmotische Laxanzien bei Obstipation sowie Behandlung von Reflux oder Übelkeit. Neue Alarmsymptome sind unabhängig von der Fabry-Diagnose abzuklären [22].
Verlaufskontrolle und Prognose
Kontrollintervalle
Stabile behandelte Erwachsene sollten in der Regel mindestens jährlich untersucht werden. Patienten mit aktiver Organprogression, kürzlich begonnener oder umgestellter Therapie, fortgeschrittener Nierenerkrankung, fibrotischer Kardiomyopathie oder Arrhythmie werden häufiger kontrolliert, oft halbjährlich. Kinder mit klassischer Erkrankung werden in der Regel jährlich kontrolliert, bei Symptomen oder unter Therapie engmaschiger [6,13].
| Bereich | Verlaufskontrolle |
|---|---|
| Nieren | Kreatinin, eGFR und Albuminurie mindestens jährlich, unter Therapie oder bei Nierenbeteiligung häufig alle 6 Monate |
| Herz | EKG und Echokardiographie jährlich bei Erwachsenen mit klassischer Erkrankung oder kardialer Beteiligung |
| Rhythmus | Langzeit-EKG alle 1 bis 2 Jahre, häufiger bei Symptomen, Fibrose, Palpitationen oder Erregungsleitungsstörungen |
| Kardio-MRT | In der Regel alle 2 bis 3 Jahre, häufiger bei Progression oder vor Therapieentscheidungen |
| Biomarker | Lyso-Gb3, hochsensitives Troponin und NT-proBNP als Ergänzung, nicht als alleiniges Maß des Therapieeffekts |
| Neurologie | Jährliche Symptombeurteilung, akute Abklärung bei fokal-neurologischen Defiziten |
| Gehirn | MRT nach individueller Beurteilung, bei Erwachsenen meist im Abstand von einigen Jahren oder bei neuen Symptomen |
| Gehör und Augen | Basisuntersuchung, danach symptomgesteuert oder periodisch |
| Lebensqualität | Schmerzen, psychisches Befinden, Schul- und Arbeitsfähigkeit mindestens jährlich |
Zur Beurteilung der renalen Progression sollten mehrere eGFR-Werte über mindestens ein bis zwei Jahre herangezogen werden. Einzelne Kreatininwerte werden durch Volumenstatus, Muskelmasse und Laborvariabilität beeinflusst. Zunehmende Albuminurie, sinkende eGFR, steigende linksventrikuläre Masse, neue Fibrose, Troponinanstieg oder neu aufgetretene Arrhythmien sollen eine Überprüfung von Adhärenz, Dosis, Antikörpern, Begleiterkrankungen und der Frage, ob die Therapie umgestellt werden muss, auslösen.
Wann sollte die Therapie umgestellt oder beendet werden?
Ein Wechsel zwischen Enzympräparaten oder von der Enzymersatztherapie auf Migalastat kann erwogen werden bei:
- Schweren oder wiederholten Infusionsreaktionen.
- Neutralisierenden Antikörpern mit unzureichendem biochemischem und klinischem Ansprechen.
- Fortbestehender Organprogression trotz gesicherter Adhärenz und optimierter supportiver Therapie.
- Ansprechbarer Variante und ausgeprägtem Patientenwunsch nach oraler Therapie.
- Praktischen Hindernissen, die regelmäßige Infusionen undurchführbar machen.
Progression unter Therapie bedeutet nicht automatisch Therapieversagen. Irreversible Schäden können trotz verminderter Ablagerung weiter fortschreiten. Vor einem Wechsel sollten alternative Ursachen einer Verschlechterung von Nieren- oder Herzfunktion abgeklärt werden.
Ein Beenden der Therapie kann bei informiertem Patientenwunsch, schwerer nicht beherrschbarer Toxizität oder terminaler Erkrankung angemessen sein, wenn von der Fortsetzung kein relevanter Nutzen mehr zu erwarten ist. Dialyse, Nierentransplantation, Herzschrittmacher oder eine einzelne fortgeschrittene Organkomplikation sind für sich genommen keine Gründe, die Therapie zu beenden, da andere Organe weiterhin von ihr profitieren können.
Prognose
Die Prognose variiert erheblich. Männer mit unbehandelter klassischer Erkrankung haben das höchste Risiko für terminale Niereninsuffizienz, Schlaganfall, hypertrophe Kardiomyopathie, Arrhythmien und vorzeitigen Tod. Frauen und Personen mit spät manifestierenden Varianten haben häufig einen langsameren Verlauf, können aber schwere Herz- oder Nierenerkrankungen entwickeln.
Günstige prognostische Faktoren sind frühe Diagnose, Therapiebeginn vor fortgeschrittener Fibrose, geringes Ausmaß der Proteinurie, erhaltene eGFR und das Fehlen eines ausgedehnten Late Gadolinium Enhancement. Ausgeprägte Proteinurie, rasch sinkende eGFR, ausgedehnte Myokardfibrose, Vorhofflimmern und ventrikuläre Arrhythmien sind ungünstige Zeichen. Eine lebenslange multidisziplinäre Verlaufskontrolle ist auch dann erforderlich, wenn die Symptome gering sind und die Therapie ein gutes biochemisches Ansprechen zeigt.
Quellen
- Silva CAB et al. Brazilian consensus recommendations for the diagnosis, screening, and treatment of individuals with Fabry disease: Committee for Rare Diseases, Brazilian Society of Nephrology/2021. Jornal Brasileiro de Nefrologia 2022. PMID: 35212703
- Lenders M et al. Progress and Challenges in the Treatment of Fabry Disease. BioDrugs 2025. PMID: 40310476
- Mehta A, Hughes DA. Fabry Disease. GeneReviews 2024. PMID: 20301469
- Jovanovic A et al. A systematic literature review on the health-related quality of life and economic burden of Fabry disease. Orphanet Journal of Rare Diseases 2024. PMID: 38689282
- Burlina AP et al. Early diagnosis of peripheral nervous system involvement in Fabry disease and treatment of neuropathic pain: the report of an expert panel. BMC Neurology 2011. PMID: 21619592
- Hung CL et al. 2021 TSOC Expert Consensus on the Clinical Features, Diagnosis, and Clinical Management of Cardiac Manifestations of Fabry Disease. Acta Cardiologica Sinica 2021. PMID: 34257484
- Brand E et al. Clinical management of female patients with Fabry disease based on expert consensus. Orphanet Journal of Rare Diseases 2025. PMID: 39773286
- Vardarli I et al. Diagnosis and Screening of Patients with Fabry Disease. Therapeutics and Clinical Risk Management 2020. PMID: 32606714
- Burlina A et al. An expert consensus on the recommendations for the use of biomarkers in Fabry disease. Molecular Genetics and Metabolism 2023. PMID: 37207471
- Kaur S et al. Contemporary Multimodality Imaging for Diagnosis and Management of Fabry Cardiomyopathy. Journal of Clinical Medicine 2024. PMID: 39200913
- Cameli M et al. The role of cardiovascular multimodality imaging in the evaluation of Anderson-Fabry disease: from early diagnosis to therapy monitoring. European Heart Journal Cardiovascular Imaging 2025. PMID: 39903606
- Hughes DA et al. Early indicators of disease progression in Fabry disease that may indicate the need for disease-specific treatment initiation: findings from the opinion-based PREDICT-FD modified Delphi consensus initiative. BMJ Open 2020. PMID: 33039984
- Germain DP et al. Consensus recommendations for diagnosis, management and treatment of Fabry disease in paediatric patients. Clinical Genetics 2019. PMID: 30941742
- El Dib R et al. Enzyme replacement therapy for Anderson-Fabry disease. Cochrane Database of Systematic Reviews 2016. PMID: 27454104
- El Dib R et al. Enzyme replacement therapy for Anderson-Fabry disease: A complementary overview of a Cochrane publication through a linear regression and a pooled analysis of proportions from cohort studies. PLOS ONE 2017. PMID: 28296917
- Germain DP et al. The effect of enzyme replacement therapy on clinical outcomes in female patients with Fabry disease: A systematic literature review by a European panel of experts. Molecular Genetics and Metabolism 2019. PMID: 30413388
- Spada M et al. The effect of enzyme replacement therapy on clinical outcomes in paediatric patients with Fabry disease: A systematic literature review by a European panel of experts. Molecular Genetics and Metabolism 2019. PMID: 29785937
- Wallace EL et al. Head-to-head trial of pegunigalsidase alfa versus agalsidase beta in patients with Fabry disease and deteriorating renal function: results from the 2-year randomised phase III BALANCE study. Journal of Medical Genetics 2024. PMID: 37940383
- Germain DP, Linhart A. Pegunigalsidase alfa: a novel, pegylated recombinant alpha-galactosidase enzyme for the treatment of Fabry disease. Frontiers in Genetics 2024. PMID: 38680424
- Kallish S et al. Long-term efficacy of migalastat in females with Fabry disease. Journal of Medical Genetics 2025. PMID: 40897525
- Vaisbich MH et al. Recommendations for the diagnosis and management of Fabry disease in pediatric patients: a document from the Rare Diseases Committee of the Brazilian Society of Nephrology. Jornal Brasileiro de Nefrologia 2022. PMID: 35238862
- Radulescu D et al. Gastrointestinal Manifestations and Treatment Options in Fabry Disease Patients. A Systematic Review. Journal of Gastrointestinal and Liver Diseases 2022. PMID: 35306547