
Zusammenfassung
Die autosomal-dominante polyzystische Nierenerkrankung (ADPKD) ist eine systemische Erbkrankheit mit fortschreitender Zystenbildung, Nierenvergrößerung, arterieller Hypertonie und dem Risiko einer chronischen Niereninsuffizienz. Die Diagnose wird in der Regel sonographisch bei Personen mit positiver Familienanamnese gestellt. Bei unklarer Familienanamnese, atypischer Bildgebung, Abklärung eines potenziellen Nierenspenders oder reproduktionsmedizinischer Fragestellung sind häufig MRT und eine genetische Analyse erforderlich. Nach der Diagnose ist das Progressionsrisiko einzuschätzen, vorzugsweise anhand des bisherigen eGFR-Verlaufs und der Mayo Imaging Classification auf Basis des größenadjustierten Gesamtnierenvolumens. Eine rasche Progression wird üblicherweise definiert durch einen bestätigten eGFR-Abfall von mindestens 3 ml/min/1,73 m² pro Jahr oder eine typische Morphologie der Mayo-Klasse 1C bis 1E, wobei bei Klasse 1C besondere Zurückhaltung geboten ist [1,2].
Alle Patienten benötigen regelmäßige Kontrollen von Blutdruck, eGFR und Albuminurie, die Behandlung kardiovaskulärer Risikofaktoren sowie eine Beratung zu Kochsalzzufuhr, Körpergewicht, körperlicher Aktivität und Rauchstopp. ACE-Hemmer oder Angiotensinrezeptorblocker sind bei Hypertonie Mittel der ersten Wahl. Tolvaptan sollte bei Erwachsenen mit dokumentierter oder zu erwartender rascher Progression erwogen werden, in der Regel bei einer eGFR von mindestens 25 ml/min/1,73 m². Die Behandlung verringert den jährlichen eGFR-Verlust um etwa 1 bis 1,3 ml/min/1,73 m², verursacht jedoch eine ausgeprägte Polyurie und kann eine schwere Leberschädigung hervorrufen. Die Leberwerte müssen daher gemäß Fachinformation und lokalem Sicherheitsprogramm überwacht werden. Zysteninfektion, Makrohämaturie, Nephrolithiasis, chronische Schmerzen, polyzystische Lebererkrankung und intrakranielle Aneurysmen erfordern ein gezieltes Management. Bei terminaler Niereninsuffizienz ist die Nierentransplantation, sofern möglich, die Therapie der ersten Wahl.
Hintergrund und Epidemiologie
Die ADPKD ist die häufigste monogene Ursache einer chronischen Niereninsuffizienz bei Erwachsenen. Europäische epidemiologische Studien schätzen die Prävalenz diagnostizierter Fälle auf etwa 2,7 pro 10 000 Einwohner, während familienbasierte Schätzungen, die auch nicht diagnostizierte Fälle zu erfassen versuchen, eher bei 4 bis 5 pro 10 000 liegen [3]. Ältere Prävalenzangaben von 1 pro 400 bis 1 pro 1 000 Geburten schließen wahrscheinlich viele klinisch nicht diagnostizierte Anlageträger ein und sind nicht mit der Prävalenz der diagnostizierten Erkrankung gleichzusetzen.
Der Erbgang ist autosomal-dominant. Jedes Kind einer Person mit einer heterozygoten krankheitsverursachenden Variante hat daher eine Wahrscheinlichkeit von 50 Prozent, die Variante zu erben. Etwa 10 bis 25 Prozent der klinisch identifizierten Patienten haben keine bekannte Familienanamnese. Mögliche Erklärungen sind unter anderem Neumutation, genetisches Mosaik, kleine Familie, früher Tod eines Elternteils, unbekannte Familiengeschichte oder ein so milder Phänotyp, dass die Erkrankung nicht diagnostiziert wurde.
PKD1 und PKD2 erklären zusammen etwa 90 Prozent der genetisch gesicherten Fälle. PKD1 ist häufiger und führt im Durchschnitt zu einem aggressiveren Verlauf. Das mediane Alter bei Eintritt der Niereninsuffizienz wird mit etwa 55 Jahren bei PKD1-assoziierter und etwa 74 Jahren bei PKD2-assoziierter Erkrankung angegeben. Trunkierende PKD1-Varianten gehen in der Regel mit einem schwereren Verlauf einher als nicht-trunkierende Varianten [2,4]. Pathogene Varianten unter anderem in GANAB, DNAJB11, ALG5, ALG9, IFT140 und NEK8 können eine mildere oder atypische zystische Nierenerkrankung verursachen, häufig ohne ausgeprägte Nierenvergrößerung.
Der Schweregrad der Erkrankung variiert selbst innerhalb derselben Familie erheblich. Der Genotyp ist daher prognostisch wichtig, aber nicht allein ausschlaggebend. Geschlecht, Blutdruck, frühe urologische Komplikationen, Körpergewicht, Tabakkonsum, begleitende Nierenerkrankungen und wahrscheinlich weitere genetische Modifikatoren beeinflussen den Verlauf.
Pathophysiologie
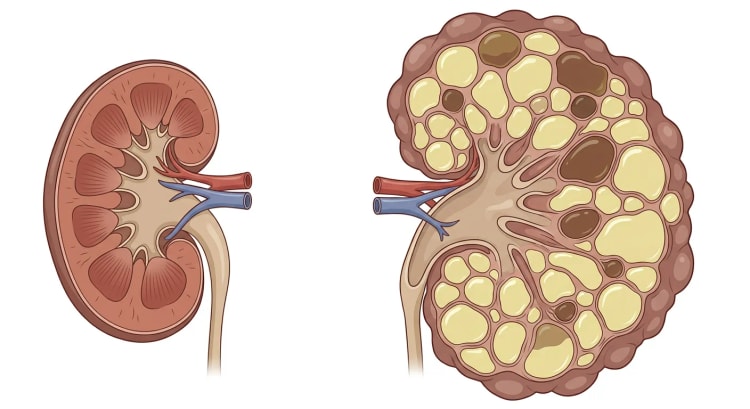
Polycystin-1 und Polycystin-2 sind an Signalübertragung und mechanosensorischen Funktionen in primären Zilien und anderen zellulären Strukturen des Tubulusepithels beteiligt. Eine verminderte Polycystinfunktion führt zu veränderter intrazellulärer Calciumregulation, verstärkter cAMP-Signalgebung, Epithelzellproliferation, Chlorid- und Flüssigkeitssekretion sowie Umbau der extrazellulären Matrix. Zysten können aus verschiedenen Abschnitten des Nephrons hervorgehen und verlieren nach und nach den Kontakt zum Ursprungstubulus.
Vasopressin stimuliert V2-Rezeptoren in den Sammelrohren und erhöht das zyklische AMP. Dies ist der therapeutisch angreifbare Mechanismus, der den Einsatz des V2-Rezeptorantagonisten Tolvaptan begründet. Wachsende Zysten komprimieren Nierenparenchym und intrarenale Gefäße, aktivieren das Renin-Angiotensin-Aldosteron-System und tragen zu Hypertonie, Ischämie, Inflammation und Fibrose bei. Eine erhebliche strukturelle Erkrankung kann daher viele Jahre bestehen, bevor die eGFR zu sinken beginnt.
Klinisches Bild
Die ADPKD wird häufig im Rahmen einer Familienuntersuchung oder als Zufallsbefund bei Sonographie, Computertomographie (CT) oder MRT entdeckt. Häufige Erstmanifestationen sind:
- arterielle Hypertonie
- Flankenschmerzen oder Rückenschmerzen
- Makro- oder Mikrohämaturie
- Harnwegsinfektion oder Zysteninfektion
- Nephrolithiasis
- tastbare abdominelle Resistenz oder zunehmender Bauchumfang
- eingeschränkte Nierenfunktion
- Leberzysten als Zufallsbefund
Die Hypertonie tritt häufig vor dem eGFR-Verlust auf und kann bereits im Kindesalter vorkommen. Die Albuminurie ist meist geringgradig. Eine Proteinurie über 1 g pro Tag ist atypisch und sollte an eine begleitende glomeruläre, diabetische oder vaskuläre Nierenerkrankung denken lassen.
Akute Flankenschmerzen werden vor allem durch Zystenblutung, Zysteninfektion oder Nephrolithiasis verursacht. Eine Zystenblutung kann zu Makrohämaturie führen und bildet sich meist innerhalb einiger Tage bis zwei Wochen zurück. Fieber, lokale Druckschmerzhaftigkeit und ein deutlich erhöhtes CRP sprechen eher für eine Infektion. Chronische Schmerzen können auf Kapseldehnung, Raumforderungseffekt, veränderte Körperhaltung oder Kompression benachbarter Organe zurückgehen. Die Schmerzen korrelieren nicht immer mit dem Gesamtnierenvolumen.
Extrarenale Manifestationen
Leberzysten sind die häufigste extrarenale Manifestation und nehmen mit dem Alter zu. Eine Nierenfunktionseinschränkung geht nicht zwangsläufig mit einer schweren Lebererkrankung einher. Eine ausgeprägte polyzystische Lebererkrankung tritt häufiger bei Frauen auf und kann durch Östrogenexposition und wiederholte Schwangerschaften verstärkt werden. Symptome sind frühes Sättigungsgefühl, Bauchschmerzen, Reflux, Dyspnoe und eingeschränkte körperliche Belastbarkeit.
Intrakranielle Aneurysmen treten bei etwa 10 bis 13 Prozent auf, verglichen mit etwa 2 bis 3 Prozent in der Allgemeinbevölkerung. Weitere assoziierte Befunde sind Herzklappenerkrankungen, Aortenwurzeldilatation, Bauchwandhernien, Leistenhernien, Divertikulose, Pankreaszysten und Samenblasenzysten. Ein routinemäßiges Screening auf alle diese Manifestationen wird ohne klinische Indikation nicht empfohlen.
Die ADPKD beeinträchtigt die Lebensqualität bereits vor Eintritt einer terminalen Niereninsuffizienz. In einer Metaanalyse waren sowohl die körperliche als auch die psychische gesundheitsbezogene Lebensqualität niedriger als in der Referenzbevölkerung. Ein großes Lebervolumen war besonders stark mit einer verminderten Lebensqualität assoziiert [5].
Abklärung und Diagnostik
Initiale Beurteilung
Die Abklärung soll drei Fragen beantworten:
- Liegt eine ADPKD oder eine andere zystische Nierenerkrankung vor?
- Bestehen Komplikationen oder extrarenale Manifestationen, die eine Intervention erfordern?
- Ist die Erkrankung rasch progredient und damit für Tolvaptan in Betracht zu ziehen?
Die Anamnese sollte Nierenerkrankung, Dialyse oder Transplantation bei Verwandten ersten und zweiten Grades, Alter bei Eintritt der Niereninsuffizienz, Subarachnoidalblutung, intrakranielle Aneurysmen, frühe Hypertonie, Hämaturie, Nephrolithiasis, Infektionen, Schmerzen und reproduktionsmedizinische Wünsche umfassen.
Die Basisdiagnostik umfasst:
- standardisierte Praxisblutdruckmessung und möglichst Blutdruckselbstmessung
- Kreatinin mit eGFR
- Natrium, Kalium und Bicarbonat
- Urinstatus und Albumin-Kreatinin-Quotient im Urin
- Blutbild
- Leberwerte
- Sonographie von Nieren und Leber
- Durchsicht früherer Kreatininwerte und Bildgebungsbefunde
Bildgebende Diagnose
Die Sonographie ist bei Personen mit positiver Familienanamnese die Methode der ersten Wahl. Die vereinheitlichten Pei-Kriterien sind für Personen mit einem genetischen Risiko von 50 Prozent validiert, wenn der Genotyp der Familie unbekannt ist [6].
| Alter | Sonographiebefund, der eine ADPKD bei positiver Familienanamnese bestätigt |
|---|---|
| 15 bis 39 Jahre | Mindestens 3 Zysten insgesamt, ein- oder beidseitig |
| 40 bis 59 Jahre | Mindestens 2 Zysten in jeder Niere |
| 60 Jahre oder älter | Mindestens 4 Zysten in jeder Niere |
Bei einer Person ab 40 Jahren mit weniger als 2 Nierenzysten kann eine ADPKD bei unbekanntem familiärem Genotyp praktisch ausgeschlossen werden. Bei jüngeren Personen, insbesondere bei PKD2 oder einem anderen milden Genotyp, schließt eine unauffällige Sonographie die Erkrankung nicht aus.
Die MRT ist sensitiver als die Sonographie und wird bevorzugt, wenn die Diagnose bei einem jungen potenziellen Nierenspender gesichert werden muss oder die Sonographie keinen eindeutigen Befund liefert. Bei Personen zwischen 16 und 40 Jahren mit positiver Familienanamnese sprechen mehr als 10 Zysten insgesamt in der MRT stark für eine ADPKD, während weniger als 5 Zysten einen sehr hohen negativen prädiktiven Wert haben [2]. Die Spenderabklärung ist dennoch zu individualisieren und kann eine genetische Analyse erfordern.
Bei negativer Familienanamnese gibt es keine ebenso gut validierten altersspezifischen Kriterien. Mehr als 10 Zysten pro Niere in der Sonographie in Kombination mit beidseitiger Nierenvergrößerung und Leberzysten stützen die Diagnose, atypische Fälle sollten jedoch genetisch abgeklärt werden [1]. Einzelne oder wenige Zysten bei älteren Personen sind häufig und dürfen nicht automatisch als ADPKD eingeordnet werden.
Genetische Diagnostik
Eine genetische Analyse ist nicht erforderlich, wenn eine erwachsene Person eine typische beidseitige zystische Nierenvergrößerung und eine gesicherte Familienanamnese aufweist. Eine Analyse sollte erwogen werden bei:
- negativer oder unklarer Familienanamnese
- atypischer, einseitiger, segmentaler oder asymmetrischer Zystenverteilung
- Diskrepanz zwischen Bildgebung, Nierenfunktion und familiärem Phänotyp
- sehr frühem oder ungewöhnlich aggressivem Krankheitsverlauf
- Abklärung eines potenziellen Lebendnierenspenders
- Pränataldiagnostik oder Präimplantationsdiagnostik
- Verdacht auf tuberöse Sklerose, Von-Hippel-Lindau-Erkrankung, HNF1B-assoziierte Erkrankung oder andere Ziliopathie
Die Erstlinienanalyse ist in der Regel ein validiertes Multigenpanel mit ausreichender Abdeckung von PKD1, PKD2 und anderen Genen, die zystische Nierenerkrankungen verursachen. PKD1 ist wegen benachbarter Pseudogene technisch schwer zu analysieren. Ein negativer Test schließt daher eine klinisch typische ADPKD nicht aus. Eine Variante unklarer Signifikanz darf nicht allein für die prädiktive Diagnostik oder die Spenderfreigabe herangezogen werden.
Risikoabschätzung und Prognose
Der bisherige eGFR-Verlauf ist der klinisch unmittelbarste Progressionsmarker. Ein bestätigter jährlicher eGFR-Abfall von mindestens 3 ml/min/1,73 m², der überwiegend durch die ADPKD bedingt ist, spricht für eine rasche Progression. Die Beurteilung sollte möglichst auf mindestens fünf Kreatininwerten über mindestens vier Jahre beruhen, da biologische Variabilität, akute Nierenschädigung und hämodynamische Veränderungen sonst eine irreführende Steigung ergeben können [7].
Das Gesamtnierenvolumen ist in frühen Krankheitsstadien prognostisch aussagekräftiger als die eGFR. Mittels MRT oder CT wird das Gesamtnierenvolumen bestimmt und auf die Körpergröße zum größenadjustierten Gesamtnierenvolumen (htTKV) normiert. Das Volumen kann durch Segmentierung gemessen oder mit der Ellipsoidformel geschätzt werden. Die MRT wird bevorzugt, da sie ohne ionisierende Strahlung auskommt.
Die Mayo Imaging Classification gilt nur für eine typische beidseitige, diffuse und weitgehend symmetrische Zystenerkrankung, Klasse 1. Die Patienten werden nach Alter und htTKV in die Klassen 1A bis 1E eingeteilt. Das Risiko steigt von 1A bis 1E stetig an. In der ursprünglichen Kohorte stieg das Zehnjahresrisiko einer terminalen Niereninsuffizienz von 2,4 Prozent in Klasse 1A auf 66,9 Prozent in Klasse 1E [8].
| Mayo-Klasse | Interpretation |
|---|---|
| 1A | Sehr langsame Progression wahrscheinlich |
| 1B | Langsame Progression wahrscheinlich |
| 1C | Heterogene Gruppe, zusätzliche Risikofaktoren häufig erforderlich |
| 1D | Rasche Progression wahrscheinlich |
| 1E | Sehr rasche Progression wahrscheinlich |
| 2 | Atypische Morphologie, das Modell ist nicht validiert |
Klasse 1C allein soll nicht zur Behandlung führen, ohne dass Alter, eGFR-Verlauf, Genotyp und klinischer Verlauf berücksichtigt werden. Wiederholte Volumenmessungen sind für die Mayo-Klassifikation normalerweise nicht erforderlich, da die Messvariabilität größer sein kann als die jährliche Volumenänderung.
Der PROPKD-Score kann eingesetzt werden, wenn der Genotyp bekannt ist und Bildgebung oder eGFR widersprüchliche Ergebnisse liefern [9].
| Faktor | Punkte |
|---|---|
| Männliches Geschlecht | 1 |
| Hypertonie vor dem 35. Lebensjahr | 2 |
| Erstes urologisches Ereignis vor dem 35. Lebensjahr | 2 |
| PKD2-Variante | 0 |
| Nicht-trunkierende PKD1-Variante | 2 |
| Trunkierende PKD1-Variante | 4 |
Ein Gesamtscore von 0 bis 3 bedeutet niedriges Risiko, 4 bis 6 intermediäres Risiko und 7 bis 9 hohes Risiko. In der Entwicklungskohorte lag das mediane Alter bei terminaler Niereninsuffizienz bei 70,6 Jahren in der Niedrigrisikogruppe, 56,9 Jahren in der intermediären Gruppe und 49 Jahren in der Hochrisikogruppe [9].
flowchart TD
A["Verdacht auf ADPKD<br>Familienanamnese oder Zystenbefund"] --> B["Sonographie und nephrologische<br>Basisdiagnostik"]
B -->|"Typischer Befund und positive Familienanamnese"| C["Diagnose ADPKD"]
B -->|"Unklarer oder atypischer Befund"| D["MRT der Nieren, genetisches<br>Panel erwägen"]
D -->|"ADPKD bestätigt"| C
D -->|"Andere Erklärung wahrscheinlich"| E["Alternative zystische<br>Nierenerkrankung abklären"]
C --> F["eGFR-Verlauf, Blutdruck<br>und Albuminurie beurteilen"]
F --> G["MRT oder CT mit htTKV<br>und Mayo-Klasse"]
G -->|"Langsame Progression"| H["Basistherapie und<br>regelmäßige Kontrollen"]
G -->|"Rasche Progression wahrscheinlich"| I["Indikation für<br>Tolvaptan prüfen"]
I --> J["Kontraindikationen, Leberwerte<br>und Therapiebelastung prüfen"]
J -->|"Behandlung geeignet"| K["Tolvaptan beginnen und<br>Leberwerte kontrollieren"]
J -->|"Behandlung ungeeignet"| H
Differenzialdiagnosen
Die Differenzialdiagnose ist besonders wichtig bei negativer Familienanamnese, kleinen oder normal großen Nieren, ungewöhnlicher Zystenverteilung, ausgeprägter Proteinurie oder syndromalen Befunden [10].
| Erkrankung | Befunde, die von einer typischen ADPKD abgrenzen |
|---|---|
| Multiple einfache Nierenzysten | Mit zunehmendem Alter häufiger, keine ausgeprägte beidseitige Nierenvergrößerung, normaler Nierenfunktionsverlauf |
| Erworbene zystische Nierenerkrankung | Langjährige fortgeschrittene Niereninsuffizienz oder Dialyse, kleine oder atrophe Nieren, erhöhtes Tumorrisiko |
| Autosomal-rezessive polyzystische Nierenerkrankung | Häufig Manifestation im Kindesalter, hyperechogene Nieren, kongenitale Leberfibrose und portale Hypertension |
| HNF1B-assoziierte Erkrankung | Nierenfehlbildungen, Diabetes, Hypomagnesiämie, genitale Anomalien, auffällige Leberwerte |
| DNAJB11-assoziierte Erkrankung | Kleine Zysten ohne ausgeprägte Nierenvergrößerung, tubulointerstitieller Verlauf |
| Autosomal-dominante tubulointerstitielle Nierenerkrankung | Kleine oder normal große Nieren, wenige Zysten, geringgradige Urinbefunde, Gicht oder Hyperurikämie |
| Tuberöse Sklerose | Angiomyolipome, Hautveränderungen, Epilepsie, pulmonale Lymphangioleiomyomatose |
| Von-Hippel-Lindau-Erkrankung | Nierenzellkarzinom, Phäochromozytom, retinale und zentralnervöse Hämangioblastome |
| Nephronophthise und andere Ziliopathien | Früher Konzentrationsdefekt, kleine Nieren, retinale, neurologische oder skelettale Befunde |
| Isolierte polyzystische Lebererkrankung | Dominierende Leberzysten, wenige Nierenzysten und meist erhaltene Nierenfunktion |
| Unilaterale zystische Nierenerkrankung | Einseitige Zysten, keine Familienanamnese oder typischen extrarenalen Befunde |
| Obstruktive Nephropathie | Dilatiertes Hohlsystem, anatomisches Abflusshindernis und andere Bildmorphologie |
Eine komplexe Zyste, eine neu aufgetretene solide Komponente, eine persistierende Hämaturie oder ein unerklärter Gewichtsverlust sind gemäß der radiologischen Bosniak-Klassifikation auf Malignität abzuklären. Die ADPKD an sich begründet kein routinemäßiges Krebsscreening über die geltenden Bevölkerungsprogramme hinaus.
Therapie
Allgemeine Maßnahmen
Therapieziele sind die Verlangsamung des Nierenfunktionsverlusts, die Prävention kardiovaskulärer Erkrankungen und die Behandlung von Komplikationen. Empfohlen werden:
- Rauchstopp
- regelmäßige körperliche Aktivität
- Normalisierung von Übergewicht
- Natriumzufuhr unter 2 g pro Tag, entsprechend weniger als 5 g Kochsalz
- Eiweißzufuhr von etwa 0,8 bis 1,0 g/kg Körpergewicht und Tag
- Vermeidung ausgeprägt eiweißreicher Kost
- zurückhaltender Einsatz von NSAR
- Vermeidung wiederholter Dehydratation
- individuell angepasste Flüssigkeitszufuhr
Eine normale Flüssigkeitszufuhr, die einer Dehydratation entgegenwirkt, ist sinnvoll. Eine generell verordnete sehr hohe Wasserzufuhr hat dagegen keine Verlangsamung des eGFR-Verlusts oder des Nierenwachstums gezeigt. Bei Patienten ohne Flüssigkeitsrestriktion sind etwa 2 bis 3 Liter Trinkmenge pro Tag oft praktikabel, der Bedarf hängt jedoch von Körpergröße, Klima, Herzinsuffizienz, Hyponatriämierisiko und einer Behandlung mit Tolvaptan ab [2].
Der Cochrane-Review von 2024 identifizierte 57 randomisierte Studien mit 8 016 Teilnehmenden. Tolvaptan war die einzige Intervention, die mit moderater Evidenzsicherheit die eGFR erhielt und das Wachstum des Gesamtnierenvolumens verringerte. Die Effekte anderer krankheitsmodifizierender Therapien waren unsicher oder auf Surrogatparameter beschränkt [11].
Hypertonie
ACE-Hemmer oder Angiotensinrezeptorblocker sind Therapie der ersten Wahl. Die Kombination aus ACE-Hemmer und Angiotensinrezeptorblocker soll nicht routinemäßig eingesetzt werden. In HALT-PKD führte die duale Blockade zu keiner zusätzlichen Verringerung des Nierenwachstums oder des eGFR-Verlusts im Vergleich zum ACE-Hemmer allein [12,13].
Bei Patienten zwischen 18 und 49 Jahren mit einer eGFR über 60 ml/min/1,73 m² und guter Verträglichkeit kann ein Heimblutdruck unter 110/75 mmHg angestrebt werden. In HALT-PKD verringerte ein intensives Zielwert-Regime das Nierenvolumenwachstum von 6,6 auf 5,6 Prozent pro Jahr, hatte jedoch keinen gesicherten Gesamteffekt auf die eGFR und führte vermehrt zu Schwindel [12]. Für die übrigen Erwachsenen ist ein standardisierter Praxisblutdruck um 120/80 mmHg ein sinnvolles Ziel, angepasst an Alter, Orthostase, Komorbidität und Verträglichkeit [1,2].
Tolvaptan
Tolvaptan ist ein selektiver V2-Rezeptorantagonist, der das vasopressinvermittelte Zystenwachstum verringert. Die Behandlung soll durch einen Nephrologen oder in Absprache mit diesem erfolgen.
Geeignete Kandidaten sind in erster Linie Erwachsene mit:
- gesicherter ADPKD
- eGFR mindestens 25 ml/min/1,73 m²
- bestätigtem eGFR-Abfall von mindestens 3 ml/min/1,73 m² pro Jahr, oder
- typischer Morphologie der Mayo-Klasse 1D oder 1E, oder
- Mayo-Klasse 1C zusammen mit weiteren Zeichen einer raschen Progression
Bei Patienten über 55 Jahren ist eine besonders klare Dokumentation einer raschen ADPKD-bedingten Progression erforderlich, da andere Nierenerkrankungen häufiger zum eGFR-Verlust beitragen. Ein PROPKD-Score über 6, eine trunkierende PKD1-Variante, Hypertonie oder ein urologisches Ereignis vor dem 35. Lebensjahr sowie Niereninsuffizienz vor dem 60. Lebensjahr bei mehreren nahen Verwandten stützen die Indikation [7].
In TEMPO 3:4 verringerte Tolvaptan das jährliche Nierenvolumenwachstum von 5,5 auf 2,8 Prozent und verlangsamte den Nierenfunktionsverlust um etwa 1 ml/min/1,73 m² pro Jahr. Therapieabbrüche aufgrund von Nebenwirkungen waren unter Tolvaptan häufiger, 23 Prozent gegenüber 14 Prozent [14]. In REPRISE, das Patienten in einem späteren Krankheitsstadium einschloss, sank die eGFR innerhalb eines Jahres unter Tolvaptan um 2,34 ml/min/1,73 m² und unter Placebo um 3,61. Die Differenz betrug 1,27 ml/min/1,73 m² [15].
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Tolvaptan | Beginn mit 45 mg morgens und 15 mg etwa 8 Stunden später | Beginn möglichst an einem freien Tag. Die erste Dosis wird früh eingenommen, um nächtliche Polyurie zu verringern |
| Tolvaptan | Titration auf 60 mg morgens und 30 mg später | Titration nach Verträglichkeit, Flüssigkeitszufuhr und klinischem Ansprechen |
| Tolvaptan | Zieldosis 90 mg morgens und 30 mg später | Höchste übliche geteilte Tagesdosis 120 mg |
Polyurie, Nykturie, Durst und Mundtrockenheit sind erwartete pharmakologische Wirkungen. Der Patient benötigt freien Zugang zu Wasser und Toilette. Das Arzneimittel ist vorübergehend abzusetzen bei Erbrechen, Diarrhö, Fieber mit Dehydratation, Fasten, eingeschränktem Zugang zu Wasser oder anderem Hypovolämierisiko.
Kontraindikationen oder gewichtige Gründe für einen Verzicht sind:
- Schwangerschaft und Stillzeit
- aktuelle Schwangerschaftsplanung ohne Möglichkeit einer sicheren Kontrazeption
- Unfähigkeit, Durst wahrzunehmen oder darauf zu reagieren
- Hypovolämie oder Hypernatriämie
- Harnwegsobstruktion
- aktive Lebererkrankung oder persistierende unerklärte Transaminasenerhöhung
- gleichzeitige Behandlung mit starken CYP3A-Inhibitoren
- Lebenssituation, in der die ausgeprägte Diurese nicht sicher bewältigt werden kann
Eine Transaminasenerhöhung auf mehr als das Dreifache der oberen Referenzgrenze trat in TEMPO 3:4 bei 4,4 Prozent und in REPRISE bei 5,6 Prozent auf [2,15]. ALT, AST und Bilirubin werden gemäß europäischer Fachinformation vor Therapiebeginn, danach mindestens monatlich während der ersten 18 Monate und anschließend alle drei Monate unter fortgesetzter Behandlung kontrolliert. Bei Symptomen oder auffälligen Werten sind engmaschigere Kontrollen erforderlich. Müdigkeit, Appetitlosigkeit, Übelkeit, Beschwerden im rechten Oberbauch, dunkler Urin oder Ikterus erfordern eine sofortige Laborkontrolle und eine Therapiepause.
Schwedische Erstattungsbeschränkungen, Verordnungsvoraussetzungen und Laborprotokolle können enger gefasst sein als internationale Leitlinien und sind anhand der aktuellen schwedischen Fachinformation und regionaler Vorgaben in Schweden zu prüfen.
SGLT2-Inhibitoren werden allein wegen einer ADPKD nicht empfohlen, da Patienten mit ADPKD weitgehend aus den großen Nephroprotektionsstudien ausgeschlossen wurden. Eine gesonderte etablierte Indikation, etwa Herzinsuffizienz oder diabetische Nierenerkrankung, ist individuell zu beurteilen. mTOR-Inhibitoren, Metformin und Somatostatinanaloga sollen außerhalb klinischer Studien nicht zur Verlangsamung des ADPKD-bedingten Nierenfunktionsverlusts eingesetzt werden.
Makrohämaturie und Zystenblutung
Bei Makrohämaturie werden Hämodynamik, Hämoglobin, Nierenfunktion, Urinkultur und der Bedarf an Bildgebung beurteilt. Eine Zystenblutung wird in der Regel mit Ruhe, ausreichender Flüssigkeitszufuhr und Paracetamol behandelt. NSAR werden bei eingeschränkter Nierenfunktion oder anhaltender Blutung vermieden. Eine Antikoagulation wird anhand der Thromboseindikation und des Schweregrads der Blutung neu bewertet.
Eine Hämaturie, die länger als eine Woche anhält, häufig rezidiviert, nach dem 50. Lebensjahr erstmals auftritt oder mit Gewichtsverlust oder atypischer Bildgebung einhergeht, ist auf Steine, Tumoren und andere urologische Erkrankungen abzuklären. Eine lebensbedrohliche oder anhaltende Blutung kann eine angiographische Embolisation oder Nephrektomie erfordern.
Nephrolithiasis
Steindiagnostik und metabolische Prävention folgen im Wesentlichen denselben Prinzipien wie bei anderen Patienten, mit Steinanalyse, 24-Stunden-Sammelurin bei Rezidiv und Korrektur eines niedrigen Urinvolumens, einer Hypozitraturie oder Hyperurikosurie. Die native CT ist bei akutem Steinverdacht am sensitivsten. Die veränderte Anatomie kann operative Eingriffe erschweren, komplizierte Fälle sollten daher in einem Zentrum mit Erfahrung in der Behandlung der ADPKD versorgt werden.
Zysteninfektion
Eine Zysteninfektion ist bei Fieber, lokaler Nieren- oder Leberdruckschmerzhaftigkeit und erhöhtem CRP ohne anderen eindeutigen Infektionsfokus zu vermuten. Eine negative Urinkultur schließt eine Infektion nicht aus, da die Zyste häufig keine Verbindung zu den Harnwegen hat. In älteren klinischen Kriterien wurde eine wahrscheinliche Zysteninfektion definiert durch Fieber über 38 °C, Bauch- oder Flankenschmerzen, CRP von mindestens 70 mg/l, Fehlen einer anderen Entzündungsquelle und klinisches Ansprechen auf eine lange Antibiotikatherapie [16].
Blut- und Urinkulturen werden vor Antibiotikagabe abgenommen, sofern dies die Behandlung nicht verzögert. Sonographie, CT und MRT können Wandverdickung, Debris oder perizystische Entzündung zeigen, haben aber eine begrenzte Sensitivität. Bei fortbestehender diagnostischer Unsicherheit oder fehlendem Therapieansprechen ist die FDG-PET/CT am aussagekräftigsten. Eine Metaanalyse mit 249 Patienten ergab eine Sensitivität von 84,6 Prozent und eine Spezifität von 94,9 Prozent [17].
Die initiale Antibiotikawahl richtet sich nach Sepsisschwere, früheren Kulturbefunden und lokaler Resistenzlage. Bei wahrscheinlicher Zysteninfektion ist ein Präparat mit guter Zystenpenetration erforderlich, häufig ein Fluorchinolon, sofern der Erreger empfindlich ist. Trimethoprim-Sulfamethoxazol kann eine Alternative sein. Betalaktamantibiotika penetrieren Zysten oft schlechter, können aber initial bei Sepsis erforderlich sein. Die Behandlungsdauer beträgt in der Regel mindestens vier Wochen, häufig vier bis sechs Wochen. Infizierte Zysten größer als 5 cm, rezidivierende Infektionen oder Therapieversagen sollten hinsichtlich einer perkutanen Drainage beurteilt werden [16].
Akute und chronische Schmerzen
Bei akuten Schmerzen sind zunächst Blutung, Infektion und Nephrolithiasis auszuschließen. Chronische Schmerzen werden multimodal behandelt mit körperlicher Aktivität, Physiotherapie, Haltungs- und Rumpftraining, Wärme, schlaffördernden Maßnahmen sowie Abklärung von Depression oder Angst. Paracetamol ist das Analgetikum der ersten Wahl. NSAR sollten zurückhaltend und kurzzeitig eingesetzt werden, insbesondere bei chronischer Nierenerkrankung. Eine langfristige Opioidtherapie sollte vermieden werden, wenn andere Optionen bestehen [18].
Bei fokalen Schmerzen durch eine große dominante Zyste kann eine perkutane Aspiration mit Sklerosierung eine länger anhaltende Linderung bewirken als die alleinige Aspiration. Refraktäre Schmerzen können eine Zystenfenestration, Nervenblockade, Embolisation oder Nephrektomie erfordern, parenchymzerstörende Eingriffe sollten jedoch vor Beginn einer Nierenersatztherapie nach Möglichkeit vermieden werden.
Polyzystische Lebererkrankung
Asymptomatische Leberzysten werden nicht behandelt. Exogene Östrogene sollten bei ausgeprägter oder rasch wachsender polyzystischer Lebererkrankung nach Möglichkeit vermieden werden. Symptomatische einzelne große Zysten können mit Aspiration und Sklerosierung behandelt werden. Bei zahlreichen oberflächlichen Zysten kann eine Fenestration erwogen werden. Eine segmentale schwere Erkrankung kann in einem erfahrenen Zentrum mittels Leberresektion behandelt werden.
Somatostatinanaloga können bei ausgewählten Patienten mit ausgeprägter symptomatischer Hepatomegalie das Lebervolumen verringern. Eine Metaanalyse randomisierter Studien fand ein um etwa 6,4 Prozentpunkte geringeres Lebervolumenwachstum im Vergleich zur Kontrolle, jedoch keinen gesicherten Effekt auf die eGFR. Gastrointestinale Nebenwirkungen, Gallensteine und Zysteninfektionen traten auf [19]. Die Behandlung sollte daher spezialisierten Zentren vorbehalten bleiben. Die Lebertransplantation ist eine Option bei invalidisierender massiver Hepatomegalie, Mangelernährung, portaler Hypertension oder rezidivierenden schweren Komplikationen trotz anderer Behandlung.
Intrakranielle Aneurysmen
Ein akuter Donnerschlagkopfschmerz ist unabhängig von einem früheren Screening als Verdacht auf Subarachnoidalblutung zu behandeln.
Ein gezieltes Screening mittels MR-Angiographie ohne Gadolinium wird empfohlen bei:
- intrakraniellem Aneurysma oder Subarachnoidalblutung beim Patienten selbst
- Aneurysma, Subarachnoidalblutung oder ungeklärtem plötzlichem Tod bei einem nahen Verwandten
- Hochrisikoberuf, bei dem ein Bewusstseinsverlust eine besondere Gefahr darstellt
- geplanter größerer Operation oder Transplantation, wenn der Befund das Vorgehen ändern würde
- ausgeprägter Besorgnis nach einem Aufklärungsgespräch über mögliche Vor- und Nachteile
Eine ältere Metaanalyse schätzte die Prävalenz auf 10 Prozent und identifizierte die Familienanamnese als eindeutigen Risikofaktor [20]. Neuere Daten zeigen, dass Aneurysmen bei ADPKD häufiger multipel auftreten und in großen Arterien der vorderen Zirkulation lokalisiert sind [21]. Die Evidenz für ein generelles Screening aller asymptomatischen Patienten ist weiterhin umstritten. Ist die erste Untersuchung unauffällig, das familiäre Risiko jedoch hoch, kann eine erneute MR-Angiographie nach etwa fünf bis zehn Jahren erwogen werden. Ein nachgewiesenes Aneurysma ist interdisziplinär mit der Neurochirurgie oder Neurointervention zu besprechen.
Schwangerschaft und Reproduktion
Vor einer Schwangerschaft werden Blutdruck, eGFR, Albuminurie, Medikation und frühere geburtshilfliche Anamnese beurteilt. ACE-Hemmer, Angiotensinrezeptorblocker und Tolvaptan sind vor einer Schwangerschaft abzusetzen. Patientinnen mit Hypertonie oder eingeschränkter Nierenfunktion haben ein erhöhtes Risiko für Präeklampsie, Verschlechterung der Nierenfunktion und Frühgeburt. In einer Fall-Kontroll-Studie waren die fetalen Risiken insgesamt moderat, Hypertonie, Proteinurie, Harnwegsinfektion, Nierenfunktionsbeeinträchtigung und Präeklampsie waren jedoch bei Schwangeren mit ADPKD häufiger [22].
Eine genetische Beratung sollte vor einer Schwangerschaft angeboten werden. Die Optionen umfassen natürliche Konzeption, Pränataldiagnostik und IVF mit Präimplantationsdiagnostik, wenn die pathogene Variante der Familie bekannt ist.
Kinder und Jugendliche
Eine prädiktive Testung von Kindern erfordert eine partizipative Entscheidungsfindung, da eine unauffällige Sonographie eine ADPKD nicht ausschließt und eine krankheitsmodifizierende Therapie in der Regel nicht in Betracht kommt. Sowohl eine diagnostische Testung als auch eine klinische Verlaufskontrolle ohne definitive Diagnose sind vertretbare Strategien. Kinder mit ADPKD-Risiko sollten mindestens jährlich eine Blutdruckkontrolle erhalten und auf Albuminurie überwacht werden. Die ambulante Blutdruckmessung ist ab etwa fünf Jahren wertvoll, da maskierte und nächtliche Hypertonie vorkommen [23]. Tolvaptan soll bei Kindern außerhalb einer gesonderten kindernephrologischen Beurteilung nicht routinemäßig eingesetzt werden.
Fortgeschrittene Niereninsuffizienz
Die Behandlung der chronischen Nierenerkrankung folgt den üblichen Prinzipien für Anämie, Azidose, Mineral- und Knochenstoffwechselstörung, Hyperkaliämie und kardiovaskuläres Risiko. Die Transplantationsabklärung sollte frühzeitig beginnen, möglichst mit dem Ziel einer präemptiven Transplantation von einem Lebend- oder postmortalen Spender.
Eine routinemäßige Nephrektomie der Eigennieren wird nicht empfohlen. Indikationen sind rezidivierende schwere Zysteninfektionen, nicht beherrschbare Blutung, therapierefraktäre Schmerzen, Malignitätsverdacht oder fehlender anatomischer Raum für das Transplantat. Der Zeitpunkt (vor, gleichzeitig mit oder nach der Transplantation) wird individuell festgelegt. Eine Nephrektomie vor der Transplantation bedeutet den Verlust der Restfunktion und kann eine frühere Dialyse erzwingen, während eine simultane Nephrektomie die Operationsdauer verlängert. Beobachtungsdaten liefern keine eindeutige Unterstützung für eine generelle Strategie [24].
Verlaufskontrolle und Prognose
Die Verlaufskontrolle wird an eGFR, Blutdruck, Progressionsrisiko, Komplikationen und Behandlung angepasst.
| Parameter | Stabile Erkrankung | Rasche Progression, fortgeschrittene chronische Nierenerkrankung oder Tolvaptan |
|---|---|---|
| Blutdruck | Mindestens alle 6 bis 12 Monate, möglichst Selbstmessung | Bei jedem Besuch und regelmäßig zu Hause |
| Kreatinin und eGFR | Alle 6 bis 12 Monate | Alle 3 bis 6 Monate, häufiger nach Therapieänderung |
| Kalium und Natrium | Jährlich oder nach Indikation | Alle 3 bis 6 Monate und bei Volumenproblemen |
| Albumin-Kreatinin-Quotient im Urin | Jährlich | Alle 6 bis 12 Monate |
| Leberwerte ohne Tolvaptan | Nach klinischer Indikation | Vor Therapiebeginn |
| Leberwerte unter Tolvaptan | Nicht zutreffend | Monatlich in den ersten 18 Monaten, danach alle drei Monate |
| MRT oder CT für Mayo-Klasse | In der Regel einmalig, wenn die Prognose beurteilt werden muss | Wiederholung nur, wenn das Ergebnis das Vorgehen ändern kann |
| Schmerzen, Infektion und Lebensqualität | Bei jeder Verlaufskontrolle erfragen | Bei jeder Verlaufskontrolle erfragen |
Ein plötzlicher eGFR-Abfall darf nicht automatisch der ADPKD-Progression zugeschrieben werden. Dehydratation, Medikamente, Obstruktion, Infektion, Steine, Blutung und andere Nierenerkrankungen sind zu prüfen. Eine ausgeprägte Albuminurie oder Proteinurie, aktive Urinsedimentbefunde und kleine Nieren sprechen dagegen, dass die ADPKD allein den Funktionsverlust erklärt.
Die Prognose reicht von lebenslang erhaltener Nierenfunktion bis zur Niereninsuffizienz vor dem 40. Lebensjahr. Die wichtigsten prognostischen Faktoren sind Genotyp, Mayo-Klasse, frühe Hypertonie, frühe urologische Komplikationen und die beobachtete eGFR-Steigung. Tolvaptan verlangsamt die Erkrankung, hält sie aber nicht auf. Der absolute Nutzen ist wahrscheinlich am größten, wenn ein Patient mit gesicherter rascher Progression die Behandlung beginnt, solange die Nierenfunktion noch gut ist, und sie über viele Jahre fortführen kann [7].
Auch Patienten mit stabiler eGFR benötigen eine lebenslange Verlaufskontrolle, da sich Zystenwachstum, Hypertonie und extrarenale Komplikationen entwickeln können, bevor der Nierenfunktionsverlust deutlich wird.
Quellen
- Torres VE et al. KDIGO 2025 clinical practice guideline for the evaluation, management, and treatment of autosomal dominant polycystic kidney disease: executive summary. Kidney International 2025. PMID: 39848746
- Gordon CE et al. Autosomal Dominant Polycystic Kidney Disease: Core Curriculum 2025. American Journal of Kidney Diseases 2025. PMID: 40844441
- Solazzo A et al. The prevalence of autosomal dominant polycystic kidney disease: A meta-analysis of European literature and prevalence evaluation in the Italian province of Modena suggest that ADPKD is a rare and underdiagnosed condition. PLoS One 2018. PMID: 29338003
- Cornec-Le Gall E et al. Genetic Complexity of Autosomal Dominant Polycystic Kidney and Liver Diseases. Journal of the American Society of Nephrology 2018. PMID: 29038287
- Neijenhuis MK et al. The effect of disease severity markers on quality of life in autosomal dominant polycystic kidney disease: a systematic review, meta-analysis and meta-regression. BMC Nephrology 2017. PMID: 28545401
- Pei Y et al. Unified criteria for ultrasonographic diagnosis of ADPKD. Journal of the American Society of Nephrology 2009. PMID: 18945943
- Müller RU et al. An update on the use of tolvaptan for autosomal dominant polycystic kidney disease: consensus statement on behalf of the ERA Working Group on Inherited Kidney Disorders, the European Rare Kidney Disease Reference Network and Polycystic Kidney Disease International. Nephrology Dialysis Transplantation 2022. PMID: 35134221
- Irazabal MV et al. Imaging classification of autosomal dominant polycystic kidney disease: a simple model for selecting patients for clinical trials. Journal of the American Society of Nephrology 2015. PMID: 24904092
- Cornec-Le Gall E et al. The PROPKD Score: A New Algorithm to Predict Renal Survival in Autosomal Dominant Polycystic Kidney Disease. Journal of the American Society of Nephrology 2016. PMID: 26150605
- Sekine A et al. Cystic Kidney Diseases That Require a Differential Diagnosis from Autosomal Dominant Polycystic Kidney Disease. Journal of Clinical Medicine 2022. PMID: 36362756
- St Pierre K et al. Interventions for preventing the progression of autosomal dominant polycystic kidney disease. Cochrane Database of Systematic Reviews 2024. PMID: 39356039
- Schrier RW et al. Blood pressure in early autosomal dominant polycystic kidney disease. New England Journal of Medicine 2014. PMID: 25399733
- Torres VE et al. Angiotensin blockade in late autosomal dominant polycystic kidney disease. New England Journal of Medicine 2014. PMID: 25399731
- Torres VE et al. Tolvaptan in patients with autosomal dominant polycystic kidney disease. New England Journal of Medicine 2012. PMID: 23121377
- Torres VE et al. Tolvaptan in Later-Stage Autosomal Dominant Polycystic Kidney Disease. New England Journal of Medicine 2017. PMID: 29105594
- Sallée M et al. Cyst infections in patients with autosomal dominant polycystic kidney disease. Clinical Journal of the American Society of Nephrology 2009. PMID: 19470662
- Treglia G et al. Performance of 18F-FDG PET/CT in Diagnosing Cyst Infections in Patients with Autosomal Dominant Polycystic Kidney Disease: A Systematic Review and a Bivariate Meta-Analysis. Diagnostics 2024. PMID: 39125479
- Theivendran T et al. Drug management of autosomal dominant polycystic kidney disease. Australian Prescriber 2022. PMID: 36382165
- Suwabe T et al. Somatostatin analog therapy effectiveness on the progression of polycystic kidney and liver disease: A systematic review and meta-analysis of randomized clinical trials. PLoS One 2021. PMID: 34559824
- Zhou Z et al. Is Regular Screening for Intracranial Aneurysm Necessary in Patients with Autosomal Dominant Polycystic Kidney Disease? A Systematic Review and Meta-analysis. Cerebrovascular Diseases 2017. PMID: 28502970
- Haemmerli J et al. Characteristics and Distribution of Intracranial Aneurysms in Patients with Autosomal Dominant Polycystic Kidney Disease Compared with the General Population: A Meta-Analysis. Kidney360 2023. PMID: 36961086
- Wu M et al. Pregnancy outcomes in autosomal dominant polycystic kidney disease: a case-control study. Journal of Maternal-Fetal and Neonatal Medicine 2016. PMID: 25754208
- Gimpel C et al. International consensus statement on the diagnosis and management of autosomal dominant polycystic kidney disease in children and young people. Nature Reviews Nephrology 2019. PMID: 31118499
- Copur S et al. Native nephrectomy in polycystic kidney disease patients on transplant lists: how and when? Journal of Nephrology 2024. PMID: 38512371