Zusammenfassung
Porphyrien entstehen durch Störungen der Hämbiosynthese und werden praktisch nach dem hauptsächlich betroffenen Produktionsorgan und dem klinischen Phänotyp eingeteilt: akute hepatische Porphyrien mit neuroviszeralen Attacken, bullöse kutane Porphyrien sowie erythropoetische Protoporphyrien mit sofort einsetzender schmerzhafter Photosensitivität. Die Diagnose muss stets biochemisch gesichert werden. Bei Verdacht auf eine akute Attacke wird vor Therapiebeginn eine lichtgeschützte Spontanurinprobe zur Bestimmung von Porphobilinogen (PBG), 5-Aminolävulinsäure (ALA) und Kreatinin gewonnen. Ein deutlich erhöhtes PBG spricht stark für eine akute hepatische Porphyrie, während normale PBG- und ALA-Werte bei bestehender typischer Symptomatik eine solche Attacke praktisch ausschließen. Bei bullösen Hautsymptomen werden die Plasmafluoreszenz sowie fraktionierte Porphyrine in Urin und Stuhl bestimmt. Bei schmerzhafter Photosensitivität ohne Blasen werden metallfreies Protoporphyrin und Zinkprotoporphyrin in den Erythrozyten analysiert. Die genetische Analyse bestätigt den Subtyp und ermöglicht die Familienuntersuchung, sollte bei symptomatischen Patienten jedoch in der Regel erst nach der biochemischen Diagnostik erfolgen [1-3].
Eine schwere akute Attacke wird mit intravenösem Hämin sowie symptomatischer Therapie und Korrektur auslösender Faktoren behandelt. Givosiran kann rezidivierenden Attacken vorbeugen. Die Porphyria cutanea tarda wird mit Aderlässen oder niedrig dosiertem Hydroxychloroquin sowie durch Behandlung zugrunde liegender leberbezogener Risikofaktoren therapiert. Bei der erythropoetischen Protoporphyrie steht der Lichtschutz im Mittelpunkt, und Afamelanotid kann die schmerzfreie Lichtexposition verlängern. Die schwere kongenitale erythropoetische Porphyrie kann durch eine allogene hämatopoetische Stammzelltransplantation geheilt werden. Management, Bewertung der Arzneimittelsicherheit und Familienuntersuchung sollten mit einem Porphyriezentrum abgestimmt werden.
Hintergrund und Einteilung
Häm wird in acht enzymatischen Schritten gebildet. Welches Zwischenprodukt sich anhäuft und ob die Überproduktion vorwiegend in der Leber oder in den erythroiden Zellen des Knochenmarks stattfindet, bestimmt das klinische Bild. ALA und PBG sind neurotoxische Vorstufen und verursachen die akuten neuroviszeralen Manifestationen. Porphyrine und Protoporphyrin absorbieren vor allem sichtbares Licht, bilden reaktive Sauerstoffspezies und verursachen eine kutane Phototoxizität [1,2].
Porphyrien lassen sich als hepatisch oder erythropoetisch klassifizieren, klinisch nützlicher ist jedoch eine Einteilung nach der Art der Präsentation.
| Erkrankung | Gen- bzw. Enzymdefekt | Vorherrschender Phänotyp | Wichtige Erstuntersuchung |
|---|---|---|---|
| Akute intermittierende Porphyrie, AIP | HMBS | Akute neuroviszerale Attacken, keine Hautsymptome | PBG und ALA im Urin |
| Hereditäre Koproporphyrie, HCP | CPOX | Akute Attacken, gelegentlich bullöse Photosensitivität | PBG und ALA im Urin, anschließend Stuhlporphyrine |
| Porphyria variegata, VP | PPOX | Akute Attacken und/oder bullöse Photosensitivität | PBG und ALA im Urin, Plasmafluoreszenz |
| ALAD-Porphyrie | ALAD | Akute neuroviszerale Attacken | ALA im Urin, PBG kann normal sein |
| Porphyria cutanea tarda, PCT | Erworbene oder hereditäre Verminderung der UROD | Hautfragilität und Blasen | Fraktionierte Urinporphyrine und Plasmafluoreszenz |
| Hepatoerythropoetische Porphyrie, HEP | Biallelische UROD-Varianten | Früh einsetzende, oft schwere bullöse Photosensitivität | Porphyrine in Plasma, Urin, Stuhl und Erythrozyten |
| Kongenitale erythropoetische Porphyrie, CEP | UROS, selten GATA1 | Schwere bullöse Photosensitivität und Hämolyse | Porphyrinisomere in Urin und Erythrozyten |
| Erythropoetische Protoporphyrie, EPP | FECH | Sofort einsetzende schmerzhafte Photosensitivität ohne Blasen | Erythrozytäres Protoporphyrin |
| X-chromosomale Protoporphyrie, XLEPP | Aktivierende ALAS2-Variante | Wie EPP, oft höherer Anteil an Zinkprotoporphyrin | Metallfreies Protoporphyrin und Zinkprotoporphyrin |
| CLPX-assoziierte Protoporphyrie | CLPX | Wie EPP und XLEPP | Erythrozytäres Protoporphyrin und genetische Analyse |
AIP, HCP und VP werden autosomal-dominant vererbt und weisen eine geringe klinische Penetranz auf. Pathogene HMBS-Varianten kommen schätzungsweise bei mehr als 1 von 2 000 Personen vor, während die manifeste AIP deutlich seltener ist. Die Prävalenz symptomatischer akuter hepatischer Porphyrien wird auf etwa 1 zu 100 000 geschätzt, und rund 90 Prozent der diagnostizierten symptomatischen Patienten sind Frauen. Attacken treten vor allem zwischen Menarche und Menopause auf [3,4]. Für die EPP wird eine Prävalenz von etwa 1 zu 75 000 bis 1 zu 200 000 berichtet [13]. Die PCT ist die häufigste Porphyrie und tritt in etwa 80 Prozent der Fälle sporadisch, ohne pathogene UROD-Variante, auf [3].
Klinisches Bild
Akute hepatische Porphyrien
Eine akute Attacke entwickelt sich in der Regel über Stunden bis Tage und dauert länger als 24 Stunden. Leitsymptom ist ein starker, diffuser Bauchschmerz ohne eindeutige Peritonitiszeichen und häufig ohne erklärende radiologische Befunde. Übelkeit, Erbrechen, Obstipation, Rückenschmerzen und Extremitätenschmerzen sind häufig. Tachykardie, Hypertonie, Schwitzen und Tremor spiegeln die autonome Neuropathie wider. Der Urin kann sich beim Stehenlassen dunkel verfärben, das Fehlen eines dunklen Urins hat jedoch keinen diagnostischen Wert [4,5].
Bei neurologischer Progression kann eine proximale, motorisch betonte axonale Neuropathie mit Paresen, bulbärer Schwäche und respiratorischer Insuffizienz auftreten. Parästhesien und neuropathische Schmerzen kommen vor, objektive sensible Ausfälle sind jedoch oft weniger ausgeprägt als die motorischen. Enzephalopathie, Unruhe, Schlafstörungen, Verwirrtheit, Halluzinationen und epileptische Anfälle können auftreten. Eine Hyponatriämie ist häufig und kann durch Hypovolämie, Erbrechen und eine inadäquate ADH-Sekretion bedingt sein. Ein posteriores reversibles Enzephalopathiesyndrom (PRES) sollte bei Kopfschmerzen, Krampfanfällen, Sehstörungen und ausgeprägter Hypertonie in Betracht gezogen werden [4,6].
Häufige Auslöser sind Fasten oder starke Kalorienrestriktion, Alkohol, Infektionen, Operationen, physiologischer Stress, Tabakkonsum, Progesteroneinfluss sowie Arzneimittel, die die hepatische ALAS1 oder Cytochrom P450 induzieren. Barbiturate, Phenytoin, Carbamazepin und Valproat sind klassische Risikoarzneimittel. Die Sicherheit eines Arzneimittels ist in einer aktuellen porphyriespezifischen Arzneimitteldatenbank zu prüfen und darf nicht allein anhand der Substanzklasse beurteilt werden [4].
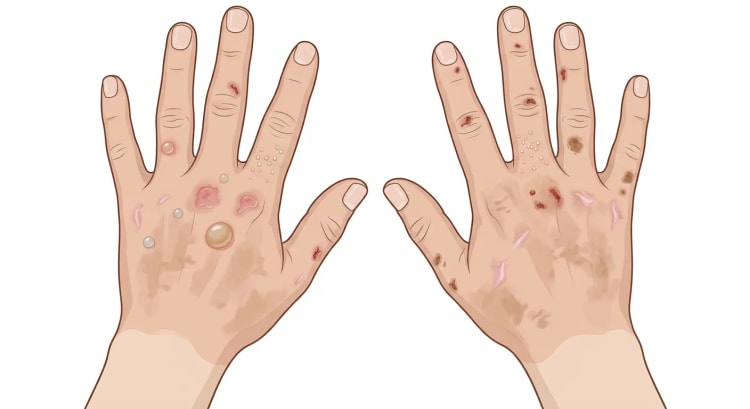
HCP und VP können zusätzlich Hautfragilität, Erosionen und Blasen an den Handrücken und anderen lichtexponierten Arealen verursachen. Etwa 20 Prozent der Personen mit klinisch manifester HCP haben kutane Manifestationen [16].
Kutane Porphyrien mit Blasenbildung
Die PCT führt zu fragiler Haut, Vesikeln, Blasen, Erosionen und Milien vor allem an Handrücken und Unterarmen. Hyperpigmentierung und faziale Hypertrichose können auftreten. Die hepatische UROD-Aktivität wird in Gegenwart von Eisen und oxidativem Stress gehemmt. Wichtige begünstigende Faktoren sind Alkohol, Hepatitis C, HIV, Östrogentherapie, Rauchen, HFE-Varianten und andere Eisenüberladungserkrankungen [9].
Die CEP manifestiert sich meist bei Geburt oder in der frühen Kindheit mit rotem Urin, ausgeprägter bullöser Photosensitivität, hämolytischer Anämie und Splenomegalie. Wiederholte Blasenbildung und Infektionen können zu Narbenbildung, Kontrakturen, Osteolysen und dem Verlust von Fingern oder Gesichtsstrukturen führen. Erythrodontie (braunrote Verfärbung der Zähne) und Hornhautschäden sind charakteristisch. Der Phänotyp reicht vom Hydrops fetalis bis zur milden Manifestation im Erwachsenenalter [14,15].
Protoporphyrien
EPP und XLEPP manifestieren sich meist vor dem fünften Lebensjahr. Innerhalb von Minuten nach Exposition gegenüber Sonnenlicht oder anderem intensivem sichtbarem Licht treten Kribbeln, Juckreiz, brennende Schmerzen und später mitunter Erythem und Ödem auf. Die Schmerzen können über mehrere Tage intensiv sein, obwohl sichtbare Hautveränderungen diskret sind oder ganz fehlen. Blasen sind selten. Sichtbares Licht durchdringt Fensterglas, was Symptome in Fahrzeugen und in Innenräumen erklärt [11-13].
Protoporphyrin wird über die Galle ausgeschieden. Gallensteine treten bei bis zu 20 bis 25 Prozent auf, eine schwere protoporphyrinbedingte cholestatische Lebererkrankung bei etwa 2 bis 5 Prozent. Warnzeichen sind zunehmende Photosensitivität, steigendes erythrozytäres Protoporphyrin, Ikterus, rechtsseitige Bauchschmerzen, Splenomegalie und eine verschlechterte Lebersyntheseleistung. Leichte mikrozytäre Anämie, niedriges Ferritin, Vitamin-D-Mangel und verminderte Knochendichte sind häufig [11].
Abklärung und Diagnostik
Probengewinnung bei Verdacht auf eine akute Attacke
Vor der Häminbehandlung eine Spontanurinprobe zur quantitativen Bestimmung von PBG, ALA und Kreatinin gewinnen. Die Probe ist vor Licht zu schützen. PBG wird bei Raumtemperatur abgebaut, und die Probe sollte innerhalb von 24 Stunden analysiert, gekühlt oder nach den Vorgaben des Labors eingefroren werden. Die Ergebnisse sind auf Kreatinin zu beziehen. Ein 24-Stunden-Sammelurin wird nicht empfohlen [3].
Bei einer gesicherten akuten Attacke liegt PBG in der Regel über dem 10-Fachen des oberen Referenzwerts. Eine gebräuchliche Definition der AIP-Attacke umfasst mindestens zwei neuroviszerale Manifestationen mit einer Dauer von mehr als 24 Stunden ohne bessere Erklärung, zusammen mit einem PBG-Kreatinin-Quotienten von mindestens dem 10-Fachen des oberen Referenzwerts [5]. Normale PBG- und ALA-Werte in einer korrekt behandelten Probe bei bestehender Symptomatik schließen AIP, HCP und VP als Ursache der Beschwerden praktisch aus. Eine Ausnahme ist die extrem seltene ALAD-Porphyrie, bei der ALA stark erhöht ist, während PBG normal oder nur leicht erhöht sein kann [3].
PBG kann nach AIP-Attacken über Monate oder Jahre erhöht bleiben, während sich die Werte nach HCP- und VP-Attacken oft rasch normalisieren. Ein einzelner erhöhter Wert bei einem bekannten Hochausscheider beweist daher nicht, dass die aktuellen Symptome auf eine neue Attacke zurückzuführen sind. Der Vergleich mit einem symptomfreien Ausgangswert ist in diesem Fall hilfreich [3,6].
Urinporphyrine allein dürfen nicht zur Diagnose einer akuten hepatischen Porphyrie herangezogen werden. Leichte Porphyrinerhöhungen sind bei Lebererkrankungen, übermäßigem Alkoholkonsum, Infektionen, Nierenerkrankungen und unter Arzneimitteleinfluss häufig und führen sonst leicht zu Überdiagnosen [3,4].
Subtypisierung
Nach biochemisch gesicherter akuter hepatischer Porphyrie werden eingesetzt:
- genetische Analyse von HMBS, CPOX, PPOX und bei passendem Phänotyp ALAD
- Plasmafluoreszenz, wobei ein deutlicher Peak bei 624 bis 628 nm für eine VP spricht
- fraktionierte Stuhlporphyrine, wobei ein erhöhter Quotient aus Koproporphyrin III und I nach Ausschluss einer VP für eine HCP spricht
- fraktionierte Porphyrine in Urin und Stuhl, wenn die Genetik unklar ist
Für die genetische Analyse wird bei umfassender Sequenzierung und Analyse größerer Deletionen oder Duplikationen eine diagnostische Sensitivität von etwa 95 bis 99 Prozent berichtet [4]. Ein genetisches Screening ohne vorherige biochemische Bestätigung, also ohne dokumentierte Erhöhung von PBG oder ALA während der Symptome, kann hingegen einen latenten Anlageträger identifizieren, dessen aktuelle Symptome eine andere Ursache haben.
Abklärung bei Photosensitivität
Bei Blasen und Hautfragilität werden die Plasmafluoreszenz sowie fraktionierte Porphyrine in Urin und Stuhl bestimmt. Die PCT führt typischerweise zu einer Erhöhung von Uroporphyrin und Heptacarboxylporphyrinen im Urin sowie von Isokoproporphyrin im Stuhl. Gleichzeitig sind Blutbild, Ferritin, Transferrinsättigung, Leberwerte, Hepatitis C, HIV, Alkoholkonsum, Östrogenexposition und bei Eisenüberladung eine HFE-assoziierte Hämochromatose abzuklären [3,9].
Bei schmerzhafter Photosensitivität ohne Blasen sind metallfreies Protoporphyrin und Zinkprotoporphyrin in den Erythrozyten getrennt zu bestimmen. Metallfreies Protoporphyrin von mindestens dem Dreifachen des oberen Referenzwerts bestätigt eine Protoporphyrie. Urinporphyrine sind meist normal und können eine EPP nicht ausschließen. Bei der EPP macht Zinkprotoporphyrin in der Regel weniger als 15 Prozent des gesamten erythrozytären Protoporphyrins aus, während der Anteil bei der XLEPP häufig 19 bis 65 Prozent beträgt [11].
Bei der CEP finden sich sehr hohe Konzentrationen von Uroporphyrin I und Koproporphyrin I in Urin und Erythrozyten sowie von Koproporphyrin I im Stuhl. Die Diagnose wird durch Analyse von UROS und bei besonderem hämatologischem Phänotyp von GATA1 bestätigt [14].
flowchart TD
A["Verdacht auf Porphyrie"] --> B["Akute abdominelle, neurologische<br>oder autonome Symptome"]
A --> C["Bullöse Photosensitivität<br>und Hautfragilität"]
A --> D["Sofortiger Schmerz<br>durch sichtbares Licht"]
B --> E["Spontanurin vor Therapie:<br>PBG, ALA und Kreatinin"]
E -->|"Deutlich erhöht"| F["Akute Attacke behandeln<br>und Subtyp bestimmen"]
E -->|"Normal unter Symptomen"| G["Akute hepatische Porphyrie<br>unwahrscheinlich"]
C --> H["Plasmafluoreszenz und<br>Porphyrinfraktionierung"]
H --> I["PCT, VP, HCP,<br>CEP oder HEP abklären"]
D --> J["Metallfreies Protoporphyrin und<br>Zinkprotoporphyrin in Erythrozyten"]
J --> K["EPP, XLEPP und andere<br>Ursachen differenzieren"]
Differenzialdiagnosen
Bei akuten Bauchschmerzen müssen häufigere chirurgische, gynäkologische, infektiöse und metabolische Ursachen parallel abgeklärt werden. Eine Porphyrie schließt eine gleichzeitige akute abdominelle Erkrankung nicht aus.
| Präsentation | Wichtige Differenzialdiagnosen | Besonders richtungsweisende Befunde |
|---|---|---|
| Bauchschmerzen und autonome Symptome | Ileus, Appendizitis, Pankreatitis, Gallenwegserkrankung, Ketoazidose, Nebennierenrindeninsuffizienz, Intoxikation | Normale PBG- und ALA-Werte unter Symptomen sprechen stark gegen eine Attacke |
| Akute motorische Neuropathie | Guillain-Barré-Syndrom, Vaskulitis, Schwermetallvergiftung, Botulismus, Critical-Illness-Polyneuropathie | Porphyrie geht häufig mit starken Bauchschmerzen, Dysautonomie und Hyponatriämie einher |
| Psychiatrische Symptome oder Krampfanfälle | Primäre psychiatrische Erkrankung, Epilepsie, Enzephalitis, Intoxikation, Hyponatriämie anderer Ursache | Begleitende neurologische und autonome Beteiligung stets beurteilen |
| Bullöse Läsionen an den Handrücken | Pseudoporphyrie, Epidermolysis bullosa acquisita, bullöses Pemphigoid, phototoxische Arzneimittelreaktion | Pseudoporphyrie zeigt ein normales Porphyrinprofil |
| Schmerzhafte Photosensitivität ohne Blasen | Lichturtikaria, polymorphe Lichtdermatose, phototoxische Reaktion, Kontaktdermatitis, Angioödem | EPP führt zu stark erhöhtem metallfreiem erythrozytärem Protoporphyrin |
| Erhöhte Porphyrine ohne typische Klinik | Lebererkrankung, Alkohol, Niereninsuffizienz, Bleivergiftung, Eisenmangel | Blei erhöht ALA und Zinkprotoporphyrin, zeigt aber ein anderes Fraktionierungsprofil |
Eine Bleivergiftung kann eine akute Porphyrie mit Bauchschmerzen, Neuropathie sowie erhöhtem ALA und Zinkprotoporphyrin imitieren. Bei entsprechender Exposition oder atypischem biochemischem Profil ist der Blutbleispiegel zu bestimmen. Eine spät manifestierende Protoporphyrie sollte Anlass zur Abklärung eines myelodysplastischen oder myeloproliferativen Syndroms geben [3,11].
Therapie
Akute hepatische Porphyrieattacke
Vermutlich porphyrinogene Arzneimittel absetzen und Infektionen oder andere Auslöser behandeln. Frühzeitig ein Porphyriezentrum kontaktieren. Patienten mit ausgeprägten Schmerzen, Erbrechen, Elektrolytstörungen, neurologischen Symptomen oder Bedarf an parenteraler Therapie sind stationär aufzunehmen.
Intravenöses Hämin (Humanhämin, Normosang) wird bei schwerer Attacke frühzeitig gegeben: 3 mg/kg einmal täglich über vier Tage, höchstens 250 mg (eine Ampulle) pro Tag [17]. Proben für PBG und ALA sind vor der ersten Dosis zu gewinnen, die Behandlung einer bereits früher gesicherten Porphyrieattacke darf jedoch nicht bis zum Vorliegen der Ergebnisse verzögert werden. Hämin wird gemäß Fachinformation und lokalem Spezialistenprotokoll verabreicht: Die Dosis wird in 100 ml Natriumchlorid 9 mg/ml in einer Glasflasche verdünnt und über mindestens 30 Minuten in eine große Unterarmvene oder zentrale Vene mit Filter im Infusionsbesteck infundiert, anschließend wird die Vene mit 100 ml Natriumchlorid 9 mg/ml gespült [17]. Wiederholte Infusionen können Thrombophlebitis, Verlust des venösen Zugangs und Eisenüberladung verursachen [4].
Kohlenhydrate zuführen, bei Bedarf etwa 300 g Glukose pro Tag intravenös. Große Mengen hypotoner Glukoselösung vermeiden, da sie eine Hyponatriämie verschlechtern können. Schmerzen, Übelkeit, Hypertonie und Tachykardie mit Arzneimitteln behandeln, deren Sicherheit bei akuter Porphyrie belegt ist. Opioide sind initial oft erforderlich. Natrium und Magnesium engmaschig kontrollieren. Eine schwere symptomatische Hyponatriämie wird nach üblichen Prinzipien unter Berücksichtigung des Risikos einer osmotischen Demyelinisierung korrigiert [4,6].
Bei Krampfanfällen können je nach Situation Benzodiazepine, Levetiracetam oder Magnesiumsulfat eingesetzt werden. Barbiturate, Phenytoin, Carbamazepin und Valproat sind zu vermeiden. Zunehmende Paresen, bulbäre Symptome oder eine abnehmende Vitalkapazität erfordern Intensivtherapie und Bereitschaft zur Beatmung.
Prophylaktische Therapie bei rezidivierenden Attacken
Der Patient sollte Fasten, Programme zur schnellen Gewichtsreduktion, übermäßigen Alkoholkonsum und bekannte Risikoarzneimittel meiden. Eine regelmäßige Energiezufuhr und die frühzeitige Behandlung von Infektionen sind wichtig. Bei menstruationsassoziierten Attacken kann eine fachärztlich geführte Ovulationshemmung erwogen werden, eine Hormontherapie kann jedoch selbst Attacken auslösen und erfordert eine engmaschige Überwachung.
Bei mindestens vier biochemisch gesicherten Attacken pro Jahr sollten Givosiran oder prophylaktisches Hämin erwogen werden [4]. Givosiran hemmt die hepatische ALAS1 mittels RNA-Interferenz. In der ENVISION-Studie senkte Givosiran die mittlere jährliche Attackenrate von 12,5 auf 3,2, entsprechend einer Reduktion um 74 Prozent während der placebokontrollierten Phase [7]. Die Wirkung blieb über drei Jahre Nachbeobachtung erhalten [8]. Leberwerte, Kreatinin, eGFR, Homocystein sowie gemäß Spezialistenprotokoll Amylase und Lipase kontrollieren. Givosiran wurde mit Transaminasenerhöhung, Verschlechterung der Nierenfunktion und Reaktionen an der Injektionsstelle in Verbindung gebracht.
Eine Lebertransplantation heilt den hepatischen Stoffwechseldefekt, bleibt jedoch therapierefraktären, lebensbedrohlichen rezidivierenden Attacken mit stark eingeschränkter Lebensqualität vorbehalten. Mit dem Patienten verwandte Lebendspender müssen genetisch untersucht werden [4].
Porphyria cutanea tarda
Übermäßigen Alkoholkonsum, Rauchen, Östrogenexposition, Eisensupplementierung und Hepatitis C angehen. HIV und begleitende Lebererkrankungen werden nach den üblichen Leitlinien behandelt. Die Besserung der Haut tritt langsam ein, und ein konsequenter mechanischer Lichtschutz ist erforderlich, bis sich die Porphyrine normalisiert haben.
Mittel der ersten Wahl sind:
- Aderlass von etwa 450 ml Blut alle zwei Wochen, bis das Ferritin bei etwa 20 Mikrogramm/L liegt, mit Kontrolle des Hämoglobins vor jeder Behandlung
- Hydroxychloroquin 100 mg zweimal pro Woche, bis sich die Plasma- oder Urinporphyrine normalisiert haben, danach üblicherweise einen weiteren Monat
In einer kleineren prospektiven Studie betrug die mediane Zeit bis zur biochemischen Remission 6,9 Monate unter Aderlasstherapie und 6,1 Monate unter niedrig dosiertem Hydroxychloroquin. Die Studie war zu klein, um eine Gleichwertigkeit formal nachzuweisen [10]. Aderlässe werden bei ausgeprägter Eisenüberladung oder Hämochromatose bevorzugt. Hydroxychloroquin sollte bei Schwangerschaft, relevanter Retinopathie, schwerer Leberbeteiligung, fortgeschrittener Niereninsuffizienz und G6PD-Mangel vermieden werden. Höhere Dosen dürfen nicht eingesetzt werden, da eine rasche Porphyrinmobilisierung hepatotoxisch wirken kann [9,10].
EPP und XLEPP
Der Lichtschutz muss sich gegen sichtbares Licht richten, nicht nur gegen UV-Strahlung. Dicht gewebte Kleidung, Handschuhe, Hut, geschlossene Schuhe und Filterfolien für Fenster und Fahrzeugscheiben sind wichtiger als konventionelle UV-Sonnenschutzmittel. Vitamin D wird kontrolliert und bei Mangel substituiert. Eine Knochendichtemessung sollte bei Erwachsenen erwogen werden [11].
Afamelanotid wird als subkutanes 16-mg-Implantat alle zwei Monate während Phasen hoher Lichtexposition verabreicht. In zwei randomisierten Studien verlängerte die Behandlung die schmerzfreie Zeit in direktem Sonnenlicht und verbesserte die krankheitsspezifische Lebensqualität [12]. Häufige Nebenwirkungen sind Hyperpigmentierung, dunklere Nävi, Kopfschmerzen und Übelkeit. Laut Fachinformation darf Afamelanotid nur von Fachärzten an anerkannten Porphyriezentren verordnet werden, die Anwendung bei älteren Menschen wird aufgrund begrenzter Daten nicht empfohlen, und Sicherheit und Wirksamkeit unter 18 Jahren sind nicht belegt [18]. Verfügbarkeit und nationale Erstattungsbedingungen können enger gefasst sein als die europäische Zulassung und müssen im Einzelfall geprüft werden.
Eisen sollte bei FECH-assoziierter EPP trotz Mikrozytose oder niedrigem Ferritin nicht routinemäßig gegeben werden, da Eisen die Protoporphyrinproduktion und die Photosensitivität steigern kann. Eine klinisch relevante Anämie erfordert eine fachärztliche Beurteilung. Bei der XLEPP kann eine Eisengabe dagegen den Protoporphyrinspiegel senken, da die Ferrochelatase intakt und Eisen der limitierende Faktor ist. Der Subtyp muss daher vor Beginn einer Eisentherapie geklärt sein [11].
Eine rasch progrediente cholestatische Lebererkrankung erfordert ein multidisziplinäres Management. Erythrozytenaustausch, Transfusion, Plasmapherese und andere Maßnahmen zur Senkung der Protoporphyrinlast können als Überbrückung eingesetzt werden. Eine Lebertransplantation behandelt das Leberversagen, heilt jedoch nicht die erythropoetische Überproduktion. Rezidive im Transplantat kommen vor, weshalb eine anschließende hämatopoetische Stammzelltransplantation gegebenenfalls erwogen werden muss [11,13].
Kongenitale erythropoetische Porphyrie
Ein konsequenter Schutz vor Sonnenlicht, sichtbarem Kunstlicht und Operationsbeleuchtung ist zentral. Schutzkleidung, umschließende Brillen, Fensterfilter und opake physikalische Sonnenschutzmittel verwenden. Wunden werden frühzeitig behandelt, um Infektionen, Osteomyelitis und Gewebeverlust vorzubeugen. Eine Phototherapie bei neonataler Hyperbilirubinämie kann schwere Schäden verursachen und ist zu vermeiden oder nur mit besonderem Lichtschutz und fachärztlicher Unterstützung durchzuführen [14,15].
Bei schwerer Hämolyse können regelmäßige Erythrozytentransfusionen alle zwei bis vier Wochen die Erythropoese und die Porphyrinproduktion supprimieren, erfordern jedoch die Überwachung und Behandlung einer Eisenüberladung. Die allogene hämatopoetische Stammzelltransplantation ist potenziell kurativ und sollte bei Kindern mit Transfusionsabhängigkeit oder progredienter kutaner und hämatologischer Erkrankung frühzeitig erwogen werden [14].
Dosierungsübersicht
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Hämin | 3 mg/kg intravenös einmal täglich über 4 Tage, höchstens 250 mg pro Tag | Schwere akute hepatische Porphyrieattacke. Gabe gemäß Fachinformation des Präparats und Spezialistenprotokoll |
| Glukose | Etwa 300 g pro Tag intravenös bei unzureichender oraler Zufuhr | Hypotone Flüssigkeit vermeiden und Natrium engmaschig kontrollieren |
| Givosiran | 2,5 mg/kg subkutan einmal monatlich | Bei biochemisch und genetisch gesicherter akuter hepatischer Porphyrie mit rezidivierenden Attacken |
| Hydroxychloroquin | 100 mg oral zweimal pro Woche | PCT. Fortsetzen bis zur biochemischen Remission, oft noch 1 Monat darüber hinaus. Höhere Dosen vermeiden |
| Afamelanotid | 16 mg als subkutanes Implantat alle zwei Monate | Erwachsene mit EPP. Verfügbarkeit und nationale Erstattungsbedingungen müssen geprüft werden |
Verlaufskontrolle und Prognose
Alle Patienten mit akuter hepatischer Porphyrie sollten mindestens jährlich hinsichtlich Blutdruck, Kreatinin, eGFR und Leberwerten kontrolliert werden. Die symptomatische AIP ist mit chronischer Nierenerkrankung, Hypertonie, chronischen neuropathischen Schmerzen und primärem Leberkrebs assoziiert. Eine Lebersonographie alle sechs Monate ab dem 50. Lebensjahr wird international auch ohne Zirrhose empfohlen [4]. Patienten unter regelmäßiger Häminbehandlung werden alle drei bis sechs Monate hinsichtlich Ferritin und Eisenstatus kontrolliert. Unter Givosiran sind engmaschigere Leber- und Nierenkontrollen erforderlich, insbesondere in den ersten sechs Monaten.
Verwandten ersten Grades eines Patienten mit genetisch bestätigter AIP, HCP oder VP sollte eine gezielte Analyse auf die familiäre Variante angeboten werden. Asymptomatische Anlageträger benötigen Informationen über sichere Arzneimittel, Risikosituationen und den Zeitpunkt einer akuten Probengewinnung. Die geringe Penetranz sollte erläutert werden, um zu vermeiden, dass unspezifische Symptome fälschlich der Porphyrie zugeschrieben werden [3,4].
Bei der PCT werden die Porphyrine bis zur biochemischen Remission verfolgt. Danach werden Klinik und Porphyrine bei erneut auftretenden Hautsymptomen kontrolliert. Leberfibrose, Hepatitis, HIV und Eisenüberladung werden entsprechend der zugrunde liegenden Erkrankung überwacht. Nach adäquater Behandlung ist eine Remission häufig, Rezidive können jedoch auftreten, wenn Risikofaktoren fortbestehen.
Bei EPP und XLEPP sollten Blutbild, Ferritin, Transferrinsättigung, Leberwerte und erythrozytäres Protoporphyrin mindestens jährlich kontrolliert werden. Eine Ausgangssonographie von Leber und Gallenwegen ist sinnvoll. Bei steigendem Protoporphyrin, auffälligen Leberwerten, XLEPP, biallelischer FECH-Erkrankung oder familiärer Belastung mit Leberversagen sollten die Kontrollen alle sechs bis zwölf Monate erfolgen und durch Sonographie und Elastographie ergänzt werden [11]. Die Prognose hinsichtlich des Überlebens ist meist gut, die Photosensitivität kann jedoch zu ausgeprägten sozialen Einschränkungen, Angst, Depression und verminderter Lebensqualität führen.
Die CEP erfordert eine lebenslange Überwachung von Blutbild, Hämolyseparametern, Eisenbelastung, Leberfunktion, Augen, Zähnen, Skelett und Vitamin D. Ohne Stammzelltransplantation wird die Prognose durch das Ausmaß der Hämolyse, Infektionen und progrediente Gewebeschäden bestimmt. Ein vollständiges Spender-Engraftment nach Transplantation kann die Porphyrinproduktion normalisieren und neue phototoxische Schäden verhindern, bereits bestehende Deformitäten bleiben jedoch bestehen [14,15].
Quellen
- Dickey AK, Leaf RK, Balwani M. Update on the Porphyrias. Annual Review of Medicine 2024. PMID: 37540847
- Stölzel U, Doss MO, Schuppan D. Clinical Guide and Update on Porphyrias. Gastroenterology 2019. PMID: 31085196
- Aarsand AK, To-Figueras J, Whatley S et al. Practical recommendations for biochemical and genetic diagnosis of the porphyrias. Liver International 2025. PMID: 38940544
- Wang B, Bonkovsky HL, Lim JK et al. AGA Clinical Practice Update on Diagnosis and Management of Acute Hepatic Porphyrias: Expert Review. Gastroenterology 2023. PMID: 36642627
- Sardh E, Barbaro M. Acute Intermittent Porphyria. GeneReviews 2024. PMID: 20301372
- Kazamel M, Pischik E, Desnick RJ. Pain in acute hepatic porphyrias: Updates on pathophysiology and management. Frontiers in Neurology 2022. PMID: 36479055
- Balwani M, Sardh E, Ventura P et al. Phase 3 Trial of RNAi Therapeutic Givosiran for Acute Intermittent Porphyria. New England Journal of Medicine 2020. PMID: 32521132
- Kuter DJ, Bonkovsky HL, Monroy S et al. Efficacy and safety of givosiran for acute hepatic porphyria: Final results of the randomized phase III ENVISION trial. Journal of Hepatology 2023. PMID: 37479139
- Leaf RK, Dickey AK. Porphyria cutanea tarda: a unique iron-related disorder. Hematology American Society of Hematology Education Program 2024. PMID: 39644053
- Singal AK, Kormos-Hallberg C, Lee C et al. Low-dose hydroxychloroquine is as effective as phlebotomy in treatment of patients with porphyria cutanea tarda. Clinical Gastroenterology and Hepatology 2012. PMID: 22985607
- Minder AE, Kluijver LG, Barman-Aksözen J et al. Erythropoietic protoporphyrias: Pathogenesis, diagnosis and management. Liver International 2025. PMID: 39011756
- Langendonk JG, Balwani M, Anderson KE et al. Afamelanotide for Erythropoietic Protoporphyria. New England Journal of Medicine 2015. PMID: 26132941
- Lecha M, Puy H, Deybach JC. Erythropoietic protoporphyria. Orphanet Journal of Rare Diseases 2009. PMID: 19744342
- Erwin AL, Desnick RJ. Congenital erythropoietic porphyria: Recent advances. Molecular Genetics and Metabolism 2019. PMID: 30685241
- Erwin A, Balwani M, Desnick RJ. Congenital Erythropoietic Porphyria. GeneReviews 2021. PMID: 24027798
- Wang B, Bissell DM. Hereditary Coproporphyria. GeneReviews 2022. PMID: 23236641
- Normosang (humant hemin) 25 mg/ml koncentrat till infusionsvätska, lösning. Produktresumé, emc, datum för översyn 2025-04-09. https://www.medicines.org.uk/emc/product/6235/smpc (läst 2026-09-27)
- Scenesse (afamelanotid) 16 mg implantat. Produktresumé (EPAR), Europeiska läkemedelsmyndigheten (EMA), senast uppdaterad 2025-10-21. https://www.ema.europa.eu/en/medicines/human/EPAR/scenesse (läst 2026-09-27)