
Zusammenfassung
Die familiäre Hypercholesterinämie (FH) ist eine autosomal-dominant vererbte Erkrankung, die zu lebenslang erhöhtem LDL-Cholesterin und früher atherosklerotischer Herz-Kreislauf-Erkrankung führt. Die heterozygote FH betrifft etwa 1 von 300, in Schweden hat jedoch nur ein kleiner Teil der erwarteten Fälle eine registrierte Diagnose [1,2]. Unbehandelt führt die Erkrankung typischerweise zu einer koronaren Herzkrankheit vor dem 55. Lebensjahr bei Männern und vor dem 60. Lebensjahr bei Frauen [3]. Mit früher und konsequenter Behandlung kann sich das Risiko dem der Bevölkerung annähern [4,5].
Eine FH ist zu vermuten bei Erwachsenen mit unbehandeltem LDL-Cholesterin von 5,0 mmol/L oder mehr, bei Patienten mit koronarer Herzkrankheit in jüngerem Alter, bei Sehnenxanthomen oder Arcus cornealis vor dem 45. Lebensjahr und bei Verwandten einer Person mit FH [3,6]. Die Punktebewertung nach dem Dutch Lipid Clinic Network (DLCN) oder nach Simon Broome ermöglicht es, die Diagnose klinisch in der Primärversorgung zu stellen, die genetische Analyse von LDLR, APOB und PCSK9 liefert jedoch eine sicherere Diagnose und ermöglicht ein Kaskadenscreening von Verwandten [3,7]. Ein negativer Gentest schließt eine klinische FH nicht aus.
Die Behandlung ist lebenslang und beginnt bei der Diagnose: hochintensives Statin in der höchsten tolerierten Dosis, in den meisten Fällen zusammen mit Ezetimib [8]. Ziel ist eine LDL-Senkung um mindestens 50 % und ein LDL-Cholesterin unter 1,8 mmol/L, bei etablierter Erkrankung oder einem anderen bedeutenden Risikofaktor unter 1,4 mmol/L [8]. Wird das Ziel nicht erreicht, kommt ein PCSK9-Hemmer hinzu, bei Statinintoleranz Bempedoinsäure. Risikoabschätzungsinstrumente wie SCORE2 sollen nicht verwendet werden, um auf eine Behandlung zu verzichten [3,7].
Kinder eines Elternteils mit FH sollten im ersten Lebensjahrzehnt abgeklärt und von Ärzten mit Erfahrung in der FH bei Kindern behandelt werden. Die homozygote FH, mit LDL-Cholesterin über 10 mmol/L und oft Xanthomen vor dem zehnten Lebensjahr, erfordert ein Spezialzentrum und eine Behandlung, die nicht vom LDL-Rezeptor abhängt [9,10]. Eine Schwangerschaft sollte im Voraus geplant werden, da lipidsenkende Arzneimittel in der Regel vor der Konzeption abgesetzt und nach der Stillzeit wieder aufgenommen werden [8,11].
Dieser Artikel vertieft den FH-Abschnitt in Hypercholesterinämie: Abklärung und Behandlung. Dort werden die allgemeine Lipidabklärung, sekundäre Ursachen und Arzneimitteldosen beschrieben.
Hintergrund und Epidemiologie
Definition und Terminologie
Die heterozygote FH (HeFH) beruht auf einer pathogenen Variante in einem von zwei Allelen und führt unbehandelt zu einem Gesamtcholesterin von etwa 8 bis 15 mmol/L [3]. Die homozygote FH (HoFH) bedeutet, dass beide Allele betroffen sind, und führt zu einem Gesamtcholesterin von 12 bis 30 mmol/L mit früher und beschleunigter Atherosklerose [3]. Der Begriff HoFH wird heute für alle biallelischen pathogenen Varianten verwendet, die die Funktion des LDL-Rezeptors stören, also auch für zwei verschiedene Varianten im selben Gen (früher compound-heterozygot) oder in zwei verschiedenen Genen (digen) [9]. Die Erkrankung wird auch als Hyperlipoproteinämie Typ II oder auf Englisch als autosomal dominant hypercholesterolemia bezeichnet, in der schwedischen Diagnosekodierung als E78.0A.
Häufigkeit
Ältere Schätzungen lagen bei 1 von 500. Eine Metaanalyse von 44 Studien mit fast 11 Millionen Personen ergab 1 von 313 in der Allgemeinbevölkerung, mit gleicher Prävalenz unabhängig davon, ob die Diagnose genetisch oder klinisch gestellt wurde [1]. Bei Personen mit ischämischer Herzkrankheit beträgt die Prävalenz etwa 1 von 31, bei vorzeitiger ischämischer Herzkrankheit etwa 1 von 15 und bei LDL-Cholesterin über 4,9 mmol/L etwa 1 von 14 [1]. Ein direktes Screening in der dänischen Allgemeinbevölkerung fand eine definitive oder wahrscheinliche FH nach DLCN bei etwa 1 von 200 [3]. Die HoFH ist sehr selten, mit Schätzungen zwischen 1 von 250.000 und 1 von 360.000 [9].
In Schweden wird erwartet, dass etwa 33.000 Personen eine FH haben, aber im Jahr 2020 waren nur 1.572 mit dem Diagnosecode registriert, knapp 5 % [2]. Die nationalen Leitlinien für die Herzversorgung (2015) von Socialstyrelsen, dem schwedischen Gesundheits- und Sozialamt, geben an, dass das Gesundheitswesen Kindern und Erwachsenen mit stark erhöhtem Gesamt- oder LDL-Cholesterin eine Diagnostik der FH mit klinischer Untersuchung, Familienanamnese oder DNA-Test anbieten sollte [6]. Die Unterdiagnostik betrifft auch Kinder: In Europa werden weniger als 10 % der Kinder mit FH identifiziert, und das mediane Diagnosealter bei Erwachsenen beträgt 44 Jahre [9].
Pathophysiologie und Genetik
Bei der FH ist die Aufnahme von LDL-Partikeln in der Leber gestört, meist weil der LDL-Rezeptor schlechter funktioniert. Das führt von Geburt an zu erhöhtem LDL-Cholesterin und damit zu einer hohen kumulativen Exposition. Das Risiko für eine symptomatische koronare Herzkrankheit verdoppelt sich, wenn die kumulative LDL-Last etwa 175 mmol/L × Jahre erreicht. In der Bevölkerung geschieht das mit gut 60 Jahren, bei unbehandelter HeFH vor dem 33. Lebensjahr und bei unbehandelter HoFH bereits mit 12 Jahren [9]. Sowohl der Behandlungsbeginn als auch die Behandlungsintensität bestimmen daher die Prognose.
Drei Gene haben eine etablierte Verbindung zur dominanten FH:
- LDLR kodiert für den LDL-Rezeptor und weist bei über 90 % derjenigen mit identifizierbarer Ursache Loss-of-Function-Varianten auf. Über 1.200 verschiedene Varianten sind beschrieben [3].
- APOB kodiert für Apolipoprotein B-100. Varianten, die die Bindung an den Rezeptor verschlechtern, verursachen etwa 5 % der Fälle [3].
- PCSK9 kodiert für ein Protein, das den LDL-Rezeptor abbaut. Gain-of-Function-Varianten kommen bei etwa 1 % vor [3].
Rezessive Erkrankungen wie LDLRAP1 (autosomal-rezessive Hypercholesterinämie), ABCG5/ABCG8 (Sitosterinämie) und LIPA (Mangel an lysosomaler saurer Lipase) führen zu einem ähnlichen Phänotyp und sind in modernen Genpanels enthalten. Die APOE-Variante p.Leu167del ist die einzige bekannte FH-verursachende APOE-Variante [9].
Bei 10 bis 40 % derjenigen, die die FH-Kriterien klinisch erfüllen, lässt sich keine Variante in den FH-Genen nachweisen [3]. Bei vielen wird die Erhöhung durch eine polygene Hypercholesterinämie erklärt, bei der viele häufige LDL-erhöhende Allele zusammenwirken. Ein polygener Risikoscore auf Grundlage von 12 Allelen kann eine Erklärung liefern, wenn die genetische Analyse negativ ist, hat aber bei Kindern noch keinen Nutzen gezeigt [9]. Bei anderen mit genetisch negativem Phänotyp liegt eine kombinierte Hyperlipidämie oder Sitosterinämie vor (siehe Differenzialdiagnosen) [12]. Varianten, die LDL senken, etwa Loss-of-Function-Varianten in PCSK9 oder ANGPTL3, können außerdem eine FH-Variante maskieren und beim Träger ein normales LDL ergeben [9].
Klinisches Bild
Die meisten Erwachsenen mit HeFH haben einen unauffälligen Untersuchungsbefund und werden über ein erhöhtes LDL-Cholesterin, ein Herzereignis in jüngerem Alter oder eine Familienabklärung entdeckt. Das Fehlen von Xanthomen schließt die Diagnose nicht aus [7].
Untersuchungsbefunde
- Sehnenxanthome (tendinöse Xanthome) sind der spezifischste Befund und geben 6 Punkte im DLCN. Sie sitzen häufig in den Achillessehnen und den Strecksehnen der Hand und zeigen sich als feste Knoten über Sehnen und Gelenken [3].
- Tuberöse Xanthome über Ellbogen und Knien kommen ebenfalls vor.
- Ein Arcus cornealis vor dem 45. Lebensjahr ist ein diagnostischer Befund (4 Punkte im DLCN). Bei Älteren ist der Arcus häufig und unspezifisch [3].
- Xanthelasmen sind unspezifisch, können aber den Verdacht erhärten.
- Ein systolisches Herzgeräusch über der Aortenklappe sollte Anlass für eine Echokardiographie sein, insbesondere bei HoFH [10].
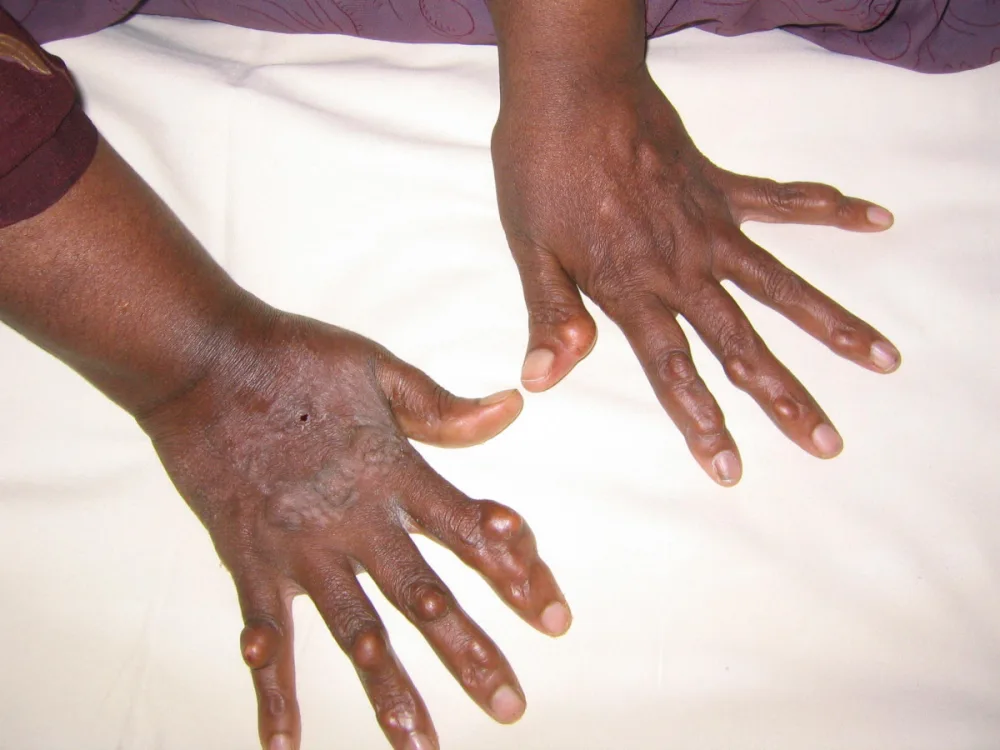
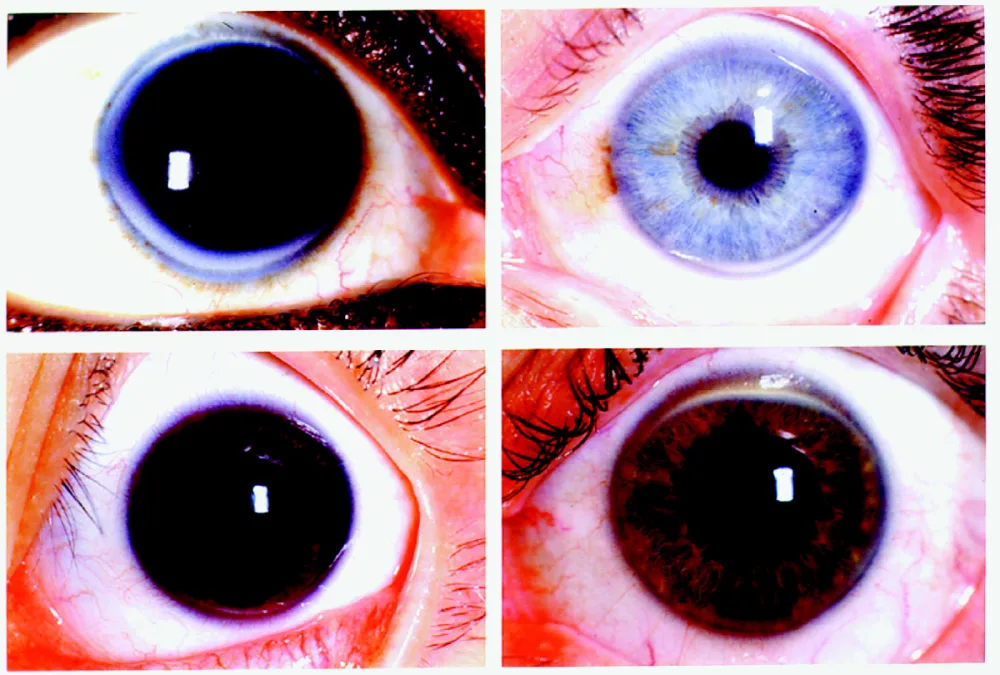
Kardiovaskuläre Erkrankung
Die koronare Herzkrankheit dominiert. Unbehandelte Männer mit HeFH entwickeln typischerweise vor dem 55. Lebensjahr eine Erkrankung und Frauen vor dem 60. Lebensjahr [3]. In einer dänischen Bevölkerungsstudie hatten Personen mit definitiver oder wahrscheinlicher FH, die kein Statin erhielten, ein 13-fach höheres Risiko für eine koronare Herzkrankheit als die übrigen. Auch bei denjenigen mit Statin war das Risiko zehnfach erhöht, was auf einen späten Beginn oder eine unzureichende Dosis hindeutet [3]. Hypertonie erhöht das Risiko für zerebrovaskuläre Erkrankungen und Rauchen das Risiko für periphere Gefäßerkrankungen [3]. Bei HoFH sind vor allem Aortenwurzel, Koronarostien und Aortenklappe betroffen, oft schon in den ersten zwei Lebensjahrzehnten [9]. Lp(a) ist bei FH häufig erhöht und verstärkt das Risiko, unter anderem für die Aortenstenose (siehe Aortenstenose).
Kinder
Kinder mit HeFH haben einen unauffälligen Untersuchungsbefund. Xanthome und Arcus sind bei Kindern keine zuverlässigen Kriterien, da sie später auftreten, und wenn sie dennoch vorkommen, ist eine homozygote FH zu vermuten [3]. Xanthome vor dem zehnten Lebensjahr sind ein klassisches Zeichen der HoFH [10].
Abklärung und Diagnostik
Wann ist an eine FH zu denken?
Bei Erwachsenen ist bei einem der folgenden Punkte an eine FH zu denken [3,6,7]:
- unbehandeltes LDL-Cholesterin von 5,0 mmol/L oder mehr, oder Gesamtcholesterin über 7,5 mmol/L, zusammen mit familiärer Belastung für Hypercholesterinämie oder frühe Gefäßerkrankung
- koronare Herzkrankheit vor dem 55. Lebensjahr bei Männern oder vor dem 60. Lebensjahr bei Frauen
- Sehnenxanthome oder Arcus cornealis vor dem 45. Lebensjahr
- ein Verwandter mit bekannter FH, sehr hohem Cholesterin oder plötzlichem Herztod in jungem Alter
- berechneter DLCN-Score von 6 oder mehr
NICE empfiehlt außerdem, dass die Primärversorgung die Patientenakten systematisch nach Personen unter 30 Jahren mit Gesamtcholesterin über 7,5 mmol/L und nach Personen ab 30 Jahren mit Gesamtcholesterin über 9,0 mmol/L durchsucht [7]. Bei Kindern gelten niedrigere Schwellenwerte (siehe unten).
Die Basisabklärung ist dieselbe wie bei anderer vermuteter Hypercholesterinämie: Lipidstatus mit LDL-Cholesterin, Lp(a), TSH, Glukose oder HbA1c, Kreatinin, Albuminurie und Leberwerten. Sekundäre Ursachen sind vor der FH-Diagnose auszuschließen [3,7]. Die Einzelheiten finden sich in den Artikeln zu Lipidstatus und zur Hypercholesterinämie. Die Erhöhung wird durch zwei Messungen bestätigt [7], und es sollte versucht werden, den höchsten dokumentierten Wert vor der Behandlung zu ermitteln, da der Diagnosescore auf dem unbehandelten LDL-Cholesterin beruht. Wer über FH-Expertise verfügt, sollte einen Stammbaum über mindestens drei Generationen dokumentieren, mit Alter bei Gefäßereignis, Lipidwerten und Rauchen [7]. Ein Ultraschall der Achillessehnen erhöht die Entdeckung von Xanthomen [3], wird von NICE aber nicht als diagnostische Hilfe empfohlen [7].
Dutch Lipid Clinic Network und Simon Broome
Der DLCN vergibt Punkte für Familienanamnese, eigene Gefäßerkrankung, Xanthome und Arcus, unbehandeltes LDL-Cholesterin und genetischen Befund. In jeder Domäne wird die höchste Punktzahl gewertet. Über 8 Punkte bedeuten eine definitive FH, 6 bis 8 eine wahrscheinliche, 3 bis 5 eine mögliche und unter 3 eine unwahrscheinliche FH [3,12]. Die Punktetabelle findet sich im Artikel zur Hypercholesterinämie.
Die Simon-Broome-Kriterien beruhen auf altersabhängigen Cholesterin-Grenzwerten in Kombination mit Sehnenxanthomen oder genetischem Befund (definitive FH) oder Familienanamnese (mögliche FH) [7,13]:
| Kategorie | Erwachsene ab 16 Jahren | Kinder unter 16 Jahren |
|---|---|---|
| Cholesterin-Grenzwert | Gesamtcholesterin über 7,5 oder LDL-Cholesterin über 4,9 mmol/L | Gesamtcholesterin über 6,7 oder LDL-Cholesterin über 4,0 mmol/L |
| Definitive FH | Cholesterin-Grenzwert plus Sehnenxanthome beim Patienten oder bei einem Verwandten ersten oder zweiten Grades, oder pathogene Variante in LDLR, APOB oder PCSK9 | Dasselbe |
| Mögliche FH | Cholesterin-Grenzwert plus Herzinfarkt vor dem 50. Lebensjahr bei einem Verwandten zweiten Grades oder vor dem 60. Lebensjahr bei einem Verwandten ersten Grades, oder Gesamtcholesterin über 7,5 mmol/L bei einem Verwandten ersten oder zweiten Grades | Dasselbe |
NICE empfiehlt, einen Patienten, der die Simon-Broome-Kriterien für eine mögliche oder definitive FH erfüllt oder einen DLCN-Score über 5 hat, zur DNA-Analyse an einen FH-Spezialisten zu überweisen [7]. Die Schwedische Lipidgesellschaft (Svensk Lipidförening) empfiehlt laut Referat (2020), die klinische Diagnose bei einem DLCN-Score von 6 oder mehr bei Personen über 45 Jahren und von 4 oder mehr bei Personen unter 46 Jahren zu stellen, jeweils mit Raum für eine individuelle Beurteilung [12]. Ein früher Herzinfarkt bei einem Verwandten bedeutet nicht immer FH, und eine kombinierte Dyslipidämie kann den Zustand nachahmen [12].
Genetische Testung und Interpretation
Die genetische Analyse bestätigt die Diagnose, bietet eine sichere Grundlage für das Kaskadenscreening und liefert prognostische Information. Unter Personen mit LDL-Cholesterin von 4,9 mmol/L (190 mg/dL) oder mehr hatten nur 1,7 % eine FH-Variante, diese Träger hatten jedoch ein 22-fach höheres Risiko für eine koronare Herzkrankheit als Personen mit LDL unter 3,4 mmol/L ohne Variante, gegenüber dem 6-Fachen bei denjenigen mit gleichem LDL-Niveau ohne Variante [14].
In der Praxis:
- Empfohlen wird ein NGS-Panel für acht Gene: LDLR, APOB, PCSK9, APOE, LDLRAP1, ABCG5, ABCG8 und LIPA, mit Analyse großer Deletionen [9].
- Eine genetische Beratung sollte der Testung vorausgehen. Der Test liefert nicht immer eine eindeutige Antwort: Varianten unklarer Bedeutung können Verwirrung stiften, und in manchen Ländern beeinflusst das Ergebnis die Lebens- und Krankenversicherung [9].
- Nach schwedischer Erfahrung sind 25 bis 30 % der Analysen positiv [12]. Ein negativer Test schließt eine klinische FH nicht aus und ändert weder die Behandlungsindikation noch die Zielwerte [7,12].
- Ist die Variante der Familie bekannt, genügt eine gezielte Bestätigungsanalyse, die an Nabelschnurblut, Speichel oder Wangenabstrich erfolgen kann [9].
- Wer eine pathogene Variante hat, hat eine eindeutige FH-Diagnose, auch wenn das LDL-Cholesterin unter den Kriterien liegt [7].
Kaskadenscreening
Jeder Verwandte ersten Grades einer Person mit heterozygoter FH hat ein Risiko von 50 %, die Variante geerbt zu haben. NICE empfiehlt eine Kaskadentestung mit DNA-Analyse von Verwandten ersten, zweiten und, wenn möglich, dritten Grades [7]. Ist die Variante unbekannt oder steht keine genetische Analyse zur Verfügung, kann das LDL-Cholesterin in der Verwandtschaft herangezogen werden [3].
Die Evidenz beruht hauptsächlich auf Beobachtungsstudien. Ein Cochrane-Review fand keine randomisierten oder kontrollierten Studien, die Strategien zur systematischen Identifizierung der FH in der Primärversorgung vergleichen [15]. Das Kaskadenscreening gilt dennoch als der kosteneffektivste Weg, neue Fälle zu finden [3]. Das niederländische nationale Programm soll mehr als acht Euro pro investiertem Euro zurückbringen [9]. In Stockholm wurde ein digital-physisches Modell verwendet, bei dem 338 Indexpatienten 954 Verwandte einluden. Von den 346, die vollständig gescreent wurden, erhielten 141 eine FH-Diagnose [16]. Dasselbe Modell wurde für ein selektives Screening von 2.867 Patienten mit koronarer Herzkrankheit verwendet, von denen 355 als Personen mit erhöhtem FH-Risiko eingestuft wurden und 52 die Diagnose erhielten (1,8 % aller) [16].
Allen Personen mit FH sollte eine Überweisung an einen Spezialisten mit FH-Kompetenz zur Bestätigung der Diagnose und zum Beginn der Kaskadentestung angeboten werden [7].
Kinder und Jugendliche
Der Konsensus der Europäischen Atherosklerose-Gesellschaft (EAS) von 2026 schlägt niedrigere diagnostische Grenzwerte vor als bisher, da die älteren Kriterien fast die Hälfte der Kinder mit einer FH-Variante übersahen [9]. Das Kind sollte bei einem der folgenden Punkte an einen Arzt mit Erfahrung in der FH bei Kindern überwiesen werden [9]:
| Situation | Überweisungskriterium |
|---|---|
| Elternteil mit bekannter FH-Variante | Unabhängig vom LDL-Cholesterin des Kindes (genetische Kaskadentestung) |
| Screening oder opportunistische Messung | LDL-Cholesterin über 4,5 mmol/L |
| Screening oder opportunistische Messung plus familiäre Belastung | LDL-Cholesterin über 3,5 mmol/L und (Groß-)Elternteil mit vorzeitiger Gefäßerkrankung oder Elternteil mit hohem Cholesterin |
| Selektives Screening | (Groß-)Elternteil mit vorzeitiger Gefäßerkrankung oder Elternteil mit hohem Cholesterin, plus LDL-Cholesterin über 3,5 mmol/L |
NICE empfiehlt einen DNA-Test bei Kindern eines Elternteils mit FH so früh wie möglich vor dem 10. Lebensjahr [7]. Der Konsensus gibt an, dass die Diagnose im ersten Lebensjahrzehnt gestellt werden sollte und dass Lp(a) bei Verdacht auf FH ab 5 Jahren gemessen werden kann [9]. Bei homozygoter FH soll das LDL-Cholesterin so früh wie möglich gemessen werden, von der Neugeborenenperiode bis zum Alter von 2 Jahren, wenn beide Eltern eine FH haben oder wenn Xanthome vorliegen [9].
Risikostratifizierung bei FH
Risikorechner wie SCORE2 oder Framingham sind bei FH nicht anwendbar, da sie die lebenslange Exposition unterschätzen [3,7]. Zur Allgemeinbevölkerung siehe kardiovaskuläre Risikoabschätzung und Primärprävention.
- Die SAFEHEART-Risikogleichung wurde bei 2.404 Erwachsenen mit genetisch gesicherter FH entwickelt. Alter, männliches Geschlecht, frühere ASCVD, Hypertonie, BMI, Rauchen, LDL-Cholesterin und Lp(a) sagten eine inzidente ASCVD voraus (C-Index 0,85) [17].
- Lp(a) über 50 mg/dL ist ein unabhängiger Prädiktor für kardiovaskuläre Erkrankungen bei FH, und das Risiko ist am größten bei Trägern rezeptornegativer LDLR-Varianten [18]. Lp(a) sollte bei allen Erwachsenen mindestens einmal gemessen werden, besonders bei FH [19].
- Der koronare Kalziumscore (CAC) stratifiziert das Risiko: Unter 206 primärpräventiven Patienten mit genetisch gesicherter FH traten bei CAC 0 während einer medianen Nachbeobachtung von 3,7 Jahren keine Ereignisse auf, gegenüber 44 pro 1.000 Patientenjahre bei CAC über 100 [20]. Ein CAC von 0 soll dennoch nicht verwendet werden, um auf eine Behandlung zu verzichten, da nicht kalzifizierte Plaques vorhanden sein können [3]. Mehr zum CAC-Score.
- Diabetes verstärkt das Risiko. In einer schwedischen Registerstudie hatten Patienten mit Typ-2-Diabetes und phänotypischer FH (DLCN 6 oder mehr) ein 2,7-fach höheres Risiko für ein kardiovaskuläres Ereignis als Kontrollen ohne Diabetes, bei Typ-1-Diabetes ein 15-fach höheres Risiko [21].
- Bei HoFH werden eine Echokardiographie bei Diagnosestellung und danach jährlich sowie eine Koronar-CT mindestens einmal nach dem 3. Lebensjahr empfohlen [10].
Differenzialdiagnosen
| Erkrankung | Unterscheidende Merkmale |
|---|---|
| Sekundäre Hypercholesterinämie | Hypothyreose, nephrotisches Syndrom, Cholestase und Arzneimittel können eine FH nachahmen. TSH, Albuminurie und Leberwerte kontrollieren und eine Medikamentenüberprüfung durchführen |
| Polygene Hypercholesterinämie | Erhöhtes LDL ohne nachweisbare Variante. Bei 10 bis 40 % derjenigen mit klinischer FH fehlt eine Variante in den FH-Genen, und bei vielen liegt wahrscheinlich eine polygene Ursache vor [3] |
| Familiäre kombinierte Hyperlipidämie | Variabler Phänotyp in der Familie, erhöhte Triglyzeride und apoB, Assoziation mit Übergewicht. Siehe kombinierte Hyperlipidämie |
| Sitosterinämie | Biallelische Varianten in ABCG5 oder ABCG8 mit Xanthomen, früher Atherosklerose und Thrombozytopenie. Behandelt mit Ezetimib und Vermeidung von Pflanzensterolen [9] |
| Mangel an lysosomaler saurer Lipase (LIPA) | Lebererkrankung von der Steatose bis zur Zirrhose und ausgeprägte Dyslipidämie. Behandelt mit Enzymersatztherapie (Sebelipase alfa) [9] |
| Autosomal-rezessive Hypercholesterinämie (LDLRAP1) | Phänotyp wie bei HoFH, aber normales Cholesterin bei den Eltern [10] |
| Erhöhtes Lp(a) | Kommt bei jedem dritten Kind mit klinischer FH ohne nachweisbare Variante vor. Lp(a) bei Verdacht auf FH messen [9,19] |
Behandlung
Behandlungsprinzipien und LDL-Ziele
Die Behandlung bei FH ist lebenslang und beginnt bei der Diagnose [7]. Erwachsenen soll ein hochintensives Statin angeboten werden, und die Dosis wird bis zur maximal zugelassenen oder tolerierten Dosis gesteigert, mit dem Ziel einer LDL-Senkung um mindestens 50 % [7]. ESC/EAS 2019 empfiehlt ein hochintensives Statin bis zur höchsten tolerierten Dosis, in den meisten Fällen in Kombination mit Ezetimib [8]. Die Zielwerte nach ESC/EAS 2019, die im fokussierten Update 2025 nicht geändert wurden [19]:
| Patientengruppe | LDL-Ziel |
|---|---|
| FH ohne etablierte ASCVD oder anderen großen Risikofaktor (hohes Risiko) | Senkung um mindestens 50 % und unter 1,8 mmol/L [8] |
| FH mit etablierter ASCVD oder anderem bedeutenden Risikofaktor (sehr hohes Risiko) | Senkung um mindestens 50 % und unter 1,4 mmol/L [8] |
| Etablierte ASCVD, zweites Ereignis innerhalb von zwei Jahren trotz maximaler Behandlung | Unter 1,0 mmol/L kann erwogen werden [8] |
| Homozygote FH, Erwachsene | Unter 1,8 mmol/L, unter 1,4 mmol/L bei ASCVD oder zusätzlichem Risikofaktor [10] |
| Kinder | Siehe Abschnitt zu Kindern unten |
Als bedeutender Risikofaktor gelten zum Beispiel Diabetes oder erhöhtes Lp(a) [10]. Die Zielwerte bei FH wurden nicht in randomisierten Studien geprüft, sondern indirekt aus Studien zur LDL-Senkung im Allgemeinen abgeleitet [9]. Zu Patienten mit etablierter Erkrankung siehe Sekundärprävention nach Herzinfarkt.
Die Wirkung der Statintherapie bei FH ist gut dokumentiert. In einer niederländischen Kohorte mit 2.146 Patienten senkte das Statin das Risiko für eine koronare Herzkrankheit um 76 % (HR 0,24), und das Herzinfarktrisiko unterschied sich nicht mehr signifikant von dem der Bevölkerung [4].
Arzneimittel
| Arzneimittel | Dosis | Erfahrung bei FH |
|---|---|---|
| Atorvastatin | 40 bis 80 mg einmal täglich | Hochintensives Statin, erwartete LDL-Senkung mindestens 50 % [8] |
| Rosuvastatin | 20 bis 40 mg einmal täglich | Hochintensives Statin [8] |
| Ezetimib | 10 mg einmal täglich | Zusatzbehandlung. NICE empfiehlt Ezetimib zusammen mit Statin bei unzureichender Wirkung und als Monotherapie bei Statinintoleranz oder Kontraindikation [7] |
| Evolocumab | 140 mg subkutan alle 2 Wochen oder 420 mg monatlich | LDL-Senkung um 59 bzw. 61 % gegenüber Placebo bei HeFH [22] |
| Alirocumab | 75 mg alle 2 Wochen, bei Bedarf 150 mg alle 2 Wochen | LDL-Senkung um 57,9 % (FH I) und 51,4 % (FH II) gegenüber Placebo [23] |
| Inclisiran | 300 mg (als Inclisiran-Natrium) subkutan an Tag 1, nach 3 Monaten und danach alle 6 Monate | Unterschied gegenüber Placebo von 47,9 Prozentpunkten an Tag 510 in ORION-9 [24] |
| Bempedoinsäure | 180 mg einmal täglich | LDL-Senkung um etwa 21 % bei statinintoleranten Patienten [25] |
Statine und Ezetimib
Statin ist die Erstlinienbehandlung. Die meisten erreichen die Ziele mit Statin allein nicht, und eine frühe Kombination mit Ezetimib sollte erwogen werden, insbesondere wenn das Ziel eine Senkung von mehr als etwa 50 % erfordert [8]. Die Statinintoleranz wird wie im Artikel zur Hypercholesterinämie beschrieben gehandhabt; die meisten Patienten vertragen ein Statin nach Dosisanpassung oder Wechsel. Siehe auch lipidsenkende Arzneimittel und Statine.
PCSK9-Hemmer
ESC/EAS 2019 empfiehlt PCSK9-Hemmer für Patienten mit FH und sehr hohem Risiko (etablierte ASCVD oder anderer bedeutender Risikofaktor), die das Ziel mit der höchsten tolerierten Statindosis und Ezetimib nicht erreichen [8]. Evolocumab und Alirocumab haben in FH-Studien das LDL-Cholesterin um etwa 50 bis 60 % gesenkt, mit Nebenwirkungen, die in RUTHERFORD-2 denen unter Placebo ähnelten, abgesehen von Nasopharyngitis und muskulären Nebenwirkungen, die etwas häufiger waren [22,23]. Die Wirkung hängt von der verbleibenden LDL-Rezeptoraktivität ab und ist daher bei HoFH geringer, wo die LDL-Senkung im Durchschnitt etwa 30 % beträgt [10].
Bempedoinsäure und Inclisiran
Bempedoinsäure senkte in CLEAR Outcomes schwere kardiovaskuläre Ereignisse bei statinintoleranten Patienten von 13,3 auf 11,7 %. Gicht und Gallensteine waren häufiger [25]. ESC/EAS 2025 nennt Bempedoinsäure als Alternative bei Statinintoleranz oder Bedarf an einer weiteren LDL-Senkung (Empfehlungsklasse IIa) [19]. Inclisiran senkte in ORION-9 das LDL-Cholesterin bei HeFH in allen Genotypen, mit zwei Injektionen pro Jahr nach der Aufsättigung [24]. Laut dem Update 2025 wurde erwartet, dass zwei Outcome-Studien 2026 und 2027 berichten [19]; ich habe keine veröffentlichten Outcome-Daten gefunden.
Erstattung in Schweden
Die Erstattungsbeschränkungen von TLV, der schwedischen Behörde für Zahn- und Arzneimittelleistungen, für PCSK9-Hemmer gelten gemäß den Beschlüssen vom November und Dezember 2023 [26]:
- Repatha (Evolocumab) wird erstattet bei homozygoter FH, bei heterozygoter FH mit weiterhin bestehendem LDL-Cholesterin von 2,6 mmol/L oder mehr trotz maximal tolerierbarem Statin und Ezetimib sowie bei atherosklerotischer Erkrankung mit LDL-Cholesterin von 1,8 mmol/L oder mehr trotz derselben Behandlung. Außerdem sind bestimmte Patienten mit Diabetes und Zielorganschaden umfasst [26].
- Praluent (Alirocumab) wird erstattet bei heterozygoter FH mit weiterhin bestehendem LDL-Cholesterin von 2,6 mmol/L oder mehr sowie bei atherosklerotischer Erkrankung mit LDL-Cholesterin von 1,8 mmol/L oder mehr [26].
Die Erstattungsgrenze bei heterozygoter FH (2,6 mmol/L) liegt über den Zielwerten der Leitlinien von 1,8 bzw. 1,4 mmol/L, sodass Patienten, die nach den Leitlinien einen PCSK9-Hemmer erhalten sollten, möglicherweise keine Erstattung erhalten. Erstattungsbeschlüsse ändern sich, daher ist die aktuelle Beschränkung in FASS, dem schwedischen Arzneimittelkompendium, und bei TLV zu prüfen. Die Behandlung mit PCSK9-Hemmern wird oft von Spezialisten eingeleitet. Der Erstattungsstatus von Inclisiran, Bempedoinsäure, Lomitapid und Evinacumab konnte hier nicht verifiziert werden.
Homozygote FH
Eine HoFH ist zu vermuten bei unbehandeltem LDL-Cholesterin über 10 mmol/L und Xanthomen oder kutanen Lipidablagerungen vor dem 10. Lebensjahr oder wenn beide Eltern hohe Werte haben. Die genetische Bestätigung zweier pathogener Varianten stützt die Diagnose [10]. Der Patient soll in einem Spezialzentrum betreut werden [7,10]:
- Die Behandlung beginnt bei der Diagnose mit Ernährung, hochintensivem Statin und Ezetimib. Innerhalb von 8 Wochen sollte ein PCSK9-Hemmer erwogen werden, wenn eine verbleibende Rezeptoraktivität vorliegen kann, und die Behandlung wird fortgesetzt, wenn das LDL-Cholesterin um mehr als 15 % sinkt [9,10].
- Evinacumab, ein Antikörper gegen ANGPTL3, wird als intravenöse Infusion mit 15 mg/kg alle 4 Wochen gegeben. Das LDL-Cholesterin sank nach 24 Wochen um 47 %, und auch bei Patienten mit rezeptornegativen Varianten betrug die Senkung 43 % [27]. Das Arzneimittel ist von der EMA ab einem Alter von 6 Monaten zugelassen [28].
- Lomitapid ist ein oraler Hemmer des mikrosomalen Triglyzerid-Transferproteins, der in der klinischen Routineanwendung das LDL-Cholesterin um etwa 60 % gesenkt hat. Nebenwirkungen sind vor allem gastrointestinale Beschwerden und eine Leberbeteiligung mit Steatose [10].
- Die Lipoprotein-Apherese ergibt eine durchschnittliche LDL-Senkung von etwa 55 % und wird alle 2 Wochen oder häufiger durchgeführt. Bei Kindern sollte die Apherese möglichst im Alter von 3 Jahren und spätestens im Alter von 8 Jahren beginnen [10].
- Die Lebertransplantation ist ein letzter Ausweg bei fortschreitender koronarer Herzkrankheit [10].
Kinder und Jugendliche
Für Kinder mit heterozygoter FH gilt nach EAS 2026 Folgendes [9]:
- Lebensstilberatung wird der ganzen Familie gegeben und ist der erste Schritt, reicht aber selten aus, um das Ziel zu erreichen.
- Eine medikamentöse Behandlung sollte im ersten Lebensjahrzehnt begonnen werden, am besten im Alter von etwa 6 Jahren. Der Zeitpunkt wird vom Arzt gemeinsam mit der Familie festgelegt.
- Ziel: LDL-Cholesterin höchstens 3,5 mmol/L im Alter von 6 bis 9 Jahren und höchstens 3,0 mmol/L ab 10 Jahren oder früher bei weiteren Risikofaktoren, zum Beispiel Lp(a) von mindestens 250 nmol/L, Diabetes, Hypertonie oder chronischer Nierenerkrankung. Ab 18 Jahren gelten die Zielwerte für Erwachsene.
- Statin ist die erste Wahl, am besten Atorvastatin oder Rosuvastatin. Ezetimib wird ergänzt, wenn das LDL-Cholesterin nahe am Ziel liegt (unter 4,0 mmol/L). Liegt der Wert bei 4,0 mmol/L oder mehr, können PCSK9-Hemmer erwogen werden: Evolocumab ist bei heterozygoter FH ab 10 Jahren zugelassen und Alirocumab ab 8 Jahren [9].
- Lipidstatus, CK und ALT werden 8 bis 12 Wochen nach einer Dosisänderung und danach jährlich kontrolliert. Nebenwirkungen sind bei Kindern selten.
- CAC und Koronar-CT werden bei Kindern mit HeFH nicht empfohlen.
Für einen Statinbeginn in der Kindheit liegen Langzeitdaten vor: In einer 20-Jahres-Nachbeobachtung betrug die kumulative Inzidenz kardiovaskulärer Ereignisse im Alter von 39 Jahren 1 % bei den Kindern, die ein Statin erhalten hatten, gegenüber 26 % bei ihren betroffenen Eltern, und die Progression der Karotis-Intima-Media-Dicke entsprach derjenigen von Geschwistern ohne FH [5]. NICE empfiehlt, ein Statin vor dem 10. Lebensjahr oder so bald wie möglich danach anzubieten, eingeleitet von einem Arzt mit Erfahrung in der FH bei Kindern [7]. Mädchen sollten frühzeitig zur Verhütung beraten werden [9].
Schwangerschaft und Stillzeit
Mädchen und Frauen mit FH sollten bereits bei Beginn der medikamentösen Therapie eine Beratung zur Schwangerschaft erhalten [7]. Statine, Ezetimib und übrige systemische lipidsenkende Arzneimittel werden nach ESC/EAS 2019 vor einer geplanten Schwangerschaft, während der Schwangerschaft und während der Stillzeit abgesetzt [8]. NICE gibt an, dass die Behandlung 3 Monate vor dem Versuch, schwanger zu werden, abgesetzt werden sollte [7]. Gallensäurebinder (Harze) sind die einzigen lipidsenkenden Arzneimittel, die formal in der Schwangerschaft zugelassen sind [11]. Sie werden nicht resorbiert, werden aber oft schlecht vertragen und senken das LDL-Cholesterin nur um 20 bis 30 % [11].
- Frauen, die unter einem Statin schwanger werden, sollten laut NICE sofort aufhören und eine Überweisung zum Geburtshelfer erhalten [7]. Statine wurden wegen Teratogenität in Tierstudien und Fallbeschreibungen als kontraindiziert betrachtet und gelten weiterhin als solche [11]. Neuere Metaanalysen von Beobachtungsstudien haben nach Adjustierung keine signifikante Zunahme großer Fehlbildungen gezeigt (bereinigte OR 1,05; 95-%-KI 0,84 bis 1,31), und die US-amerikanische Arzneimittelbehörde FDA hat die stärkste Warnung entfernt [11].
- In einer Beobachtungsstudie wurde das Absetzen des Statins in der Schwangerschaft nicht mit einem erhöhten mütterlichen kardiovaskulären Risiko in Verbindung gebracht. In einer nationalen Kohorte aus Südkorea (13.374 Frauen) war das Risiko kardiovaskulärer Ereignisse bei denjenigen, die absetzten, und denjenigen, die fortfuhren, ähnlich, auch bei FH (HR 0,92; 95-%-KI 0,46 bis 1,85) [29].
- Frauen mit HoFH oder etablierter Gefäßerkrankung werden vor der Schwangerschaft von einem interprofessionellen Team beurteilt. Das LDL-Cholesterin kann im zweiten und dritten Trimenon um 25 bis 50 % steigen. Empfohlen wird eine Lipoprotein-Apherese wöchentlich oder alle 2 Wochen während der Schwangerschaft, und wenn diese nicht verfügbar ist, kann ein Statin ab dem zweiten Trimenon wieder angesetzt werden [10].
- Frauen mit FH haben im Durchschnitt etwa 2,3 Jahre schwangerschaftsbedingte Zeit ohne Behandlung [9]. Die Behandlung sollte wieder aufgenommen werden, sobald das Stillen beendet ist. Während der Stillzeit sind Gallensäurebinder das einzige Arzneimittel, das NICE für erwägenswert hält [7].
- Kombinierte orale Kontrazeptiva sind nicht generell kontraindiziert, aber NICE empfiehlt, andere Methoden zu erwägen, da orale Kontrazeptiva mit einer geringen Zunahme des kardiovaskulären Risikos verbunden sind [7].
Verlaufskontrolle und Prognose
Verlaufskontrolle
NICE gibt eine mindestens jährliche strukturierte Verlaufskontrolle an, mit Symptomen einer koronaren Herzkrankheit, Rauchen, Lipidstatus, Adhärenz und Nebenwirkungen, aktualisiertem Stammbaum und einer Verfolgung des Fortschritts der Kaskadentestung [7]. Der Lipidstatus wird 6 bis 12 Wochen nach Beginn oder Dosisänderung kontrolliert. Außerdem werden Blutdruck, Gewicht und andere Risikofaktoren verfolgt. Eine routinemäßige Kontrolle der CK bei symptomfreien Patienten wird nicht empfohlen. Patienten, die mit maximal toleriertem Statin und Ezetimib keine Senkung von 50 % erreichen, werden an einen Spezialisten überwiesen, und bei Symptomen einer koronaren Herzkrankheit gilt eine niedrige Schwelle für eine kardiologische Beurteilung [7].
Der Übergang von der Kinder- zur Erwachsenenmedizin ist eine Risikophase für Therapieabbrüche. Kinder sollten spätestens mit 10 Jahren Wissen über die Erkrankung erhalten. Beim Übergang soll die Behandlung aktiv überprüft werden, und der Patient sollte mindestens einmal gemeinsam Kinderarzt und Internisten oder Kardiologen treffen können [9].
Schwedische Register und Kardiogenetik
Ein nationales FH-Register wurde als Teilregister in SWEDEHEART (Schwedisches Nationales Kardiogenetik-Register) aufgebaut. Das Register umfasst ausschließlich Patienten mit FH-Diagnose und hat Qualitätsindikatoren für das LDL-Cholesterin 1 und 5 Jahre nach der Diagnose sowie für die genetische Abklärung nach 1 Jahr [6]. Den Abdeckungsgrad konnte ich nicht verifizieren. Mehrere Regionen haben eigene Kaskadenscreening-Abläufe mit digitalen Plattformen aufgebaut [12,16].
Prognose
Unbehandelt führt die HeFH zu einem hohen Risiko für einen frühen Herzinfarkt. Mit einer Statintherapie ab der Diagnose sinkt das Risiko um etwa 75 % [4], und eine Behandlung, die in der Kindheit beginnt, ergibt ein Risiko, das dem Gleichaltriger ohne FH ähnelt [5]. Eine späte Diagnose nach etablierter Atherosklerose hinterlässt dagegen ein Restrisiko. Für die HoFH haben sich die Behandlungsmöglichkeiten mit Evinacumab und Lomitapid stark erweitert, aber die Diagnose wird weiterhin spät gestellt [10].
Lp(a) kann noch nicht mit Arzneimitteln mit belegter Wirkung behandelt werden. Im September 2026 wurde mitgeteilt, dass Pelacarsen das Lp(a) senkte, aber den primären kardiovaskulären Endpunkt in Lp(a)HORIZON nicht verringerte, und vollständige Daten werden erwartet [30]. Ein hohes Lp(a) bei FH begründet eine intensivere LDL-Senkung und Kontrolle der übrigen Risikofaktoren [3]. Siehe Lp(a): Analyse und klinische Bedeutung.
Häufige Fragen
Bei welchem LDL-Cholesterin sollte ich an eine familiäre Hypercholesterinämie denken?
Bei Erwachsenen weckt ein unbehandeltes LDL-Cholesterin von 5,0 mmol/L oder mehr den Verdacht, besonders in Kombination mit Herzkrankheit in jüngerem Alter, Sehnenxanthomen oder Verwandten mit hohem Cholesterin [3,6]. Bei Kindern gelten niedrigere Grenzwerte: über 4,5 mmol/L beim Screening oder über 3,5 mmol/L, wenn ein Elternteil oder Großelternteil mütterlicherseits eine frühe Gefäßerkrankung oder hohes Cholesterin hat [9]. Der DLCN-Score sollte berechnet und eine genetische Analyse erwogen werden.
Schließt ein negativer Gentest eine FH aus?
Nein. Bei 10 bis 40 % derjenigen mit klinischer FH lässt sich keine Variante in den FH-Genen nachweisen [3]. Bei ihnen kann eine polygene Hypercholesterinämie die Erklärung sein. Die Behandlungsindikation richtet sich nach LDL-Cholesterin, Diagnosescore und Risiko, nicht nach dem Gentest [7,12]. Verwandte eines mutationsnegativen Patienten mit hohem LDL sollten klinisch beurteilt werden.
Wann sollten Kinder mit familiärer Hypercholesterinämie ein Statin erhalten?
Die Europäische Atherosklerose-Gesellschaft schlägt einen Behandlungsbeginn im ersten Lebensjahrzehnt vor, am besten im Alter von etwa 6 Jahren, mit individueller Beurteilung [9]. NICE gibt an, vor dem 10. Lebensjahr [7]. Die Behandlung wird von einem Arzt mit Erfahrung in der FH bei Kindern eingeleitet.
Dürfen Frauen mit familiärer Hypercholesterinämie in der Schwangerschaft ein Statin einnehmen?
Lipidsenkende Arzneimittel werden in der Regel vor einer geplanten Schwangerschaft abgesetzt und nach der Stillzeit wieder aufgenommen [8]. Beobachtungsdaten deuten darauf hin, dass ein Absetzen das mütterliche kardiovaskuläre Risiko nicht erhöht [29]. Metaanalysen haben nach Adjustierung kein erhöhtes Risiko für große Fehlbildungen gezeigt, Statine gelten aber weiterhin als kontraindiziert [11]. Frauen mit homozygoter FH oder etablierter Gefäßerkrankung werden individuell von einem interprofessionellen Team beurteilt [10].
Welche Patienten erhalten PCSK9-Hemmer mit Erstattung?
Nach dem Beschluss von TLV von 2023 werden Evolocumab und Alirocumab erstattet bei heterozygoter FH mit weiterhin bestehendem LDL-Cholesterin von 2,6 mmol/L oder mehr trotz maximal tolerierbarem Statin und Ezetimib sowie bei atherosklerotischer Erkrankung ab 1,8 mmol/L. Evolocumab wird auch bei homozygoter FH erstattet [26]. Der aktuelle Beschluss ist zu prüfen.
Quellen
- Beheshti SO et al. Worldwide Prevalence of Familial Hypercholesterolemia: Meta-Analyses of 11 Million Subjects. Journal of the American College of Cardiology 2020. PMID: 32439005
- Littmann K et al. Digifysisk screening kan hitta fler med familjär hyperkolesterolemi. Läkartidningen 2022 (publicerad 2022-04-26)
- Nordestgaard BG et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease. European Heart Journal 2013. PMID: 23956253
- Versmissen J et al. Efficacy of statins in familial hypercholesterolaemia: a long term cohort study. BMJ 2008. PMID: 19001495
- Luirink IK et al. 20-Year Follow-up of Statins in Children with Familial Hypercholesterolemia. New England Journal of Medicine 2019. PMID: 31618540
- Svennberg L. FH-mottagning i praktiken: diagnostik, behandlingsmål, uppföljning, nytt nationellt kvalitetsregister. Föreläsning, Region Gävleborg 2022-10-21 (refererar Socialstyrelsens nationella riktlinjer för hjärtsjukvård 2015). mkon.nu/fmfiles/file/Session 4 FH-mottagning i praktiken 221021.pdf
- National Institute for Health and Care Excellence. Familial hypercholesterolaemia: identification and management. Clinical guideline CG71, publicerad 2008, uppdaterad 2019. nice.org.uk/guidance/cg71
- Mach F et al. 2019 ESC/EAS Guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. European Heart Journal 2020. PMID: 31504418
- Wiegman A et al. Familial hypercholesterolaemia in children and adolescents: a European Atherosclerosis Society consensus statement. European Heart Journal 2026. PMID: 42179051
- Cuchel M et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. European Heart Journal 2023. PMID: 37130090
- Lewek J et al. Dyslipidaemia management in pregnant patients: a 2024 update. European Heart Journal Open 2024. PMID: 38784103
- Benedek P. FH-diagnostik i praktiken med patientfall. Föreläsning, Sigtuna 2024 (refererar Svensk Lipidförenings diagnoskriterier 2020). files.mkon.nu/fmfiles/file/FH i praktiken sigtuna_2024_Benedek.pdf
- Fleming JK et al. A strategy to increase identification of patients with Familial Hypercholesterolemia: Application of the Simon Broome lipid criteria in a large-scale retrospective analysis. American Journal of Preventive Cardiology 2025. PMID: 39896055
- Khera AV et al. Diagnostic Yield and Clinical Utility of Sequencing Familial Hypercholesterolemia Genes in Patients With Severe Hypercholesterolemia. Journal of the American College of Cardiology 2016. PMID: 27050191
- Qureshi N et al. Strategies for screening for familial hypercholesterolaemia in primary care and other community settings. Cochrane Database of Systematic Reviews 2021. PMID: 34617591
- Littmann K et al. Development and implementation of a digiphysical screening model with nationwide reach to diagnose familial hypercholesterolemia. Digital Health 2025. PMID: 39866892
- Pérez de Isla L et al. Predicting Cardiovascular Events in Familial Hypercholesterolemia: The SAFEHEART Registry. Circulation 2017. PMID: 28275165
- Alonso R et al. Lipoprotein(a) levels in familial hypercholesterolemia: an important predictor of cardiovascular disease independent of the type of LDL receptor mutation. Journal of the American College of Cardiology 2014. PMID: 24632281
- Mach F et al. 2025 Focused Update of the 2019 ESC/EAS Guidelines for the management of dyslipidaemias. European Heart Journal 2025. PMID: 40878289
- Miname MH et al. Coronary Artery Calcium and Cardiovascular Events in Patients With Familial Hypercholesterolemia Receiving Standard Lipid-Lowering Therapy. JACC Cardiovascular Imaging 2019. PMID: 30448145
- Brinck J et al. Cardiovascular Outcomes in Patients With Both Diabetes and Phenotypic Familial Hypercholesterolemia: A Nationwide Register-Based Cohort Study. Diabetes Care 2022. PMID: 36326759
- Raal FJ et al. PCSK9 inhibition with evolocumab (AMG 145) in heterozygous familial hypercholesterolaemia (RUTHERFORD-2): a randomised, double-blind, placebo-controlled trial. Lancet 2015. PMID: 25282519
- Kastelein JJ et al. ODYSSEY FH I and FH II: 78 week results with alirocumab treatment in 735 patients with heterozygous familial hypercholesterolaemia. European Heart Journal 2015. PMID: 26330422
- Raal FJ et al. Inclisiran for the Treatment of Heterozygous Familial Hypercholesterolemia. New England Journal of Medicine 2020. PMID: 32197277
- Nissen SE et al. Bempedoic Acid and Cardiovascular Outcomes in Statin-Intolerant Patients. New England Journal of Medicine 2023. PMID: 36876740
- Tandvårds- och läkemedelsförmånsverket. Beslut om förändrade förmånsbegränsningar för Repatha (evolokumab), dnr 2335/2023, 2023-11-17, och Praluent (alirokumab), dnr 2944/2023, 2023-12-14. tlv.se
- Raal FJ et al. Evinacumab for Homozygous Familial Hypercholesterolemia. New England Journal of Medicine 2020. PMID: 32813947
- European Medicines Agency. Evkeeza (evinacumab): EPAR medicine overview, EMA/31719/2025. ema.europa.eu
- Cho Y et al. Association of Statin Discontinuation in Pregnancy With Maternal Cardiovascular Health and Birth Outcomes: A Nationwide Cohort Study. Circulation 2026. PMID: 41574427
- Sabouret P et al. Pelacarsen and Lp(a)HORIZON: Interpreting the Disconnect Between Lipoprotein(a) Lowering and Cardiovascular Outcomes. American Journal of Medicine 2026. PMID: 42880684