Zusammenfassung
Die systemische Sklerose ist eine seltene autoimmune Systemerkrankung, die durch Mikroangiopathie, Immunaktivierung und Fibrose gekennzeichnet ist. Der Krankheitsverlauf ist sehr variabel, weshalb sich das Management an Hautausdehnung, Autoantikörperprofil, Krankheitsdauer und aktueller Organbeteiligung orientieren muss. Die Diagnose wird klinisch gestellt, doch die ACR/EULAR-Kriterien, die Nagelfalzkapillarmikroskopie und für die systemische Sklerose spezifische Autoantikörper liefern wichtige Unterstützung. Alle Patienten mit gesicherter systemischer Sklerose sollten bei Diagnosestellung eine hochauflösende Computertomographie der Lunge, eine Lungenfunktionsprüfung einschließlich Diffusionskapazität, ein EKG, eine Echokardiographie, eine Blutdruckmessung und eine gezielte Labordiagnostik erhalten. Das Screening auf pulmonale Hypertonie ist jährlich zu wiederholen, und Patienten mit interstitieller Lungenerkrankung benötigen engmaschigere Lungenfunktionskontrollen.
Die Therapie ist organbasiert. Mycophenolatmofetil ist in der Regel Mittel der ersten Wahl bei früher diffuser Hautbeteiligung und interstitieller Lungenerkrankung. Nintedanib verlangsamt den Lungenfunktionsverlust bei fibrosierender interstitieller Lungenerkrankung, ersetzt jedoch keine immunmodulierende Therapie. Tocilizumab oder Rituximab können in ausgewählten Fällen erwogen werden, und die autologe hämatopoetische Stammzelltransplantation ist eine Option bei rasch progredienter diffuser Erkrankung mit hohem Risiko, aber ohne irreversible fortgeschrittene Organschädigung. Das Raynaud-Phänomen wird mit gefäßprotektiven Maßnahmen und Calciumkanalblockern vom Dihydropyridin-Typ behandelt, anschließend mit Phosphodiesterase-5-Hemmern oder intravenösem Iloprost. Die vermutete sklerodermiebedingte renale Krise ist ein Notfall, bei dem unverzüglich ein ACE-Hemmer begonnen werden muss. Die pulmonal-arterielle Hypertonie ist mittels Rechtsherzkatheter zu bestätigen und in einem Expertenzentrum zu behandeln, in der Regel mit einer initialen Kombination aus Endothelin-Rezeptor-Antagonist und Phosphodiesterase-5-Hemmer.
Hintergrund und Epidemiologie
Die systemische Sklerose, SSc, ist eine chronische Bindegewebserkrankung mit einer gepoolten globalen Prävalenz von 17,6 pro 100 000 Einwohner (95-%-KI 15,1–20,5) und großer regionaler Variabilität [23]. Im schwedischen Schonen lag die Prävalenz bei Erwachsenen nach den vorgeschlagenen ACR/EULAR-Kriterien bei 305 pro Million Einwohner und nach den ARA-Kriterien von 1980 bei 235 pro Million [24]. Frauen sind deutlich häufiger betroffen als Männer, männliches Geschlecht ist jedoch mit einem höheren Risiko für eine schwere Lungen- und Herzbeteiligung assoziiert. Die Erkrankung manifestiert sich meist im mittleren Lebensalter, kann aber in jedem Alter auftreten [1].
Die SSc wird traditionell nach der Hautausdehnung eingeteilt:
- Limitierte kutane SSc, mit Hautsklerose distal der Ellenbogen und Knie, mitunter auch an Gesicht und Hals.
- Diffuse kutane SSc, mit Hautsklerose auch proximal der Ellenbogen oder Knie oder am Rumpf.
- SSc sine scleroderma, bei der eine typische vaskuläre, serologische oder viszerale Erkrankung ohne klinisch nachweisbare Hautsklerose vorliegt.
Die Einteilung ist praktisch nützlich, als alleiniger Risikomarker jedoch unzureichend. Schwere interstitielle Lungenerkrankung, pulmonale Hypertonie, Herzbeteiligung und gastrointestinale Erkrankung können in beiden Hautsubtypen auftreten. Autoantikörperprofil und Krankheitsdauer müssen daher in jede Risikobeurteilung einfließen [2].
Nahezu alle Patienten entwickeln ein Raynaud-Phänomen. Eine gastrointestinale Beteiligung findet sich bei bis zu 90 Prozent, während eine interstitielle Lungenerkrankung radiologisch bei einem erheblichen Anteil nachweisbar ist, klinisch aber nur bei einer kleineren Gruppe fortschreitet. Etwa ein Drittel entwickelt eine klinisch relevante interstitielle Lungenerkrankung und etwa ein Zehntel eine pulmonale Hypertonie. Lungenfibrose und pulmonal-arterielle Hypertonie (PAH) sind die wichtigsten krankheitsbedingten Todesursachen [1,2].
Pathophysiologie
Drei sich teilweise überlappende Prozesse bestimmen die Erkrankung:
- Mikrovaskuläre Schädigung, mit endothelialer Dysfunktion, Vasospasmus, Gefäßremodeling und Kapillarverlust.
- Immunaktivierung, mit Autoantikörperbildung und Aktivierung unter anderem von B-Zellen, T-Zellen und Zytokinsystemen.
- Fibrose, bei der aktivierte Fibroblasten und Myofibroblasten im Übermaß extrazelluläre Matrix in Haut und inneren Organen bilden.
Die relative Bedeutung von Entzündung, Vaskulopathie und etablierter Fibrose variiert zwischen Patienten und im zeitlichen Verlauf. Eine frühe, entzündlich aktive Erkrankung spricht häufiger auf Immunmodulation an. Bei fortgeschrittener fibrosierender Lungenerkrankung kann eine antifibrotische Therapie eine wichtige Ergänzung sein, eine bestehende Fibrose ist jedoch in der Regel nicht reversibel.
Dasselbe Prinzip erklärt, warum die Therapie auf das jeweils dominierende Organproblem ausgerichtet werden muss. Vasodilatatoren werden beim Raynaud-Phänomen und bei pulmonal-arterieller Hypertonie eingesetzt, Immunsuppression bei aktiver Haut- und Lungenbeteiligung und antifibrotische Therapie bei progredienter Lungenfibrose.
Klinisches Bild
Frühe Zeichen
Das Raynaud-Phänomen ist häufig das erste Symptom und kann den übrigen Manifestationen um mehrere Jahre vorausgehen. Folgende Befunde sollten den Verdacht auf ein sekundäres Raynaud-Phänomen und eine SSc wecken:
- Beginn nach dem 30. bis 40. Lebensjahr
- ausgeprägte oder asymmetrische Attacken
- geschwollene oder „puffy“ Finger
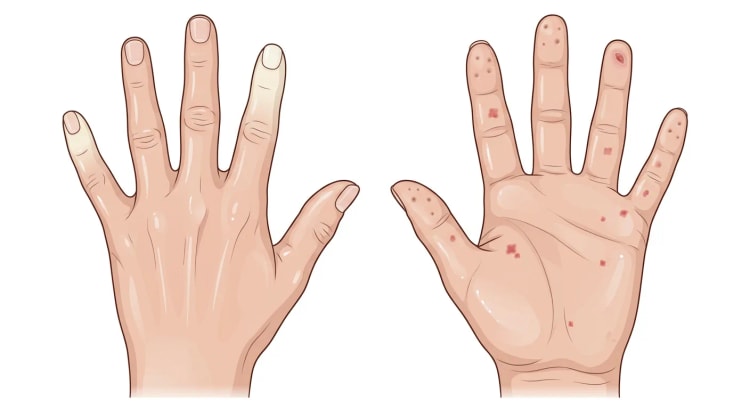
- digitale Ulzera oder grübchenförmige Narben an den Fingerkuppen
- Teleangiektasien
- pathologischer Nagelfalzkapillarbefund
- positive antinukleäre Antikörper (ANA) oder SSc-spezifischer Autoantikörper
- neu aufgetretener Reflux oder Dysphagie
Bei sehr früher SSc wird häufig das VEDOSS-Konzept (Very Early Diagnosis of Systemic Sclerosis) herangezogen. Die Kombination aus Raynaud-Phänomen, „puffy fingers“, ANA, SSc-spezifischem Autoantikörper und Sklerodermiemuster in der Kapillarmikroskopie bedeutet ein hohes Progressionsrisiko [3]. Im VEDOSS-Register der EUSTAR mit Patienten mit Raynaud-Phänomen erfüllten 52,4 Prozent derjenigen, die die Nachbeobachtung abgeschlossen hatten, innerhalb von fünf Jahren die ACR/EULAR-Kriterien für eine SSc. Die Kombination aus SSc-spezifischem Autoantikörper und „puffy fingers“ ergab das höchste Risiko (16 von 17, 94,1 Prozent), während nur 10,8 Prozent der ANA-Negativen progredierten [25].
Haut, Hände und Bewegungsapparat
Früh finden sich häufig Handödeme und Juckreiz. Im Verlauf entwickeln sich Hautverdickung, verminderte Elastizität und Kontrakturen. Eine Gesichtsbeteiligung kann zu eingeschränkter Mundöffnung, radiären Falten um den Mund und Mikrostomie führen. Hypo- und Hyperpigmentierungen können auftreten.
Die Hautausdehnung wird mit dem modifizierten Rodnan Skin Score, mRSS, dokumentiert, bei dem 17 Areale palpiert und mit 0 bis 3 bewertet werden. Der Gesamtscore beträgt 0 bis 51. Eine Veränderung um etwa 4 bis 5 Punkte gilt häufig als klinisch bedeutsam [1].
Arthralgien, inflammatorische Arthritis, Tenosynovitis, Sehnenreiben und Muskelbeteiligung kommen vor. Eine neu aufgetretene Muskelschwäche erfordert die Bestimmung von Kreatinkinase (CK) und Troponin sowie die Abklärung einer möglichen inflammatorischen Myopathie oder eines Overlap-Syndroms.
Vaskuläre Manifestationen
Das Raynaud-Phänomen kann durch digitale Ulzera, Nekrosen, Infektionen und in schweren Fällen Gangrän kompliziert werden. Grübchenförmige Narben an den Fingerkuppen, Verlust der Fingerbeere und Akroosteolyse sind Zeichen einer chronischen Ischämie. Teleangiektasien sind häufig, besonders im Gesicht, an den Händen und an der Mundschleimhaut.
Lunge und Herz
Die interstitielle Lungenerkrankung (ILD) kann asymptomatisch sein. Husten, Belastungsdyspnoe und basale inspiratorische Rasselgeräusche treten oft erst auf, wenn die Erkrankung ausgedehnter ist. Das häufigste radiologische Muster ist die nichtspezifische interstitielle Pneumonie, NSIP.
Die pulmonale Hypertonie verursacht Belastungsdyspnoe, Müdigkeit, Präsynkopen, Synkopen, Thoraxschmerzen oder Rechtsherzinsuffizienz. Die Symptome sind unspezifisch und dürfen nicht als alleinige Screeningmethode verwendet werden.
Eine primäre Herzbeteiligung kann Myokarditis, Myokardfibrose, diastolische oder systolische Dysfunktion, Perikarditis, Perikarderguss und Arrhythmien umfassen. Subklinische Veränderungen sind häufig. EKG-Auffälligkeiten, Troponinanstieg, NT-proBNP-Anstieg, ventrikuläre Extrasystolen oder Synkopen erfordern eine weiterführende Abklärung. Die Echokardiographie ist die Untersuchung der ersten Wahl, während die Kardio-MRT Entzündung und diffuse Fibrose nachweisen kann, die in der Routinediagnostik nicht erkennbar sind [4].
Gastrointestinale Beteiligung
Der Ösophagus ist am häufigsten betroffen. Hypomotilität und ein verminderter Tonus des unteren Ösophagussphinkters verursachen Reflux, Ösophagitis, Aspiration und Dysphagie. Ein Barrett-Ösophagus tritt häufiger auf als in der Allgemeinbevölkerung.
Die Gastroparese verursacht frühe Sättigung, Übelkeit, Blähungsgefühl und Gewichtsverlust. Eine Dünndarmdysmotilität kann zu bakterieller Fehlbesiedlung, Diarrhö, Malabsorption und Pseudoobstruktion führen. Obstipation und Stuhlinkontinenz sind bei Kolon- bzw. anorektaler Beteiligung häufig. Die gastrale antrale vaskuläre Ektasie, GAVE, kann eine Eisenmangelanämie oder eine akute gastrointestinale Blutung verursachen [5].
Nierenbeteiligung
Die sklerodermiebedingte renale Krise ist in der Regel durch einen rasch ansteigenden Blutdruck und eine akute Nierenschädigung gekennzeichnet. Kopfschmerzen, Sehstörungen, Übelkeit, Dyspnoe, Lungenödem, Enzephalopathie und mikroangiopathische hämolytische Anämie können auftreten. Etwa 10 Prozent der Fälle sind nach üblichen Grenzwerten normoton. Ein deutlicher Blutdruckanstieg gegenüber dem individuellen Ausgangswert des Patienten kann daher diagnostisch bedeutsam sein.
Risikofaktoren sind frühe diffuse Erkrankung, rasch progrediente Hautverdickung, Anti-RNA-Polymerase-III, Sehnenreiben, Gelenkkontrakturen, Perikarderguss und Glukokortikoidtherapie, insbesondere Prednisolon über 15 mg täglich [6].
Abklärung und Diagnostik
Diagnostisches Prinzip
Die SSc ist eine klinische Diagnose. Die ACR/EULAR-Kriterien sind Klassifikationskriterien und sollen die klinische Beurteilung nicht mechanisch ersetzen. Sie besitzen jedoch eine hohe Sensitivität und Spezifität und sind besonders bei früher oder limitierter Erkrankung nützlich [7].
Eine Hautverdickung der Finger beider Hände, die sich proximal der Metakarpophalangealgelenke (MCP-Gelenke) erstreckt, ergibt für sich allein eine für die Klassifikation ausreichende Punktzahl. In allen übrigen Fällen werden die Punkte der unten aufgeführten Befunde addiert. Der Patient wird ab mindestens 9 Punkten als SSc klassifiziert.
| Kategorie | Befund | Punkte |
|---|---|---|
| Hinreichendes Kriterium | Hautverdickung der Finger beider Hände proximal der MCP-Gelenke | 9 |
| Hautverdickung der Finger | „Puffy fingers“ | 2 |
| Hautverdickung der Finger | Sklerodaktylie distal der MCP-Gelenke, aber proximal der proximalen Interphalangealgelenke (PIP-Gelenke) | 4 |
| Fingerkuppenläsionen | Digitale Fingerkuppenulzera | 2 |
| Fingerkuppenläsionen | Grübchenförmige Fingerkuppennarben | 3 |
| Teleangiektasien | Teleangiektasien | 2 |
| Nagelfalzkapillaren | Pathologische Nagelfalzkapillaren | 2 |
| Lungenbeteiligung | Pulmonal-arterielle Hypertonie oder interstitielle Lungenerkrankung | 2 |
| Raynaud-Phänomen | Raynaud-Phänomen | 3 |
| SSc-assoziierte Autoantikörper | Anti-Centromer, Anti-Topoisomerase I oder Anti-RNA-Polymerase III | 3 |
Innerhalb jeder Kategorie wird nur die höchste Punktzahl gewertet. Die Kriterien sollen nicht angewendet werden, wenn eine andere Erkrankung die Befunde besser erklärt [7].
Anamnese und klinischer Befund
Zu dokumentieren sind der Zeitpunkt des Raynaud-Beginns und der ersten Nicht-Raynaud-Manifestation. Die Krankheitsdauer wird in der Regel ab der ersten Nicht-Raynaud-Manifestation gerechnet.
Der klinische Befund sollte umfassen:
- vollständigen Hautbefund und mRSS
- digitale Ulzera, Narben, Nekrosen, Kalzinose und Infektion
- Kapillarmikroskopie oder dermatoskopische Beurteilung
- Blutdruck in Ruhe
- Herz- und Lungenauskultation
- Zeichen einer Rechts- oder Linksherzinsuffizienz
- Gelenkstatus, Kontrakturen und Sehnenreiben
- proximale Muskelkraft
- Mundöffnung, Zahnstatus und Ernährungszustand
Autoantikörper
ANA sind bei mehr als 90 Prozent positiv. Bei klinischem Verdacht sind mindestens Anti-Centromer, Anti-Topoisomerase I und Anti-RNA-Polymerase III zu bestimmen. Overlap-Antikörper, beispielsweise Anti-PM/Scl, Anti-U1-RNP und Anti-Ku, können bei Myositis, Arthritis oder einem anderen überlappenden Phänotyp relevant sein [8].
| Autoantikörper | Häufige klinische Assoziationen |
|---|---|
| Anti-Centromer | Limitierte Hautbeteiligung, digitale Vaskulopathie, später pulmonal-arterielle Hypertonie |
| Anti-Topoisomerase I, Anti-Scl-70 | Interstitielle Lungenerkrankung, diffuse oder limitierte Hautbeteiligung |
| Anti-RNA-Polymerase III | Rasche diffuse Hautprogression, renale Krise, GAVE, Malignom nahe dem SSc-Beginn |
| Anti-PM/Scl | Myositis-Overlap, Kalzinose, interstitielle Lungenerkrankung |
| Anti-U1-RNP | Mischkollagenose oder Overlap-Syndrom |
| Anti-U3-RNP | Diffuse Erkrankung, Myopathie, Herzbeteiligung und pulmonale Gefäßbeteiligung |
Die Identifikation von Anti-RNA-Polymerase III ist besonders wichtig, da dieser Antikörper mit renaler Krise und Malignomen in engem zeitlichem Zusammenhang mit dem SSc-Beginn assoziiert ist [9].
Basale Organdiagnostik
Alle Patienten mit gesicherter SSc sollten eine strukturierte Organbeurteilung erhalten, auch wenn sie asymptomatisch sind [2].
| Bereich | Basisuntersuchung | Weitere Kontrollen |
|---|---|---|
| Lungenparenchym | Hochauflösende Computertomographie (HRCT) des Thorax, Spirometrie, Lungenvolumina und Diffusionskapazität für Kohlenmonoxid (DLCO) | Lungenfunktion alle 3 bis 6 Monate bei früher oder aktiver ILD |
| Pulmonale Hypertonie | Echokardiographie, NT-proBNP, DLCO, EKG | Mindestens jährlich |
| Herz | EKG, Echokardiographie, Troponin und NT-proBNP nach klinischer Einschätzung | Jährlich oder bei Symptomen |
| Nieren | Blutdruck, Kreatinin, eGFR, Urinstix, Blutbild | Bei jeder Kontrolle, engmaschiger bei hohem Risiko |
| Gastrointestinaltrakt | Symptome, Gewicht, Blutbild, Ferritin, Albumin | Gezielte Endoskopie, Manometrie oder Transitdiagnostik |
| Bewegungsapparat | Gelenkstatus, Muskelkraft, CK | Je nach Symptomen und Therapie |
| Haut und Gefäße | mRSS, Ulkusstatus, Kapillarmikroskopie | Bei jeder rheumatologischen Kontrolle |
Interstitielle Lungenerkrankung
Eine HRCT ist bei Diagnosestellung durchzuführen, da eine normale Spirometrie eine ILD nicht ausschließt. Die Lungenfunktionsprüfung dient anschließend der longitudinalen Verlaufskontrolle. Das Progressionsrisiko ist höher bei früher Erkrankung, diffuser Hautausdehnung, Anti-Topoisomerase I, erhöhten Entzündungsmarkern, niedriger forcierter Vitalkapazität (FVC) oder DLCO und größerer Ausdehnung in der HRCT [2].
Progression kann auf verschiedene Weise definiert werden. Eine klinisch bedeutsame Verschlechterung liegt unter anderem vor bei:
- absoluter Abnahme der FVC um mindestens 10 Prozentpunkte
- Abnahme der FVC um 5 bis 9 Prozentpunkte zusammen mit einer Abnahme der DLCO um mindestens 15 Prozent
- zunehmender Fibrose in der HRCT
- deutlich verschlechterten Symptomen, die nicht durch Infektion, Herzerkrankung, pulmonale Hypertonie oder Anämie erklärt sind
Die HRCT wird bei Verschlechterung wiederholt und kann nach 1 bis 3 Jahren bei Patienten mit hohem Risiko oder unklarem Verlauf erwogen werden.
Pulmonale Hypertonie
Die pulmonale Hypertonie ist hämodynamisch definiert als pulmonalarterieller Mitteldruck über 20 mmHg im Rechtsherzkatheter. Eine präkapilläre pulmonale Hypertonie erfordert zusätzlich einen pulmonalarteriellen Verschlussdruck von höchstens 15 mmHg und einen pulmonalvaskulären Widerstand über 2 Wood-Einheiten, gemäß ESC/ERS 2022 [26].
Die SSc kann verursachen:
- Gruppe 1, pulmonal-arterielle Hypertonie
- Gruppe 2, pulmonale Hypertonie infolge Linksherzerkrankung
- Gruppe 3, pulmonale Hypertonie bei ILD oder Hypoxie
- Gruppe 4, chronisch thromboembolische pulmonale Hypertonie
- Mischformen
Vor einer PAH-spezifischen Therapie ist ein Rechtsherzkatheter erforderlich. Der DETECT-Algorithmus ist für Patienten mit einer Krankheitsdauer über drei Jahre und einer DLCO unter 60 Prozent des Sollwerts validiert. Er verwendet den FVC/DLCO-Quotienten, Teleangiektasien, Anti-Centromer, NT-proBNP, Harnsäure und einen Rechtslagetyp im EKG, gefolgt von echokardiographischen Variablen. In der Originalstudie verfehlte der Algorithmus 4 Prozent der PAH-Fälle, führte jedoch bei 62 Prozent der selektierten Hochrisikogruppe zu einer Katheteruntersuchung [10].
flowchart TD
A["Gesicherte oder dringend vermutete SSc"] --> B["Basale Organdiagnostik<br>HRCT, Lungenfunktion, EKG,<br>Echokardiographie, Blutdruck und Laborwerte"]
B --> C["Risikostratifizierung nach<br>Hautausdehnung, Antikörpern,<br>Krankheitsdauer und Organbefunden"]
C --> D["Interstitielle Lungenerkrankung"]
C --> E["Vermutete pulmonale Hypertonie"]
C --> F["Rascher Blutdruckanstieg<br>oder akute Nierenschädigung"]
C --> G["Aktive Hauterkrankung<br>oder andere Organbeteiligung"]
D --> H["Ausdehnung und Progression beurteilen<br>Mycophenolatmofetil erwägen, bei Bedarf<br>gezielte Zusatztherapie"]
E --> I["Ursache abklären und<br>Rechtsherzkatheter durchführen"]
F --> J["Notfallmäßige stationäre Aufnahme<br>ACE-Hemmer beginnen"]
G --> K["Organbasierte Therapie<br>und multidisziplinäre Nachsorge"]
Gastrointestinale Diagnostik
Eine Gastroskopie ist indiziert bei Dysphagie, therapierefraktärem Reflux, Blutung, Eisenmangelanämie, ungewolltem Gewichtsverlust oder Verdacht auf Striktur, GAVE oder Barrett-Ösophagus. Die Ösophagusmanometrie mit pH-Metrie und Impedanzmessung wird bei persistierender Dysphagie oder Reflux trotz Therapie eingesetzt.
Bei Verdacht auf Gastroparese wird eine Magenentleerungsuntersuchung durchgeführt. Eine bakterielle Fehlbesiedlung kann mit einem Glukose- oder Laktulose-Atemtest abgeklärt werden, die Sensitivität dieser Tests ist jedoch begrenzt. Bei eindeutigem klinischem Bild ist eine empirische Antibiotikatherapie häufig vertretbar [5].
Vermutete renale Krise
Die Diagnostik darf die Therapie nicht verzögern. Der Blutdruck ist wiederholt zu messen, und Kreatinin, Elektrolyte, Blutbild, Retikulozyten, Bilirubin, LDH, Haptoglobin und Urinstix sind zu bestimmen. Ein Blutausstrich dient dem Nachweis von Fragmentozyten. Proteinurie und Hämaturie sind meist mäßig ausgeprägt.
Eine Nierenbiopsie ist bei typischem Bild selten erforderlich, wird aber erwogen bei normotensivem Nierenversagen, aktivem Urinsediment, ausgeprägter Proteinurie, Fieber oder Verdacht auf ANCA-assoziierte Vaskulitis, Glomerulonephritis oder eine andere thrombotische Mikroangiopathie [6].
Differenzialdiagnosen
| Differenzialdiagnose | Befunde, die gegen eine klassische SSc sprechen |
|---|---|
| Primäres Raynaud-Phänomen | Normaler Kapillarbefund, negative SSc-Antikörper, keine digitalen Ulzera oder Systemmanifestationen |
| Lokalisierte Sklerodermie, Morphea | Umschriebene Hautläsionen ohne Raynaud-Phänomen, Sklerodaktylie oder typische Beteiligung innerer Organe |
| Eosinophile Fasziitis | Schmerzhaftes Ödem, Orangenhaut, Eosinophilie, Fasziitis, meist ausgesparte Finger und kein Raynaud-Phänomen |
| Skleromyxödem | Wachsartige Papeln, monoklonale Gammopathie, typische Histopathologie |
| Sklerödem | Induration an Nacken und oberem Rücken, häufig diabetesassoziiert, Hände meist ausgespart |
| Nephrogene systemische Fibrose | Fortgeschrittene Nierenerkrankung und vorherige Gadoliniumexposition |
| Diabetische Cheiroarthropathie | Diabetes, wachsartige Haut der Hände, eingeschränkte Gelenkbeweglichkeit, keine SSc-spezifischen Gefäßbefunde |
| Chronische Graft-versus-Host-Erkrankung | Vorausgegangene allogene Transplantation |
| Arzneimittel- oder toxininduzierte Sklerodermie | Zeitlicher Zusammenhang mit beispielsweise Bleomycin, Taxanen, Vinylchlorid oder Lösungsmitteln |
| Mischkollagenose | Hohe Titer von Anti-U1-RNP, typischer Overlap-Phänotyp |
| Antisynthetase-Syndrom oder inflammatorische Myopathie | Ausgeprägte Muskelschwäche, Myositis-Antikörper, Mechanikerhände |
| Systemische Amyloidose oder andere Speichererkrankung | Monoklonale Komponente, Organmuster und Histologie, die für eine Ablagerung sprechen |
Bei einer rasch neu aufgetretenen diffusen Hautsklerose bei einem älteren Patienten, besonders mit Anti-RNA-Polymerase III, ist an ein Malignom zu denken. Das Gesamtkrebsrisiko ist mäßig erhöht, und Lungen-, Brust-, hämatologische und Hautmalignome sind in einigen Kohorten überrepräsentiert. Ein Malignom nahe dem SSc-Beginn ist besonders mit Anti-RNA-Polymerase III assoziiert [11,12].
Therapie
Übergeordnete Prinzipien
Patienten mit früher diffuser SSc, progredienter ILD, pulmonaler Hypertonie, Herzbeteiligung oder renaler Krise sollten in Zusammenarbeit mit einem Zentrum mit besonderer SSc-Expertise behandelt werden. Die Therapie richtet sich nach der Organmanifestation und nicht allein nach dem Hautsubtyp [2,13].
Nichtmedikamentöse Maßnahmen umfassen:
- Rauchstopp
- individuell angepasstes körperliches Training
- Handtraining und Kontrakturprophylaxe
- ergotherapeutische Beurteilung
- Gefäßschutz und Vermeidung von Kälte
- Beurteilung des Ernährungszustands
- Mund- und Zahnpflege
- Impfungen entsprechend Risikoprofil und Immunsuppression
- psychosoziale Unterstützung
Glukokortikoide sind zurückhaltend einzusetzen. Ist eine Behandlung wegen Myositis, Arthritis oder einer anderen Overlap-Erkrankung erforderlich, sollte die niedrigste wirksame Dosis gewählt und Blutdruck sowie Nierenfunktion engmaschig überwacht werden.
Übersicht der Arzneimitteldosierungen
Die Dosierungen sind typische fachärztliche Dosierungen und müssen an Organfunktion, Komorbidität, Wechselwirkungen und lokale Behandlungsprotokolle angepasst werden.
| Arzneimittel | Dosis | Kommentar |
|---|---|---|
| Mycophenolatmofetil | Beginn mit 500 mg zweimal täglich, Titration auf 1 000 bis 1 500 mg zweimal täglich | Mittel der ersten Wahl bei SSc-ILD und häufig bei früher diffuser Hauterkrankung |
| Methotrexat | 15 bis 25 mg einmal wöchentlich | Vor allem Hauterkrankung und Arthritis, nicht Mittel der ersten Wahl bei relevanter ILD |
| Nintedanib | 150 mg zweimal täglich, Dosisreduktion auf 100 mg zweimal täglich bei Unverträglichkeit | Antifibrotisch, häufige Nebenwirkung ist Diarrhö |
| Tocilizumab | 162 mg subkutan einmal wöchentlich | Zu erwägen bei früher entzündlicher diffuser SSc, insbesondere mit ILD-Risiko |
| Rituximab | 1 000 mg intravenös an Tag 1 und 15, alternativ 375 mg/m² einmal wöchentlich über vier Wochen | Schema variiert je nach Zentrum und Indikation |
| Nifedipin mit veränderter Wirkstofffreisetzung | 30 mg täglich, Titration auf 60 mg täglich | Mittel der ersten Wahl beim Raynaud-Phänomen, sofern der Blutdruck es zulässt |
| Sildenafil | 20 mg dreimal täglich | Bei schwererem Raynaud-Phänomen oder digitalen Ulzera; höhere Dosen werden mitunter auf fachärztliche Verordnung eingesetzt |
| Iloprost | 0,5 bis 2 ng/kg/min intravenös über etwa 6 Stunden täglich für 3 bis 5 Tage | Bei drohender Ischämie oder schweren digitalen Ulzera |
| Bosentan | 62,5 mg zweimal täglich für 4 Wochen, danach 125 mg zweimal täglich | Reduziert neue digitale Ulzera, heilt bestehende Ulzera jedoch nicht sicher ab |
| Omeprazol | 20 bis 40 mg ein- oder zweimal täglich | Vor der Mahlzeit einzunehmen, Dosis richtet sich nach Symptomen und Endoskopiebefund |
Die schwedische Kostenerstattung, die zugelassene Indikation und die regionale Verfügbarkeit können von internationalen Empfehlungen abweichen, insbesondere bei Biologika, Nintedanib, Bosentan und PAH-Arzneimitteln.
Hautfibrose und frühe diffuse Erkrankung
Alle Patienten mit früher diffuser kutaner SSc sollten hinsichtlich einer krankheitsmodifizierenden Therapie beurteilt werden. Mycophenolatmofetil ist meist Mittel der ersten Wahl, da es sowohl Haut als auch Lunge beeinflussen kann. Methotrexat ist eine Alternative bei dominierender Haut- oder Gelenkerkrankung ohne klinisch relevante ILD [2,13].
In der Scleroderma Lung Study II verbesserten sich FVC, Dyspnoe und Hautscore sowohl in der Mycophenolatmofetil- als auch in der Cyclophosphamidgruppe, ohne signifikanten Unterschied zwischen den Behandlungen. Mycophenolatmofetil führte zu weniger Therapieabbrüchen sowie deutlich weniger Leukopenie und Thrombozytopenie [14].
Rituximab kann bei progredienter Hauterkrankung oder begleitender ILD erwogen werden. In der DESIRES-Studie nahm der mRSS nach 24 Wochen in der Rituximabgruppe um 6,30 Punkte ab, stieg in der Placebogruppe hingegen um 2,14 Punkte an, ein Unterschied von 8,44 Punkten [15].
Die autologe hämatopoetische Stammzelltransplantation kann das ereignisfreie Überleben und die Hauterkrankung bei aggressiver früher diffuser SSc verbessern. Die Behandlung ist mit einem Risiko für therapieassoziierte Mortalität, Infektion, Infertilität, Kardiotoxizität und sekundäre Malignome verbunden. Sie ist daher sorgfältig selektierten Patienten mit hohem Progressionsrisiko, aber ohne fortgeschrittene irreversible Herz-, Lungen- oder Nierenschädigung vorbehalten [1].
Interstitielle Lungenerkrankung
Mycophenolatmofetil wird als Erstlinientherapie bei klinisch relevanter oder progressionsgefährdeter SSc-ILD empfohlen. Cyclophosphamid, Rituximab und Tocilizumab sind in ausgewählten Fällen Alternativen oder Ergänzungen. Die American Thoracic Society empfiehlt Mycophenolatmofetil und schlägt mit geringerer Evidenzstärke Cyclophosphamid, Rituximab, Tocilizumab, Nintedanib sowie die Kombination aus Nintedanib plus Mycophenolatmofetil vor [16].
Nintedanib wirkt in erster Linie antifibrotisch, und eine Verbesserung der Hauterkrankung wurde nicht nachgewiesen. In der SENSCIS-Studie betrug der jährliche FVC-Verlust 52,4 ml unter Nintedanib und 93,3 ml unter Placebo, ein Unterschied von 41,0 ml pro Jahr. Diarrhö wurde bei 75,7 Prozent unter Nintedanib berichtet [17]. Gewicht, Leberwerte, gastrointestinale Verträglichkeit und Ernährungszustand sind zu überwachen.
Tocilizumab ist besonders relevant bei früher diffuser Erkrankung mit entzündlicher Aktivität und Risiko einer Lungenprogression. In einer Post-hoc-Analyse von focuSSced betrug die Veränderung der FVC in Prozent des Sollwerts nach 48 Wochen bei Patienten mit ILD minus 0,1 Prozentpunkte unter Tocilizumab und minus 6,3 Prozentpunkte unter Placebo [18]. Beim Hautbefund verfehlte die ursprüngliche Studie hingegen den primären Endpunkt.
Die supportive Therapie umfasst pneumologische Rehabilitation, körperliche Aktivität, Rauchstopp, Behandlung von Reflux und Aspiration, Impfungen, Sauerstofftherapie bei Hypoxämie und eine frühzeitige Transplantationsevaluation bei fortgeschrittener Erkrankung. Eine Prophylaxe gegen Pneumocystis-jirovecii-Pneumonie wird bei intensiver kombinierter Immunsuppression erwogen, insbesondere mit Rituximab oder Cyclophosphamid.
Raynaud-Phänomen und digitale Ulzera
Alle Patienten sollen zu wärmender Kleidung, Handschuhen, Rauchstopp, Vermeidung von Sympathomimetika und Schutz vor mechanischen Traumata beraten werden.
Calciumkanalblocker vom Dihydropyridin-Typ sind die Therapie der ersten Wahl. Bei unzureichender Wirkung werden Phosphodiesterase-5-Hemmer eingesetzt. Intravenöses Iloprost wird bei schwerer Ischämie, schweren digitalen Ulzera oder drohendem Gewebeverlust verwendet. Bosentan reduziert das Auftreten neuer digitaler Ulzera, ist aber nicht primär eine ulkusheilende Therapie. Systematische Literaturübersichten stützen Nifedipin, Sildenafil, intravenöses Iloprost und Bosentan, die Effekte sind jedoch oft moderat [19].
Digitale Ulzera sind hinsichtlich Infektion, Osteitis, Kalzinose und makrovaskulärer Okklusion zu beurteilen. Eine adäquate Analgesie und lokale Wundbehandlung sind erforderlich. Bei kritischer Ischämie sind eine notfallmäßige Gefäßbeurteilung und eine intravenöse Vasodilatation notwendig. Eine chirurgische Sympathektomie oder Revaskularisation kann in therapierefraktären Fällen in Betracht kommen.
Pulmonal-arterielle Hypertonie
Die Behandlung soll in einem PAH-Zentrum erfolgen. Eine neu diagnostizierte SSc-PAH wird in der Regel initial mit einer Kombination aus einem Endothelin-Rezeptor-Antagonisten und einem Phosphodiesterase-5-Hemmer behandelt. Bei unzureichendem Ansprechen oder Hochrisikoprofil wird eine auf den Prostazyklin-Signalweg zielende Therapie ergänzt. Intravenöses Epoprostenol ist bei fortgeschrittener Hochrisiko-PAH zentral.
Die initiale Kombination von Ambrisentan und Tadalafil hat in Studien das Risiko eines klinischen Therapieversagens im Vergleich zur Monotherapie gesenkt. Die Wahl wird von Funktionsklasse, Hämodynamik, rechtsventrikulärer Funktion, Komorbidität, Schwangerschaftsrisiko und begleitender ILD beeinflusst [20].
Eine routinemäßige Antikoagulation wird bei SSc-PAH nicht empfohlen, da der Nutzen unsicher ist und das gastrointestinale Blutungsrisiko erhöht sein kann. Bei einer anderen etablierten Indikation, beispielsweise einer chronisch thromboembolischen pulmonalen Hypertonie, wird hingegen antikoaguliert.
Sklerodermiebedingte renale Krise
Eine vermutete renale Krise erfordert eine notfallmäßige stationäre Behandlung und eine sofortige ACE-Hemmer-Therapie. Die Behandlung ist auch dann fortzusetzen, wenn das Kreatinin initial ansteigt. Ein lang wirksamer ACE-Hemmer wird rasch auftitriert, häufig durch tägliche Dosissteigerung, bis der Blutdruck kontrolliert oder die maximal tolerierte Dosis erreicht ist. Bei hämodynamischer Instabilität kann das kurz wirksame Captopril besser steuerbar sein.
Calciumkanalblocker, Alphablocker oder andere Antihypertensiva können ergänzt werden. Betablocker sollten in der Akutsituation vermieden werden, da sie das Herzzeitvolumen senken und die periphere sowie renale Vasokonstriktion verstärken können. Angiotensin-Rezeptor-Blocker gelten nicht als gleichwertig mit ACE-Hemmern.
ACE-Hemmer sollen nicht prophylaktisch allein zur Verhinderung einer renalen Krise gegeben werden. Eine vorbestehende Behandlung kann den diagnostisch wichtigen Blutdruckanstieg maskieren und war in Beobachtungsdaten mit schlechteren renalen Ergebnissen assoziiert [6].
Eine Dialyse ist akut häufig erforderlich. Eine Erholung der Nierenfunktion kann bis zu zwei Jahre nach der Krise eintreten. Eine Überweisung zur Nierentransplantation kann nach 12 Monaten erwogen werden, wenn Zeichen einer relevanten Nierenerholung fehlen (BSR 2024, 1B) [2].
Gastrointestinale Erkrankung
Reflux wird mit Protonenpumpenhemmern, häufig in hoher Dosis, behandelt, zusammen mit Oberkörperhochlagerung, kleinen Mahlzeiten und Verzicht auf späte Abendmahlzeiten. Bei persistierenden Symptomen sind Adhärenz, Einnahmezeitpunkt, Ösophagitis, Striktur, Candida-Ösophagitis, Dysmotilität und Gastroparese zu prüfen.
Prokinetika können bei dokumentierter Dysmotilität oder Gastroparese erwogen werden, ihr Einsatz ist jedoch durch Wechselwirkungen und Nebenwirkungen begrenzt. Eine bakterielle Fehlbesiedlung wird antibiotisch behandelt, bei Rezidiven mitunter in rotierenden Zyklen. Eine routinemäßige Probiotikagabe als Ersatz für Diagnostik und etablierte Therapie ist zu vermeiden.
Eine intestinale Pseudoobstruktion erfordert stationäre Behandlung, Nahrungskarenz, Flüssigkeits- und Elektrolytkorrektur, Dekompression und fachärztliche Beurteilung. Ein mechanisches Hindernis muss vor einer prokinetischen Therapie ausgeschlossen werden. Bei Mangelernährung sind Ernährungsberatung, Substitutionstherapie und mitunter enterale oder parenterale Ernährung erforderlich [5].
GAVE wird endoskopisch behandelt, meist mit Argonplasmakoagulation, und ein Eisenmangel wird ausgeglichen. Bei schwerer Anämie oder aktiver Blutung kann eine Transfusion notwendig sein.
Kalzinose
Eine Kalzinose tritt bei bis zu 20 bis 40 Prozent auf und kann Schmerzen, Ulzera, Infektionen und Nervenkompression verursachen. Ein konventionelles Röntgenbild ist diagnostisch meist ausreichend. Keine medikamentöse Therapie hat in größeren randomisierten Studien eine überzeugende Wirkung gezeigt. Traumata sind zu vermeiden, Infektionen zu behandeln und die digitale Durchblutung zu optimieren. Die chirurgische Exzision ist bei gut abgegrenzten symptomatischen Läsionen am wirksamsten, birgt jedoch ein Risiko für Rezidive und Wundheilungsstörungen [21].
Schwangerschaft
Eine Schwangerschaft sollte gemeinsam mit Rheumatologie und spezialisierter Schwangerenbetreuung geplant werden. Patientinnen mit früher, rasch progredienter diffuser Erkrankung, pulmonal-arterieller Hypertonie, schwerer Herz- oder Lungenerkrankung oder kürzlich durchgemachter renaler Krise haben ein hohes Risiko. Die pulmonal-arterielle Hypertonie geht mit einer besonders hohen mütterlichen Mortalität einher, und in der Regel wird von einer Schwangerschaft abgeraten.
Mycophenolat, Methotrexat, Cyclophosphamid, Nintedanib und Endothelin-Rezeptor-Antagonisten sind in der Schwangerschaft kontraindiziert. Bei vermuteter renaler Krise in der Schwangerschaft sind ACE-Hemmer dennoch zu geben, da der lebensbedrohliche Zustand der Mutter schwerer wiegt als das fetale Risiko [22].
Verlaufskontrolle und Prognose
Die Verlaufskontrolle soll individualisiert, aber strukturiert erfolgen. Bei früher diffuser Erkrankung und in den ersten drei bis fünf Jahren ist häufig eine Beurteilung alle drei bis sechs Monate erforderlich. Eine stabile limitierte Erkrankung kann in größeren Abständen kontrolliert werden, das jährliche kardiopulmonale Screening ist jedoch fortzuführen, da PAH und andere Organbeteiligungen spät auftreten können.
Bei jeder Kontrolle sollte Folgendes beurteilt werden:
- neu aufgetretene Dyspnoe, Husten, Synkope, Palpitationen oder Thoraxschmerzen
- Dysphagie, Reflux, Stuhlunregelmäßigkeiten und Gewichtsverlust
- Raynaud-Aktivität, digitale Ulzera und Infektion
- Hautprogression und Kontrakturen
- Blutdruck, Kreatinin und Urinstix
- Therapieansprechen, Toxizität und Impfstatus
Patienten mit hohem Risiko für eine renale Krise sollten den Blutdruck mindestens zweimal pro Woche zu Hause messen. Ein anhaltender systolischer Anstieg um mehr als 30 mmHg gegenüber dem üblichen Wert oder neu aufgetretene Kopfschmerzen, Sehstörungen oder Dyspnoe sollen zur sofortigen Kontaktaufnahme mit dem Gesundheitswesen führen [6].
Zusätzlich zum regulären bevölkerungsbasierten Krebsscreening sollte eine erweiterte Malignomabklärung erwogen werden bei spätem Krankheitsbeginn, Anti-RNA-Polymerase III, rasch progredienter diffuser Hauterkrankung, Gewichtsverlust, auffälligen Untersuchungsbefunden oder einem anderen paraneoplastischen Phänotyp. Die Untersuchung richtet sich nach Alter, Geschlecht, Symptomen, Rauchen, früherer Cyclophosphamidexposition und bestehender Lungen- oder Ösophaguserkrankung [11,12].
Die Prognose hat sich durch die frühere Erkennung von Organbeteiligungen, die ACE-Hemmer-Therapie bei renaler Krise und eine wirksamere Behandlung von ILD und PAH verbessert. Prognostisch ungünstige Faktoren sind männliches Geschlecht, hohes Alter bei Krankheitsbeginn, diffuse Hauterkrankung, rasche Hautprogression, Anti-Topoisomerase I, Anti-RNA-Polymerase III, niedrige FVC oder DLCO, ausgedehnte ILD, pulmonale Hypertonie, primäre Herzbeteiligung und renale Krise. Der wichtigste Weg zur Verbesserung der Prognose sind systematisches Screening, korrekte Phänotypisierung und Behandlung, bevor sich eine irreversible Organschädigung entwickelt hat.
Quellen
- Pope JE et al. State-of-the-art evidence in the treatment of systemic sclerosis. Nature Reviews Rheumatology 2023. PMID: 36849541
- Denton CP et al. The 2024 British Society for Rheumatology guideline for management of systemic sclerosis. Rheumatology 2024. PMID: 39255973
- Bellocchi C et al. Predicting the Progression of Very Early Systemic Sclerosis: Current Insights. Open Access Rheumatology 2022. PMID: 36133926
- Glynn P et al. Cardiovascular Imaging for Systemic Sclerosis Monitoring and Management. Frontiers in Cardiovascular Medicine 2022. PMID: 35433887
- Volkmann ER, McMahan Z. Gastrointestinal involvement in systemic sclerosis: pathogenesis, assessment and treatment. Current Opinion in Rheumatology 2022. PMID: 35993874
- Cole A et al. Renal Disease and Systemic Sclerosis: an Update on Scleroderma Renal Crisis. Clinical Reviews in Allergy & Immunology 2023. PMID: 35648373
- van den Hoogen F et al. 2013 classification criteria for systemic sclerosis: an American college of rheumatology/European league against rheumatism collaborative initiative. Annals of the Rheumatic Diseases 2013. PMID: 24092682
- Hamaguchi Y, Takehara K. Anti-nuclear autoantibodies in systemic sclerosis: News and perspectives. Journal of Scleroderma and Related Disorders 2018. PMID: 35382013
- Lazzaroni MG, Airò P. Anti-RNA polymerase III antibodies in patients with suspected and definite systemic sclerosis: Why and how to screen. Journal of Scleroderma and Related Disorders 2018. PMID: 35382018
- Coghlan JG et al. Evidence-based detection of pulmonary arterial hypertension in systemic sclerosis: the DETECT study. Annals of the Rheumatic Diseases 2014. PMID: 23687283
- Lepri G et al. Systemic Sclerosis Association with Malignancy. Clinical Reviews in Allergy & Immunology 2022. PMID: 36121543
- Romanowska-Próchnicka K et al. Scleroderma and scleroderma-like syndromes. Frontiers in Immunology 2024. PMID: 38887288
- Del Galdo F et al. EULAR recommendations for the treatment of systemic sclerosis: 2023 update. Annals of the Rheumatic Diseases 2025. PMID: 39874231
- Tashkin DP et al. Mycophenolate mofetil versus oral cyclophosphamide in scleroderma-related interstitial lung disease: Scleroderma Lung Study II. Lancet Respiratory Medicine 2016. PMID: 27469583
- Ebata S et al. Safety and efficacy of rituximab in systemic sclerosis: DESIRES. Lancet Rheumatology 2021. PMID: 38279402
- Raghu G et al. Treatment of Systemic Sclerosis-associated Interstitial Lung Disease: Evidence-based Recommendations. American Journal of Respiratory and Critical Care Medicine 2024. PMID: 37772985
- Distler O et al. Nintedanib for Systemic Sclerosis-Associated Interstitial Lung Disease. New England Journal of Medicine 2019. PMID: 31112379
- Roofeh D et al. Tocilizumab Prevents Progression of Early Systemic Sclerosis-Associated Interstitial Lung Disease. Arthritis & Rheumatology 2021. PMID: 33538094
- Costa E et al. Systematic literature review to inform the Portuguese recommendations for the management of Raynaud's phenomenon and digital ulcers in systemic sclerosis and other connective tissue diseases. ARP Rheumatology 2024. PMID: 38306796
- Saygin D, Domsic RT. Pulmonary Arterial Hypertension in Systemic Sclerosis: Challenges in Diagnosis, Screening and Treatment. Open Access Rheumatology 2019. PMID: 31920409
- Davuluri S et al. Calcinosis in systemic sclerosis. Current Opinion in Rheumatology 2022. PMID: 35993867
- Clark KE et al. Systemic sclerosis in pregnancy. Obstetric Medicine 2020. PMID: 33093861
- Bairkdar M et al. Incidence and prevalence of systemic sclerosis globally: a comprehensive systematic review and meta-analysis. Rheumatology (Oxford) 2021. PMID: 33630060
- Andréasson K et al. Prevalence and incidence of systemic sclerosis in southern Sweden: population-based data with case ascertainment using the 1980 ARA criteria and the proposed ACR-EULAR classification criteria. Annals of the Rheumatic Diseases 2014. PMID: 23897770
- Bellando-Randone S et al. Progression of patients with Raynaud's phenomenon to systemic sclerosis: a five-year analysis of the European Scleroderma Trial and Research group multicentre, longitudinal registry study for Very Early Diagnosis of Systemic Sclerosis (VEDOSS). Lancet Rheumatology 2021. PMID: 38287630
- Humbert M et al. 2022 ESC/ERS Guidelines for the diagnosis and treatment of pulmonary hypertension. European Heart Journal 2022. PMID: 36017548