Zusammenfassung
Adipositas hat eine starke, aber heterogene genetische Komponente. Zwillings-, Familien- und Adoptionsstudien zeigen, dass genetische Faktoren häufig etwa 40 bis 70 Prozent der Variation des BMI erklären, wobei einige Zwillingsstudien höhere Schätzungen ergeben. Erblichkeit bedeutet jedoch keinen genetischen Determinismus. Sie beschreibt die Variation in einer bestimmten Population und Umwelt, nicht, welcher Anteil der Adipositas einer einzelnen Person genetisch bedingt ist [1,2].
Bei den meisten Patienten ist die Adipositas polygen. Hunderte oder Tausende häufiger Varianten mit geringem Einzeleffekt wirken unter anderem mit Ernährungsumfeld, körperlicher Aktivität, Schlaf, Arzneimitteln, sozioökonomischen Verhältnissen und psychologischen Faktoren zusammen. Polygene Risikoscores können die genetische Veranlagung auf Gruppenebene beschreiben, haben aber bislang nur begrenzten klinischen Nutzen für die Diagnostik oder die Therapiewahl beim einzelnen Patienten [3-5].
Monogene und syndromale Adipositas sind deutlich seltener. In selektierten Gruppen von Kindern mit schwerer, früh beginnender Adipositas wird der Anteil genetischer Adipositasformen auf etwa 5 bis 10 Prozent geschätzt, das Ergebnis variiert jedoch mit Einschlusskriterien, Population und Testmethode [6,7]. Die Angabe, dass bis zu 20 Prozent aller Kinder mit schwerer Adipositas eine hochpenetrante Mutation oder Chromosomenaberration aufweisen, ist daher zu allgemein. In klinischen Sequenzierungskohorten liegt die gesicherte diagnostische Ausbeute häufig bei etwa 3 bis 5 Prozent.
Die wichtigsten Warnzeichen sind:
- Schwere Adipositas mit Beginn vor dem 5. Lebensjahr
- Rasche Gewichtszunahme im Säuglingsalter oder in der frühen Kindheit
- Ausgeprägte Hyperphagie, fehlende Sättigung oder Nahrungssuchverhalten
- Familienanamnese mit schwerer früher Adipositas oder Konsanguinität
- Entwicklungsverzögerung, Intelligenzminderung oder Autismus-Spektrum-Störung
- Dysmorphiezeichen, Fehlbildungen, Sehminderung, Hörminderung oder Nierenerkrankung
- Spezifische endokrine oder gastrointestinale Befunde, beispielsweise ACTH-Mangel, Hypogonadismus, rezidivierende Hypoglykämien oder neonatale Diarrhö
Der zentrale biologische Mechanismus vieler monogener Formen ist eine gestörte Leptin-Melanokortin-Signalübertragung im Hypothalamus. Die Diagnose kann unmittelbare therapeutische Bedeutung haben. Ein kongenitaler Leptinmangel kann mit rekombinantem Leptin behandelt werden. Setmelanotid, ein MC4R-Agonist, kann Hyperphagie und Körpergewicht bei genetisch bestätigtem POMC-, PCSK1- oder LEPR-Mangel sowie beim Bardet-Biedl-Syndrom senken. Der häufige heterozygote MC4R-Mangel ist dagegen keine etablierte Indikation für Setmelanotid [6-8].
Die erworbene hypothalamische Adipositas, etwa nach Kraniopharyngeom, ist nicht genetisch bedingt, kann klinisch aber einer monogenen Adipositas ähneln. Sie ist gekennzeichnet durch rasche Gewichtszunahme nach einer Hypothalamusschädigung, verminderten Energieverbrauch und häufig begleitende hypophysäre, autonome und schlafbezogene Störungen. Die Behandlung erfordert Spezialisten, und die Evidenz für eine Pharmakotherapie ist weiterhin begrenzt.
Polygene Adipositas und Erblichkeit
Was bedeutet Erblichkeit?
Die Erblichkeit (Heritabilität) gibt an, welcher Anteil der Variation eines Merkmals innerhalb einer bestimmten Population statistisch genetischen Unterschieden zugeschrieben werden kann. Der Begriff ist nicht so zu verstehen, dass ein bestimmter Anteil der Adipositas einer einzelnen Person genetisch ist.
In einer klassischen Zusammenstellung von mehr als 25 000 Zwillingspaaren sowie etwa 50 000 leiblichen und adoptierten Familienangehörigen betrug die BMI-Korrelation 0,74 zwischen eineiigen und 0,32 zwischen zweieiigen Zwillingen. Die gepoolte Analyse sprach dafür, dass genetische Faktoren in der untersuchten Population etwa zwei Drittel der BMI-Variation erklärten [1]. Die neuere Literatur nennt meist einen Bereich von etwa 40 bis 70 Prozent, mit höheren Schätzungen in einigen Populationen mit schwerer oder früh beginnender Adipositas [2,6].
Die Heritabilität kann sich im Lauf der Zeit verändern. In einer Umwelt, in der energiedichte Nahrung leicht verfügbar ist, körperliche Aktivität eingeschränkt und der Schlaf gestört ist, können sich genetische Unterschiede phänotypisch stärker auswirken. Eine hohe Heritabilität steht daher nicht im Widerspruch dazu, dass gesellschaftliche und Umweltveränderungen für die Adipositasepidemie entscheidend sind.
Genetische Architektur
Genetisch lässt sich Adipositas als Kontinuum beschreiben:
| Form | Genetischer Hintergrund | Typisches klinisches Bild | Klinische Testung |
|---|---|---|---|
| Polygene Adipositas | Viele häufige Varianten mit geringem Effekt | Häufige Adipositas, oft familiär, unterschiedlicher Beginn | Polygener Risikoscore ohne routinemäßige diagnostische Rolle |
| Oligogene Adipositas | Mehrere seltenere Varianten mit mäßigem Effekt | Zwischenform mit variabler Penetranz | Kann bei breiter Sequenzierung auffallen, ist aber oft schwer interpretierbar |
| Monogene Adipositas | Eine pathogene Variante mit großem Effekt | Frühe schwere Adipositas und häufig Hyperphagie | Genpanel, Exom- oder Genomsequenzierung |
| Syndromale Adipositas | Genvariante, Chromosomenaberration oder Imprintingdefekt | Adipositas zusammen mit Entwicklungsauffälligkeit oder Multisystembefunden | Syndromspezifische Analyse, chromosomale Microarray-Analyse und Sequenzierung |
Die Grenzen sind nicht absolut. Eine pathogene Variante kann eine variable Penetranz aufweisen und durch andere Gene und Umweltfaktoren beeinflusst werden. Zudem kann dasselbe Gen sowohl einen isolierten Adipositasphänotyp als auch ein komplexeres neuroendokrines oder neuropsychiatrisches Bild hervorrufen.
Häufige Risikovarianten
Häufige BMI-assoziierte Varianten finden sich unter anderem in der Nähe von oder in Genen wie FTO und MC4R. Jedes Risikoallel hat einen geringen durchschnittlichen Effekt. Ältere Studien schätzten beispielsweise den Effekt häufiger FTO-Risikoallele auf etwa 0,4 kg/m² höheren BMI pro Risikoallel [3]. Der Effekt ist statistischer Natur und kann nicht genutzt werden, um das künftige Gewicht eines Individuums mit klinisch ausreichender Präzision vorherzusagen.
Genetische Effekte sind zudem altersabhängig. In der HUNT-Studie erklärte ein für den Kindheits-BMI entwickelter polygener Risikoscore 6,7 Prozent der BMI-Variation im Alter von 12 bis 15 Jahren, während der entsprechende Risikoscore für den Erwachsenen-BMI 2,4 Prozent erklärte. Im Erwachsenenalter war der erwachsenenspezifische Risikoscore stärker [4]. Eine andere Längsschnittstudie zeigte, dass ein auf 32 BMI-Varianten beruhender Risikoscore mit einem früheren und höheren Adiposity Rebound sowie einer allmählich divergierenden BMI-Kurve in der Kindheit assoziiert war, jedoch weniger als 1 Prozent der gesamten BMI-Variation erklärte [5].
Polygene Risikoscores in der Klinik
Ein polygener Risikoscore summiert den Effekt vieler Risikoallele. Die Methode kann in der Forschung eingesetzt werden, um:
- Die Gewichtsentwicklung über den Lebensverlauf zu untersuchen
- Gruppen mit höherem statistischem Risiko zu identifizieren
- Zusammenhänge zwischen früher Adipositas und späterer Erkrankung zu untersuchen
- Zu verstehen, wie genetische Effekte zwischen Kindheit und Erwachsenenalter variieren
Für die routinemäßige klinische Diagnostik bestehen mehrere Einschränkungen:
- Der Risikoscore erklärt nur einen Teil der BMI-Variation.
- Das Ergebnis führt selten zu einer eindeutigen Therapieentscheidung.
- Die Vorhersagekraft variiert mit dem Alter.
- In einer genetischen Population entwickelte Risikoscores können in anderen Populationen schlechter funktionieren.
- Ein hoher Risikoscore ist für Adipositas nicht diagnostisch.
- Ein niedriger Risikoscore schließt eine künftige schwere Adipositas nicht aus.
Ein polygener Risikoscore sollte daher Anamnese, Wachstumskurve, Beurteilung von Arzneimitteln und Komorbidität oder die Abklärung einer vermuteten monogenen Adipositas nicht ersetzen.
Zusammenspiel von Genen und Umwelt
Die rasche weltweite Zunahme der Adipositas lässt sich nicht durch veränderte Allelfrequenzen erklären. Sie spiegelt wider, dass sich genetische Vulnerabilität in einer veränderten Umwelt manifestiert. Klinisch relevante Faktoren sind unter anderem:
- Verfügbarkeit energiedichter Nahrung
- Schlafmangel und Störung des zirkadianen Rhythmus
- Geringe körperliche Aktivität und viel sitzende Tätigkeit
- Psychische Erkrankungen, Stress und Binge-Eating-Problematik
- Gewichtssteigernde Arzneimittel, insbesondere bestimmte Antipsychotika, Antidepressiva, Antiepileptika, Glukokortikoide und Insulin
- Sozioökonomische Faktoren und Ernährungsunsicherheit
- Frühe biologische Faktoren, einschließlich des intrauterinen Milieus
Die genetische Prädisposition scheint vor allem die zentrale Appetitregulation, Nahrungspräferenzen, das Belohnungssystem und die Sättigung zu beeinflussen. Die Vorstellung, dass genetische Adipositas in der Regel durch einen isoliert niedrigen Grundumsatz verursacht wird, ist zu stark vereinfacht.
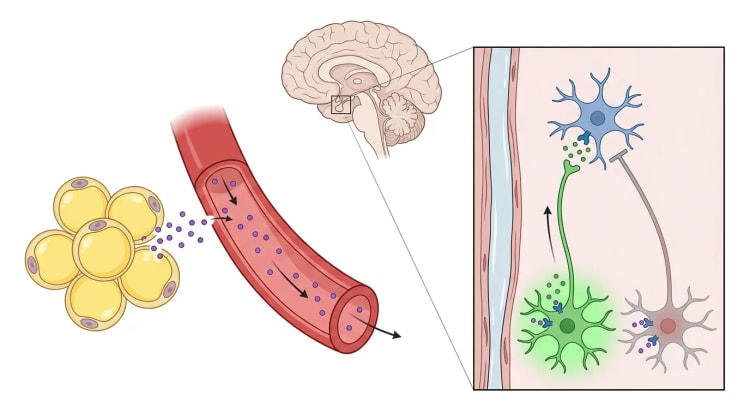
Der Leptin-Melanokortin-Signalweg
Der Hypothalamus integriert langfristige Signale über die Energiespeicher mit kurzfristigen Signalen aus dem Gastrointestinaltrakt und dem Hirnstamm [11]. Im Nucleus arcuatus finden sich zwei zentrale Neuronenpopulationen:
- POMC-Neurone, die die Nahrungsaufnahme hemmen und den Energieverbrauch steigern
- NPY- und AgRP-Neurone, die Hunger und Energieeinsparung fördern
Leptin wird vor allem aus dem Fettgewebe proportional zu den Energiespeichern freigesetzt. Leptin bindet an den Leptinrezeptor hypothalamischer Neurone, stimuliert das POMC-System und hemmt das NPY- und AgRP-System. POMC wird durch die Prohormonkonvertase 1/3, die von PCSK1 kodiert wird, unter anderem zu Melanozyten-stimulierenden Peptiden gespalten. Diese aktivieren MC4R in paraventrikulären und anderen hypothalamischen Neuronen. Das Ergebnis sind vermehrte Sättigung und gesteigerter Energieverbrauch [7,8].
Ein genetischer Defekt oberhalb eines funktionsfähigen MC4R kann in bestimmten Fällen mit einem MC4R-Agonisten umgangen werden. Ist der Rezeptor selbst funktionslos, liegen andere Voraussetzungen vor. Dies erklärt, warum Setmelanotid bei bestimmten POMC-, PCSK1- und LEPR-Defekten eine etablierte Wirkung hat, aber keine allgemeine Behandlung aller Mutationen im Melanokortinweg ist.
Monogene Adipositas
Kongenitaler Leptinmangel
Biallelische pathogene Varianten in LEP verursachen in der Regel eine ausgeprägte Hyperphagie und rasche Gewichtszunahme bereits in den ersten Lebensmonaten. Begleitbefunde können hypogonadotroper Hypogonadismus, verzögerte Pubertät und rezidivierende Infektionen sein.
Das Serumleptin ist meist sehr niedrig oder nicht messbar, ein normaler immunreaktiver Leptinwert schließt die Erkrankung jedoch nicht aus. Manche Mutationen führen zu einem zirkulierenden, aber biologisch inaktiven oder rezeptorantagonistischen Leptin. Eine systematische Erhebung identifizierte 28 homozygote LEP-Varianten bei 148 berichteten Patienten und teilte sie in klassischen Hormonmangel, biologisch inaktives Hormon und antagonistisches Hormon ein [9].
Die Behandlung mit rekombinantem humanem Leptin, Metreleptin, kann rasch Hyperphagie, Fettmasse und Körpergewicht senken sowie Hyperinsulinämie, Lebersteatose und Hypogonadismus bessern. Die Behandlung muss von einem spezialisierten Zentrum gesteuert werden. Die Dosierung kann sich nicht allein auf die Diagnosebezeichnung stützen, da antagonistische Leptinvarianten eine individualisierte Strategie erfordern können [9].
Metreleptin soll nicht als allgemeine Behandlung der häufigen Adipositas eingesetzt werden, bei der die Leptinspiegel in der Regel hoch sind und eine Leptinresistenz vorliegt.
Leptinrezeptormangel
Biallelische pathogene Varianten in LEPR verursachen eine autosomal-rezessive Adipositas. Die Kinder haben häufig ein normales Geburtsgewicht, entwickeln aber früh intensiven Hunger, Nahrungssuchverhalten und schwere Adipositas. Hypogonadotroper Hypogonadismus ist häufig. Eine Infektanfälligkeit wurde beschrieben, ist aber weniger konsistent als beim vollständigen Leptinmangel.
Der Leptinspiegel ist in der Regel proportional zur Fettmasse und daher nicht diagnostisch. Rekombinantes Leptin ist wirkungslos, da der Rezeptor defekt ist. Setmelanotid kann dagegen MC4R unterhalb des Leptinrezeptors aktivieren.
POMC-Mangel
Biallelische Loss-of-Function-Varianten in POMC führen zu:
- Schwerer Hyperphagie und früher Adipositas
- ACTH-Mangel und Risiko einer lebensbedrohlichen Nebennierenrindeninsuffizienz
- Neonataler Hypoglykämie und mitunter Cholestase
- Hypopigmentierung, häufig roten Haaren bei Personen mit hellhäutigem genetischem Hintergrund
Der Pigmentierungsphänotyp variiert mit dem genetischen Hintergrund und darf nicht als obligates Kriterium verwendet werden. Ein vermuteter POMC-Mangel erfordert eine sofortige endokrinologische Abklärung und die Behandlung eines etwaigen Kortisolmangels, unabhängig von der Adipositastherapie.
PCSK1-Mangel
PCSK1 kodiert die Prohormonkonvertase 1/3, die für die Spaltung mehrerer Prohormone benötigt wird. Ein biallelischer Mangel kann führen zu:
- Schwerer neonataler oder früher Enteropathie mit Diarrhö
- Postprandialer Hypoglykämie infolge gestörter Proinsulinspaltung
- Hyperphagie und Adipositas, die sich später in der Kindheit entwickeln
- Hypogonadotropem Hypogonadismus
- Zentraler Hypothyreose oder ACTH-Mangel
- In manchen Fällen Diabetes insipidus
Die Kombination aus neonataler Diarrhö und späterer hyperphager Adipositas ist besonders wegweisend.
MC4R-Mangel
Loss-of-Function-Varianten in MC4R sind die häufigste bekannte monogene Ursache der Adipositas. In selektierten Gruppen mit schwerer früher Adipositas werden solche Varianten bei etwa 2 bis 5 Prozent nachgewiesen [8]. Heterozygote Träger weisen eine sehr variable Penetranz auf. Manche entwickeln in der Kindheit eine schwere Adipositas, während andere ein mäßiges Übergewicht oder keinen erkennbaren Phänotyp zeigen.
Typische Merkmale sind:
- Frühe Hyperphagie
- Beschleunigtes Längenwachstum in der Kindheit
- Erhöhte fettfreie Masse
- Hyperinsulinämie
- Familiäres Auftreten über mehrere Generationen bei dominantem Erbgang
Ein dominanter Erbgang ist am häufigsten, biallelische Varianten können jedoch einen schwereren Phänotyp hervorrufen. Die Bezeichnung kodominant wird mitunter verwendet, um die Dosisabhängigkeit zu beschreiben, die klinische Penetranz ist jedoch unvollständig.
Setmelanotid ist beim häufigen heterozygoten MC4R-Mangel nicht routinemäßig indiziert. Ein vollständiger Rezeptorverlust kann nicht mit einem Rezeptoragonisten umgangen werden. GLP-1-Rezeptoragonisten können dagegen über teilweise MC4R-unabhängige Mechanismen wirken, die Datenlage beim genetischen MC4R-Mangel ist aber noch begrenzt [6].
Andere monogene Formen
| Gen oder Region | Üblicher Erbgang | Klinische Besonderheiten |
|---|---|---|
| SIM1 | Autosomal-dominant | Hyperphagie, frühe Adipositas, mitunter Sprachentwicklungsverzögerung und autistische Züge |
| BDNF | Autosomal-dominant oder Deletion | Hyperphagie, Entwicklungsauffälligkeit, Verhaltensprobleme |
| NTRK2 | Autosomal-dominant | Hyperphagie, Sprachentwicklungsverzögerung und variable neurologische Beteiligung |
| SH2B1 | Autosomal-dominant oder Deletion 16p11.2 | Hyperphagie, ausgeprägte Insulinresistenz, Entwicklungs- oder Verhaltensauffälligkeit |
| MRAP2 | Häufig autosomal-dominant, variable Penetranz | Frühe Adipositas, mitunter Hyperglykämie und Hypertonie |
| ADCY3 | Meist autosomal-rezessiv | Schwere Adipositas, mitunter Anosmie |
| KSR2 | Autosomal-dominant | Adipositas, niedriger Energieverbrauch, Insulinresistenz |
| CPE | Autosomal-rezessiv | Adipositas und gestörte Prohormonprozessierung |
| NCOA1 | Autosomal-dominant | Hyperphagie und frühe Adipositas durch gestörte Melanokortin-Signalübertragung |
Die Phänotypen der einzelnen Gene überlappen. Eine Entwicklungsverzögerung schließt daher eine monogene, mit dem Leptin-Melanokortin-Weg assoziierte Adipositas nicht aus, und das Fehlen von Dysmorphiezeichen schließt eine Chromosomenaberration nicht aus.
Gezielte medikamentöse Therapie
Metreleptin
Metreleptin ist eine Substitutionstherapie bei gesichertem kongenitalem Leptinmangel. Die Wirkung kann ausgeprägt sein, die Behandlung erfordert jedoch:
- Molekulare Diagnose und funktionelle Beurteilung der Variante
- Spezialisierte Nachsorge
- Kontrolle von Wachstum, Pubertät, Stoffwechselstatus und immunologischen Komplikationen
- Aufmerksamkeit für Antikörperbildung und andere seltene Sicherheitssignale
Metreleptin hat beim LEPR-, POMC-, PCSK1- oder MC4R-Mangel keine zu erwartende Wirkung.
Setmelanotid bei POMC-, PCSK1- und LEPR-Mangel
Setmelanotid ist ein selektiver MC4R-Agonist, der subkutan verabreicht wird. In zwei kleinen offenen Phase-3-Studien erreichten 8 von 10 Patienten mit POMC-Mangel und 5 von 11 mit LEPR-Mangel nach etwa einem Jahr Behandlung eine Gewichtsabnahme von mindestens 10 Prozent. Der maximale Hunger-Score sank im Mittel um 27 Prozent bzw. 44 Prozent [10].
Die Studien waren klein, hatten während des größten Teils der Behandlung keine parallele Kontrollgruppe und umfassten extrem seltene Erkrankungen. Dennoch ist der Effekt im Vergleich zum natürlichen Verlauf der Erkrankungen beträchtlich. Historische Wachstumsdaten zeigen eine kontinuierliche Gewichtszunahme und eine begrenzte dauerhafte Wirkung von Diät, Bewegung und Chirurgie vor der gezielten Behandlung [12].
Häufige Nebenwirkungen sind:
- Hyperpigmentierung der Haut
- Reaktionen an der Injektionsstelle
- Übelkeit und Erbrechen
- Kopfschmerzen
Das psychische Befinden und Hautveränderungen müssen überwacht werden. Die Behandlung sollte von einem Zentrum mit Erfahrung in seltener genetischer Adipositas eingeleitet werden.
Setmelanotid beim Bardet-Biedl-Syndrom
In einer Phase-3-Studie mit 38 Teilnehmern mit Bardet-Biedl- oder Alström-Syndrom erreichten 32,3 Prozent der Teilnehmer ab 12 Jahren nach 52 Wochen eine Gewichtsabnahme von mindestens 10 Prozent. Alle, die den primären Endpunkt erreichten, hatten ein Bardet-Biedl-Syndrom. Unter Erwachsenen mit Bardet-Biedl-Syndrom erreichten 46,7 Prozent eine Gewichtsabnahme von mindestens 10 Prozent, und der Hunger nahm bei vielen Teilnehmern klinisch relevant ab [13].
Eine Wirkung beim Alström-Syndrom konnte nicht nachgewiesen werden, die Datengrundlage umfasste jedoch nur sechs Patienten. Setmelanotid ist daher beim Alström-Syndrom nicht als etablierte Adipositastherapie zu betrachten.
Eine spätere offene Phase-3-Studie schloss zwölf Kinder im Alter von 2 bis 5 Jahren mit POMC- oder LEPR-Mangel oder Bardet-Biedl-Syndrom ein. Nach 52 Wochen hatten zehn Kinder ihren BMI-z-Score um mindestens 0,2 gesenkt, und die mittlere BMI-Veränderung betrug minus 18 Prozent. Die Studie war klein und unkontrolliert, stützt aber die Möglichkeit einer frühen Behandlung [14].
Die genaue zugelassene Altersgrenze, Erstattung und Verfügbarkeit müssen anhand der aktuellen Produktinformation und der schwedischen Entscheidungen geprüft werden. Die Verfügbarkeit in Schweden kann von internationalen Zulassungen abweichen.
Behandlung bei MC4R-Mangel und anderen Formen
Beim heterozygoten MC4R-Mangel gibt es keine etablierte genspezifische medikamentöse Therapie. Übliche Antiadiposita können je nach Alter, Schweregrad und Komorbidität erwogen werden. Begrenzte Daten deuten darauf hin, dass Liraglutid auch beim MC4R-Mangel eine Gewichtsabnahme bewirken kann, größere kontrollierte Studien fehlen jedoch [6].
Bei Genen, für die keine gezielte Behandlung existiert, sollte die Diagnose die Versorgung dennoch beeinflussen, indem sie:
- Ungerechtfertigte Schuldzuweisungen verringert
- Eine frühe und langfristige Behandlung begründet
- Das Screening auf organspezifische Komplikationen steuert
- Eine genetische Beratung ermöglicht
- Den Zugang zu klinischen Studien erleichtert
Syndromale Adipositas
Syndromale Adipositas bedeutet, dass die Adipositas zusammen mit anderen charakteristischen Befunden auftritt, beispielsweise Entwicklungsauffälligkeit, Dysmorphie, sensorischer Beeinträchtigung, Fehlbildungen oder Organerkrankung. Mehr als 80 Syndrome sind beschrieben [7,8].
Prader-Willi-Syndrom
Das Prader-Willi-Syndrom wird durch die fehlende Expression paternal aktiver Gene in der Chromosomenregion 15q11-q13 verursacht. Die häufigsten Mechanismen sind eine paternale Deletion, eine maternale uniparentale Disomie oder ein Imprintingdefekt.
Der klinische Verlauf ist phasenabhängig:
- Pränatale Hypokinese und häufig niedriges Geburtsgewicht
- Ausgeprägte neonatale Hypotonie und Fütterungsschwierigkeiten
- Allmähliche Gewichtszunahme ohne deutlich gesteigerten Appetit
- Zunehmendes Interesse an Nahrung
- Hyperphagie, fehlende Sättigung und Nahrungssuchverhalten
Begleitbefunde sind Kleinwuchs, kleine Hände und Füße, Hypogonadismus, Entwicklungsauffälligkeit, kognitive Rigidität, Wutausbrüche, Skin Picking und Schlafstörungen [15].
Die Diagnose wird mittels Methylierungsanalyse bestätigt. Die Methylierungsanalyse weist das Syndrom nach, muss aber ergänzt werden, um den genetischen Subtyp und das Wiederholungsrisiko zu bestimmen.
Die Behandlung umfasst ein gesichertes Nahrungsumfeld, strukturierte Mahlzeiten, körperliche Aktivität, Wachstumshormon, wenn angezeigt, die Behandlung des Hypogonadismus und anderer endokriner Defizite sowie psychologische und habilitative Maßnahmen. Obstruktive und zentrale Schlafapnoe müssen beachtet werden, insbesondere vor einer Wachstumshormontherapie und vor Operationen.
Bardet-Biedl-Syndrom
Das Bardet-Biedl-Syndrom ist eine autosomal-rezessive Ziliopathie. Zentrale Befunde sind:
- Früh beginnende Adipositas und Hyperphagie
- Stäbchen-Zapfen-Dystrophie mit zunehmender Sehminderung
- Postaxiale Polydaktylie
- Nierenanomalien oder chronische Nierenerkrankung
- Hypogonadismus oder Genitalanomalien
- Lernschwierigkeiten oder neuropsychiatrische Beeinträchtigung
Mindestens 26 Gene sind mit dem Syndrom assoziiert. Die genetische Diagnostik hat bei Patienten, die die klinischen Kriterien erfüllen, eine hohe Trefferquote. Eine breite Panelanalyse, die auch verwandte Ziliopathien umfasst, wird häufig als erste molekulare Methode empfohlen [16].
Die Nachsorge muss lebenslang erfolgen und Sehvermögen, Nierenfunktion, Blutdruck, Glukosestoffwechsel, Blutfette, Leber, Schlafapnoe, Pubertät und Essverhalten umfassen. Setmelanotid ist für einige Patienten eine gezielte Behandlungsoption.
Alström-Syndrom
Das Alström-Syndrom wird durch biallelische pathogene Varianten in ALMS1 verursacht. Typische Manifestationen sind:
- Zapfen-Stäbchen-Dystrophie mit früher Sehminderung
- Progrediente sensorineurale Schwerhörigkeit
- Kardiomyopathie, mitunter bereits im Säuglingsalter
- Frühe stammbetonte Adipositas
- Ausgeprägte Insulinresistenz und früher Typ-2-Diabetes
- Hypertriglyzeridämie
- Progrediente Leber- und Nierenerkrankung
Die Insulinresistenz kann im Verhältnis zum BMI unverhältnismäßig schwer sein. Das Syndrom ist progredient und erfordert eine koordinierte Nachsorge von Herz, Gehör, Sehvermögen, Nieren, Leber und endokrinen Funktionen [17]. Die Wirkung von Setmelanotid ist nicht belegt.
Andere wichtige Syndrome
| Syndrom oder genetische Auffälligkeit | Wegweisende Befunde |
|---|---|
| 16p11.2-Deletion mit SH2B1 | Hyperphagie, frühe Adipositas, Sprachentwicklungsverzögerung, Autismus oder Intelligenzminderung |
| Albrights hereditäre Osteodystrophie und Pseudohypoparathyreoidismus | Kleinwuchs, rundes Gesicht, Brachydaktylie, subkutane Ossifikationen und Hormonresistenz |
| WAGRO-Syndrom | Wilms-Tumor, Aniridie, urogenitale Anomalien, Entwicklungsauffälligkeit und Adipositas bei gleichzeitiger BDNF-Deletion |
| Cohen-Syndrom | Entwicklungsauffälligkeit, Mikrozephalie, Netzhautdystrophie, Neutropenie und charakteristische Gesichtszüge |
| Carpenter-Syndrom | Kraniosynostose, Polysyndaktylie, Entwicklungsauffälligkeit und Adipositas |
| Smith-Magenis-Syndrom | Entwicklungsauffälligkeit, Verhaltensprobleme, gestörter zirkadianer Rhythmus und zunehmende Adipositas |
| MYT1L-assoziiertes Syndrom | Intelligenzminderung, Sprechverzögerung, Verhaltensauffälligkeit und Adipositas |
Bei syndromaler Adipositas sollte häufig eine chromosomale Microarray-Analyse erfolgen, insbesondere bei Entwicklungsauffälligkeit, Autismus, Dysmorphie oder Fehlbildungen. Ist das Array unauffällig, kann ein breites Genpanel, eine Exom- oder Genomsequenzierung infrage kommen [18].
Indikationen zur genetischen Abklärung
Wichtigste Kriterien
Internationale Leitlinien und klinische Übersichten empfehlen eine genetische Abklärung vor allem bei schwerer Adipositas mit Beginn vor dem 5. Lebensjahr, insbesondere wenn eine Hyperphagie oder eine eindeutige Familienanamnese vorliegt [6,8,19].
Die Altersgrenze von 10 Jahren ist als alleinige Indikation zu unspezifisch. Ein Beginn vor dem 10. Lebensjahr kann den Verdacht im Rahmen einer Gesamtbeurteilung erhärten, das am besten etablierte Warnzeichen ist jedoch eine schwere Adipositas vor dem 5. Lebensjahr.
Schwere Adipositas bei Kindern kann definiert werden als BMI von mindestens 120 Prozent der alters- und geschlechtsspezifischen 95. Perzentile oder gemäß einer entsprechenden nationalen Definition. Der Verlauf der Wachstumskurve ist wichtiger als ein einzelner BMI-Wert.
Warnzeichen
Eine genetische Abklärung sollte bei einem oder mehreren der folgenden Umstände erwogen werden:
- Schwere Adipositas vor dem 5. Lebensjahr
- Rasche Gewichtszunahme in den ersten beiden Lebensjahren
- Hyperphagie oder pathologisches Nahrungssuchverhalten
- Gestörte Sättigung, die zu erheblichen familiären Konflikten führt oder ein verschlossenes Nahrungsumfeld erfordert
- Mehrere Familienmitglieder mit sehr schwerer früher Adipositas
- Konsanguinität
- Entwicklungsverzögerung, Sprachstörung oder Intelligenzminderung
- Autismus oder ausgeprägte Verhaltensauffälligkeiten zusammen mit früher Adipositas
- Dysmorphiezeichen oder angeborene Fehlbildungen
- Netzhautdystrophie, Sehminderung oder Hörminderung
- Polydaktylie oder Brachydaktylie
- Nierenanomalie oder ungeklärte Nierenfunktionseinschränkung
- Hypogonadismus oder ausbleibende Pubertät
- Kleinwuchs oder beschleunigtes Längenwachstum, das nicht zur üblichen Wachstumskurve passt
- ACTH-Mangel, zentrale Hypothyreose oder multiple hypophysäre Insuffizienzen
- Neonatale Diarrhö, rezidivierende Hypoglykämien oder ausgeprägte Hyperinsulinämie
- Unzureichende und kurzzeitige Wirkung einer gut durchgeführten Adipositastherapie
Die Hyperphagie sollte konkret beschrieben werden. Fragen Sie danach, wie schnell der Patient isst, wie lange die Sättigung anhält, ob das Kind Essen stiehlt oder versteckt, nachts nach Essen sucht, aus dem Abfall isst oder deutlich unruhig wird, wenn Essen eingeschränkt wird.
Anamnese und körperlicher Befund
Die Abklärung sollte umfassen:
- Schwangerschafts- und Geburtsanamnese
- Geburtsgewicht und neonatale Trinkfähigkeit
- Vollständige Kurven für Länge, Gewicht, BMI und Kopfumfang
- Zeitpunkt des Adipositasbeginns und des Adiposity Rebound
- Entwicklung, Schullaufbahn, Sprache und Verhalten
- Sehen, Hören, Schlaf und Epilepsie
- Pubertätsentwicklung
- Arzneimittelanamnese
- Familienanamnese über drei Generationen mit Gewichtsentwicklung und Konsanguinität
- Dysmorphologischer, neurologischer und endokrinologischer Befund
- Beurteilung von Händen, Füßen, Haut, Genitale und Sehfunktion
Migräne, Epilepsie oder Neurofibromatose in der Familie sind für sich genommen keine etablierten Indikationen für ein Adipositas-Genpanel. Sie können jedoch relevant sein, wenn sie Teil eines umfassenderen neurologischen oder syndromalen Phänotyps sind.
Wahl der genetischen Methode
| Klinische Situation | Geeignete Erstanalyse |
|---|---|
| Klassischer Prader-Willi-Phänotyp | Methylierungsanalyse von 15q11-q13 |
| Typischer Bardet-Biedl-Phänotyp | Ziliopathie- oder BBS-Panel, alternativ breite Sequenzierung |
| Frühe hyperphage Adipositas ohne syndromale Merkmale | Panel für monogene Adipositas |
| Adipositas mit Entwicklungsauffälligkeit, Autismus, Dysmorphie oder Fehlbildungen | Chromosomale Microarray-Analyse, häufig gefolgt von Exom- oder Genomsequenzierung |
| Starker Verdacht, aber negatives Panel | Exom- oder Genomsequenzierung mit Kopienzahlanalyse |
| Bekannte familiäre Variante | Gezielte Variantenanalyse und Segregationsanalyse |
Genpanels bieten oft eine gute Abdeckung und schnellere Ergebnisse, sind aber auf bekannte Gene beschränkt. Die Exomsequenzierung ist breiter, kann aber bestimmte intronische Varianten, Repeat-Expansionen, Methylierungsdefekte und strukturelle Veränderungen übersehen. Die Genomsequenzierung bietet eine breitere Abdeckung, erfordert jedoch eine umfangreiche bioinformatische und klinische Interpretation.
Eine Variante unklarer Signifikanz bestätigt die Diagnose nicht und darf nicht allein die Grundlage für eine gezielte Behandlung sein. Segregationsanalyse, funktionelle Daten und eine Neubewertung nach einigen Jahren können erforderlich sein.
In einer belgischen klinischen Kohorte mit 223 Patienten mit früh beginnender Adipositas betrug die diagnostische Ausbeute 3,1 Prozent mit einem 44-Gen-Panel und 4,9 Prozent nach ergänzenden Analysen. Mehr als die Hälfte wies mindestens eine Variante unklarer Signifikanz auf, was das Risiko einer Überdiagnostik verdeutlicht, wenn unsichere Varianten fälschlich als krankheitsverursachend klassifiziert werden [21].
Genetische Beratung
Auf eine gesicherte Diagnose sollte eine genetische Beratung folgen. Das Wiederholungsrisiko variiert:
- Autosomal-rezessive Erkrankungen bedeuten in der Regel ein Risiko von 25 Prozent für jedes Geschwisterkind, wenn beide Eltern Anlageträger sind.
- Autosomal-dominante Erkrankungen können ein Übertragungsrisiko von 50 Prozent bedeuten, die Penetranz kann jedoch unvollständig sein.
- Die meisten Fälle des Prader-Willi-Syndroms haben ein niedriges Wiederholungsrisiko, Defekte des Imprintingzentrums können jedoch ein deutlich höheres Risiko bedingen.
- Chromosomale Deletionen können de novo entstanden oder vererbt sein.
Für eine korrekte Risikoeinschätzung ist die Testung der Eltern und gegebenenfalls weiterer Familienmitglieder erforderlich.
Differenzialdiagnostik
Endokrine Ursachen
Endokrine Erkrankungen verursachen selten eine schwere Adipositas bei erhaltenem oder beschleunigtem Längenwachstum. Kleinwuchs oder ein abflachendes Längenwachstum sollten dagegen den Verdacht beispielsweise auf Hypothyreose, Cushing-Syndrom, Wachstumshormonmangel oder eine Erkrankung von Hypothalamus und Hypophyse lenken.
Ein leicht erhöhtes TSH ist als Folge der Adipositas häufig und bedeutet nicht automatisch eine Hypothyreose. Ein Cushing-Syndrom sollte bei spezifischeren Befunden wie proximaler Muskelschwäche, Neigung zu Hämatomen, Gesichtsplethora und breiten rötlich-violetten Striae vermutet werden [20].
Das PCOS ist bei Adipositas häufig, ist aber keine syndromale Adipositasform und stellt für sich keine Indikation für eine genetische Adipositasabklärung dar. Hyperandrogenismus, Zyklusstörungen, Hirsutismus und Akne sind nach altersangepassten Kriterien abzuklären.
Arzneimittel und psychiatrische Erkrankungen
Gewichtssteigernde Arzneimittel können eine Adipositas sowohl verursachen als auch verschlimmern. Besonders wichtig sind:
- Olanzapin und Clozapin
- Mirtazapin und bestimmte andere Antidepressiva
- Valproat und bestimmte andere Antiepileptika
- Systemische Glukokortikoide
- Insulin und Sulfonylharnstoffe
- Bestimmte Betablocker
Die Binge-Eating-Störung ist von der genetischen Hyperphagie abzugrenzen. Bei Binge Eating treten abgegrenzte Episoden mit Kontrollverlust und anschließendem Unbehagen auf. Die genetische Hyperphagie ist häufig kontinuierlicher und umfasst kurze Sättigung, Fixierung auf Nahrung und aktive Nahrungssuche.
Monogener Diabetes und Stoffwechselerkrankungen
Ein monogener Diabetes kann bei Diabetes mit atypischem Phänotyp erwogen werden, beispielsweise bei negativem Autoantikörperprofil, erhaltener Insulinsekretion und eindeutig dominanter Familienanamnese. Dies ist eine gesonderte genetische Fragestellung und kein typisches Zeichen einer monogenen Adipositas.
Betaoxidationsstörungen, Carnitinstoffwechseldefekte, Pyruvatcarboxylase-Mangel und Porphyrie sind keine häufigen Ursachen der Adipositas. Sie sollten bei spezifischen Symptomen wie metabolischer Dekompensation, hypoketotischer Hypoglykämie, Muskelsymptomen, Enzephalopathie oder attackenartigen Bauchschmerzen abgeklärt werden, nicht durch ein generelles Screening aller Patienten mit Adipositas.
Erworbene hypothalamische Adipositas
Ätiologie
Eine erworbene hypothalamische Adipositas kann auftreten nach:
- Kraniopharyngeom
- Anderen suprasellären Tumoren, beispielsweise Gliomen und Germinomen
- Hypothalamuschirurgie
- Strahlentherapie
- Schädel-Hirn-Trauma
- Entzündlicher oder infiltrativer Erkrankung
- Langerhans-Zell-Histiozytose
Das Kraniopharyngeom ist die am besten untersuchte Ursache. Eine hypothalamische Adipositas tritt bei einem großen Anteil der Patienten mit ausgedehnter Tumorbeteiligung oder therapiebedingter Hypothalamusschädigung auf. Risiko und Schweregrad korrelieren mit der Ausdehnung der Schädigung, insbesondere wenn der hintere Hypothalamus betroffen ist [7,22].
Pathophysiologie
Die Gewichtszunahme beruht nicht allein auf einer gesteigerten Nahrungsaufnahme. Wichtige Mechanismen sind:
- Gestörte Leptin- und Insulinsignalübertragung
- Verminderte Sympathikusaktivität und verminderter Energieverbrauch
- Parasympathikusdominanz und Hyperinsulinämie
- Verminderte spontane körperliche Aktivität
- Schlafstörung und Störung des zirkadianen Rhythmus
- Hyperphagie oder fehlende Sättigung
- Hypophysäre Hormondefizite
- Arzneimittelwirkungen
Eine Hyperphagie kann fehlen. Ein Patient kann auch bei kontrollierter Energiezufuhr infolge eines deutlich verminderten Energieverbrauchs eine schwere hypothalamische Adipositas entwickeln.
Klinisches Bild
Typisch ist eine rasche und schwer kontrollierbare Gewichtszunahme nach Tumormanifestation, Operation oder Strahlentherapie. Begleitbefunde können sein:
- Zentrale Hypothyreose
- ACTH-Mangel
- Wachstumshormonmangel
- Hypogonadotroper Hypogonadismus
- Arginin-Vasopressin-Mangel
- Schlafapnoe oder Hypersomnie
- Störung der Temperaturregulation
- Verhaltens- und Affektveränderungen
- Gesichtsfelddefekte
Eine MRT ist gerechtfertigt bei neu aufgetretener rascher Adipositas zusammen mit Kopfschmerzen, Sehstörungen, Polyurie, Polydipsie, abflachendem Längenwachstum, mehreren hypophysären Hormondefiziten oder anderen neurologischen Symptomen. Bei gewöhnlicher Adipositas ohne solche Befunde soll keine routinemäßige MRT erfolgen.
Behandlung
Die Behandlung muss multidisziplinär erfolgen und Endokrinologe, Ernährungsfachkraft, Physiotherapeut, Psychologe sowie bei Tumorerkrankung Neurochirurg und Onkologe einbeziehen. Hypophysäre Hormondefizite sind korrekt zu behandeln, die Substitution stellt jedoch selten eine normale Gewichtsregulation wieder her.
Lebensstilmaßnahmen sind wichtig, um eine weitere Gewichtszunahme zu begrenzen und Komplikationen zu behandeln, führen aber oft zu geringerer Gewichtsabnahme als bei polygener Adipositas.
GLP-1-Rezeptoragonisten sind biologisch interessant, da Teile ihrer Sättigungswirkung außerhalb des Hypothalamus vermittelt werden können. Eine systematische Übersicht von zehn kleinen Studien mit insgesamt 54 Patienten fand eine mittlere Gewichtsabnahme von 7,4 kg bei den Patienten, für die das Gewicht berichtet wurde, die Datengrundlage bestand jedoch überwiegend aus Fallberichten und Fallserien [23]. In der randomisierten CRANIOEXE-Studie führte Exenatid nach 26 Wochen nicht zu einer statistisch signifikant größeren Gewichtsabnahme als Placebo. Der adjustierte Unterschied betrug minus 3,1 kg mit einem 95-%-Konfidenzintervall von minus 7,0 bis 0,7 kg [24]. Die Evidenz reicht daher nicht aus, um GLP-1-Rezeptoragonisten als spezifisch etablierte Behandlung der hypothalamischen Adipositas zu betrachten, auch wenn sie im Rahmen der üblichen Adipositasindikation eingesetzt werden können.
Setmelanotid führte in frühen Studien zur erworbenen hypothalamischen Adipositas zu vielversprechender Gewichts- und Hungerreduktion, kontrollierte Langzeitdaten fehlen jedoch noch [22]. Die Behandlung sollte bis auf Weiteres als Prüftherapie gelten, sofern sie nicht unter eine aktuell zugelassene Indikation fällt.
Zentral stimulierende Arzneimittel und andere Präparate wurden in kleinen Kollektiven untersucht. Die Ergebnisse sind heterogen und erfordern eine fachärztliche Beurteilung. Zusammenstellungen zur GLP-1-Therapie zeigen zudem, dass das Therapieansprechen stark variiert und eine bessere Phänotypisierung erforderlich ist [25].
Bariatrische Chirurgie bei genetischer und hypothalamischer Adipositas
Die bariatrische Chirurgie kann eine beträchtliche initiale Gewichtsabnahme bewirken, die Evidenz bei monogener, syndromaler und hypothalamischer Adipositas ist jedoch begrenzt. Die Ergebnisse variieren mit genetischer Diagnose, Schweregrad der Hyperphagie, kognitiver Funktion, Operationsverfahren und Nachbeobachtungsdauer.
Bei heterozygoten Varianten im Melanokortinweg ist eine Operation nicht absolut kontraindiziert. Die Kurzzeitergebnisse können denen bei polygener Adipositas ähneln, mehrere Kohorten zeigen jedoch eine stärkere langfristige Gewichtswiederzunahme. Bei biallelischem LEPR-, POMC- oder MC4R-Mangel wurde nach initialer Gewichtsabnahme eine ausgeprägte Gewichtswiederzunahme berichtet [6,7].
Beim Prader-Willi-Syndrom sind die Langzeitergebnisse unsicher, und das Komplikationsrisiko kann erhöht sein. Hyperphagie, kognitive Rigidität, verminderte Schmerzwahrnehmung, gastrointestinale Dysmotilität und Schwierigkeiten, postoperative Ernährungsrestriktionen einzuhalten, müssen berücksichtigt werden. Eine Operation sollte nur in einem Zentrum mit syndromspezifischer und bariatrischer Expertise erwogen werden.
Beim Bardet-Biedl-Syndrom kann eine Operation individuell erwogen werden, Nierenerkrankung, Sehminderung, neuropsychiatrische Schwierigkeiten und die Verfügbarkeit einer gezielten Pharmakotherapie beeinflussen jedoch Nutzen und Risiko [16].
Bei erworbener hypothalamischer Adipositas haben Roux-en-Y-Magenbypass und Sleeve-Gastrektomie in kleinen Serien zu Gewichtsabnahme geführt, die Ergebnisse sind jedoch weniger vorhersagbar als bei gewöhnlicher Adipositas. Hormondefizite, orale Arzneimittelresorption, Durstregulationsstörung und neurokognitive Komorbidität müssen berücksichtigt werden [22].
Es gibt keine Grundlage dafür, routinemäßig ein Hb über 100 g/l speziell wegen einer genetischen Adipositas anzustreben. Ebenso gibt es keine universelle Gewichtsformel, die für die gesamte Anästhetikadosierung verwendet werden kann. Die Dosierung von Anästhetika muss sich an der Pharmakokinetik des jeweiligen Präparats orientieren und kann je nach Arzneimittel vom Gesamt-, Ideal- oder adjustierten Körpergewicht ausgehen. Dies ist eine anästhesiologische Beurteilung.
Eine MRT innerhalb von 72 Stunden und wiederholte Visuskontrollen gehören nicht zur allgemeinen Nachsorge nach bariatrischer Chirurgie. Eine solche Nachsorge ist nach neurochirurgischer Behandlung beispielsweise eines Kraniopharyngeoms relevant und muss vom bariatrischen Nachsorgeprogramm getrennt gehalten werden.
Praktisches Vorgehen
Bei Verdacht auf genetische Adipositas
- Den Wachstumsverlauf anhand der Original-Wachstumskurven bestätigen.
- Hyperphagie und Nahrungssuchverhalten konkret erfassen.
- Entwicklung, Dysmorphie, Sehen, Hören, Nieren, Pubertät und neurologische Befunde beurteilen.
- Eine medikamentöse Ursache und klinisch begründete endokrine Differenzialdiagnosen ausschließen.
- An die pädiatrische oder internistische Endokrinologie und die klinische Genetik überweisen.
- Die genetische Methode nach dem Phänotyp wählen, nicht allein nach dem BMI.
- Varianten gemeinsam mit einem klinischen Genetiker interpretieren.
- Bei bestätigter Diagnose eine genetische Beratung anbieten.
- Prüfen, ob eine gezielte Behandlung oder eine klinische Studie infrage kommt.
- Gleichzeitig die Adipositas und ihre Komplikationen weiterbehandeln.
Basis-Komplikationsscreening
Unabhängig von der genetischen Ursache ist der Patient zu untersuchen auf:
- Blutdruckerhöhung
- Gestörten Glukosestoffwechsel
- Dyslipidämie
- Metabolisch assoziierte steatotische Lebererkrankung
- Obstruktive Schlafapnoe
- Orthopädische Probleme
- Depression, Angst und Essstörung
- Pubertäts- und Fertilitätsprobleme
Ein einzelner ALT-Wert über dem Dreifachen der oberen Referenzgrenze ist kein spezifisches genetisches Warnzeichen. Er ist jedoch ein Grund für eine zügige Leberabklärung gemäß den lokalen Abläufen.
Langfristige Versorgung
Genetische Adipositas erfordert häufig eine lebenslange Behandlung. Ein realistisches Ziel kann eine stabilisierte BMI-Entwicklung, verminderte Hyperphagie, verbesserte metabolische Gesundheit und bessere Lebensqualität sein, eher als ein Normalgewicht.
Die Familie muss erfahren, dass Hyperphagie ein biologisches Symptom ist und kein Mangel an Motivation. Gleichzeitig sind ein strukturiertes Nahrungsumfeld, vorhersehbare Mahlzeiten, angepasste körperliche Aktivität und Verhaltensunterstützung zentrale Bestandteile der Behandlung. Eine gezielte Pharmakotherapie ersetzt nicht die Nachsorge syndromspezifischer Komplikationen.
Quellen
- Maes et al. Genetic and environmental factors in relative body weight and human adiposity. Behavior Genetics 1997. PMID: 9519560
- Chiurazzi et al. Impact of Genetic Variations and Epigenetic Mechanisms on the Risk of Obesity. International Journal of Molecular Sciences 2020. PMID: 33261141
- Hinney et al. From monogenic to polygenic obesity: recent advances. European Child and Adolescent Psychiatry 2010. PMID: 20127379
- Brandkvist et al. Separating the genetics of childhood and adult obesity: a validation study of genetic scores for body mass index in adolescence and adulthood in the HUNT Study. Human Molecular Genetics 2021. PMID: 33276378
- Warrington et al. Association of a body mass index genetic risk score with growth throughout childhood and adolescence. PLoS One 2013. PMID: 24244521
- Fitch et al. Differentiating monogenic and syndromic obesities from polygenic obesity: Assessment, diagnosis, and management. Obesity Pillars 2024. PMID: 38766314
- Faccioli et al. Current Treatments for Patients with Genetic Obesity. Journal of Clinical Research in Pediatric Endocrinology 2023. PMID: 37191347
- Sohn. Genetic obesity: an update with emerging therapeutic approaches. Annals of Pediatric Endocrinology and Metabolism 2022. PMID: 36203267
- von Schnurbein et al. Classification of Congenital Leptin Deficiency. Journal of Clinical Endocrinology and Metabolism 2024. PMID: 38470203
- Clément et al. Efficacy and safety of setmelanotide, an MC4R agonist, in individuals with severe obesity due to LEPR or POMC deficiency: single-arm, open-label, multicentre, phase 3 trials. Lancet Diabetes and Endocrinology 2020. PMID: 33137293
- Gan et al. Appetite- and Weight-Regulating Neuroendocrine Circuitry in Hypothalamic Obesity. Endocrine Reviews 2024. PMID: 38019584
- Wabitsch et al. Natural History of Obesity Due to POMC, PCSK1, and LEPR Deficiency and the Impact of Setmelanotide. Journal of the Endocrine Society 2022. PMID: 35528826
- Haqq et al. Efficacy and safety of setmelanotide in patients with Bardet-Biedl syndrome and Alström syndrome: a multicentre, randomised, double-blind, placebo-controlled, phase 3 trial with an open-label period. Lancet Diabetes and Endocrinology 2022. PMID: 36356613
- Argente et al. Setmelanotide in patients aged 2-5 years with rare MC4R pathway-associated obesity: a 1 year, open-label, multicenter, phase 3 trial. Lancet Diabetes and Endocrinology 2025. PMID: 39549719
- Butler et al. Prader-Willi Syndrome, Clinical Genetics, Diagnosis and Treatment Approaches: An Update. Current Pediatric Reviews 2019. PMID: 31333129
- Dollfus et al. Bardet-Biedl syndrome improved diagnosis criteria and management: Inter European Reference Networks consensus statement and recommendations. European Journal of Human Genetics 2024. PMID: 39085583
- Tahani et al. Consensus clinical management guidelines for Alström syndrome. Orphanet Journal of Rare Diseases 2020. PMID: 32958032
- Rodríguez-López et al. Reviewed and updated Algorithm for Genetic Characterization of Syndromic Obesity Phenotypes. Current Genomics 2022. PMID: 36777005
- Malhotra et al. Evaluation and Management of Early Onset Genetic Obesity in Childhood. Journal of Pediatric Genetics 2021. PMID: 34504723
- van der Valk et al. A comprehensive diagnostic approach to detect underlying causes of obesity in adults. Obesity Reviews 2019. PMID: 30821060
- Harvengt et al. Monogenic etiologies in a cohort of early onset obesity: a real-world experience from Belgium. Frontiers in Endocrinology 2025. PMID: 40822950
- Müller. Management of Acquired Hypothalamic Obesity After Childhood-Onset Craniopharyngioma, A Narrative Review. Biomedicines 2025. PMID: 40426846
- Ng et al. The role of glucagon-like peptide 1 receptor agonists for weight control in individuals with acquired hypothalamic obesity, A systematic review. Clinical Obesity 2024. PMID: 38273176
- Gatta-Cherifi et al. Impact of exenatide on weight loss and eating behavior in adults with craniopharyngioma-related obesity: the CRANIOEXE randomized placebo-controlled trial. European Journal of Endocrinology 2024. PMID: 38450721
- Dimitri und Roth. Treatment of Hypothalamic Obesity With GLP-1 Analogs. Journal of the Endocrine Society 2024. PMID: 39703362