Die Ursache eines Herzstillstands entscheidet über vieles: über die Akuttherapie (frühe Koronarangiographie, Behandlung reversibler Ursachen), über die Prognose, über einen ICD und darüber, ob Angehörige untersucht werden müssen. Dieser Beitrag gibt einen strukturierten Überblick über kardiale und nicht kardiale Ursachen. Der Schwerpunkt liegt auf dem plötzlichen Herzstillstand durch ventrikuläre Arrhythmien. Die reversiblen Ursachen während der Reanimation (die „4 H und HITS“) werden in Erweiterte Reanimationsmaßnahmen (ALS) besprochen, die Risikofaktoren in Risikofaktoren für den plötzlichen Herzstillstand.
Ursachen auf einen Blick
Welche Ursache wahrscheinlich ist, hängt stark vom Alter ab. Die folgende Übersicht hilft bei der ersten Einordnung.
| Altersgruppe | Häufigste Ursachen | Woran man denken sollte |
|---|---|---|
| Säuglinge | plötzlicher Kindstod (SIDS), angeborene Herzfehler | Long-QT-Syndrom als seltene Ursache |
| Kinder, Jugendliche, junge Erwachsene (bis etwa 35 Jahre) | Kardiomyopathien (HCM, ARVC, DCM), Myokarditis, Kanalopathien (Long-QT-, Brugada-Syndrom, CPVT), Koronaranomalien, Präexzitation | Drogen, Commotio cordis; bei strukturell normalem Herzen an Kanalopathien denken |
| Erwachsene ab etwa 35 Jahren | koronare Herzkrankheit (akute Ischämie, alte Infarktnarbe), ischämische Kardiomyopathie | Herzinsuffizienz, Aortenklappenstenose, Elektrolytstörungen, QT-verlängernde Medikamente |
| Alle Altersgruppen, nicht kardial | Lungenembolie, Hypoxie und Asphyxie, Intoxikation, Blutung, Trauma | eher nicht defibrillierbarer Initialrhythmus (Asystolie, PEA) |
Wie viel macht die koronare Herzkrankheit aus?
In den meisten Lehrbüchern steht, dass etwa 80% aller Herzstillstände auf eine akute oder chronische koronare Herzkrankheit zurückgehen, überwiegend auf die chronische Form. Aktuelle Daten sprechen eher für etwa 60%. Zwei Entwicklungen erklären den Unterschied. Die Inzidenz akuter Koronarsyndrome ist in den vergangenen Jahrzehnten deutlich gesunken. Zudem werden STEMI, NSTEMI und instabile Angina pectoris heute früher revaskularisiert, sodass seltener ein Herzstillstand daraus entsteht (Jerkeman et al.).
Klassifikation nach Utstein
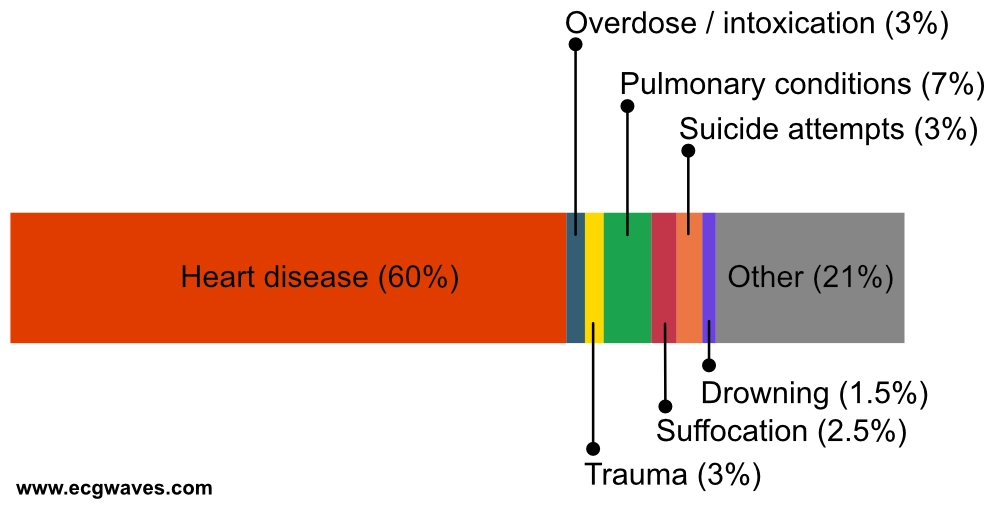
Beim außerklinischen Herzstillstand bleibt die Ursache oft unklar. Bei ungeklärtem Tod, besonders bei jungen Menschen, wird eine Obduktion empfohlen. Wegen der Kosten und fehlender Zustimmung unterbleibt sie jedoch häufig. Die Unsicherheit spiegelt sich in der Utstein-Klassifikation wider (Tabelle 1). Ihre groben Kategorien sind bewusst so gewählt, weil die Präklinik selten mehr hergibt (Perkins et al.). Abbildung 1 zeigt Daten aus dem Schwedischen Reanimationsregister, das kardiale Ursachen als eigene Kategorie erfasst.
| Ursache | Definition |
|---|---|
| Medizinische Ursache | Herzstillstand durch Herzerkrankungen und andere internistische Erkrankungen (Lungenembolie, Blutung, Schlaganfall usw.) sowie Fälle, die keiner anderen Kategorie zugeordnet werden können. |
| Trauma | Herzstillstand durch Gewalt, Unfälle, Verbrennungen oder andere Traumata. |
| Ertrinken | Herzstillstand durch Ertrinken. |
| Stromunfall | Herzstillstand durch elektrischen Strom, der durch das Herz fließt. |
| Asphyxie | Asphyxie durch äußere Ursachen, zum Beispiel Fremdkörper, Erhängen oder Strangulation. |
| Intoxikation | Absichtliche oder versehentliche Überdosierung von Medikamenten, Drogen oder anderen Substanzen (einschließlich Alkohol) mit Herzstillstand als Folge. |
Tabelle 1. Klassifikation der Ursachen des Herzstillstands nach dem Utstein-Protokoll.
Kardiale Ursachen: Substrat und Auslöser
Herzstillstände aus kardialer Ursache haben einen großen Zufallsanteil. Die meisten werden durch ventrikuläre Tachykardie oder Kammerflimmern ausgelöst, und deren Auftreten ist weitgehend stochastisch. Das zeigt ein einfacher Befund: Die allermeisten Myokardinfarkte und Ischämieepisoden verursachen keine maligne Rhythmusstörung. Damit eine Ischämie in Kammerflimmern mündet, müssen weitere proarrhythmische Faktoren hinzukommen.
Man spricht deshalb von einem „perfekten Sturm“. Ischämie, Hämodynamik, autonomes Nervensystem, Elektrolyte und möglicherweise eine genetische Prädisposition wirken zusammen und verändern sich laufend. Manche Faktoren schwanken von Sekunde zu Sekunde, etwa das Ausmaß der Ischämie oder der Sympathikus- und Parasympathikustonus. Andere entwickeln sich über Monate oder Jahre, etwa das Remodeling bei Herzinsuffizienz oder nach Myokardinfarkt.
Ventrikuläre Arrhythmien entstehen leichter, wenn ein arrhythmogenes Substrat vorliegt. Darunter versteht man einen anatomischen oder physiologischen Faktor, der Arrhythmien auslösen oder unterhalten kann, typischerweise nekrotisches oder vernarbtes Myokard nach einem Infarkt. Selbst bei bekanntem Substrat bleibt der genaue Mechanismus oft offen. Ein Patient mit ischämischer Kardiomyopathie hat häufig mehrere Substrate zugleich (Narbengewebe, Dilatation mit Remodeling, wiederholte Ischämien durch Koronarstenosen), sodass der konkrete Auslöser nicht zu bestimmen ist.
Chronische und akute Koronarsyndrome
- Akute myokardiale Ischämie kann ventrikuläre Tachykardien und Kammerflimmern auslösen. Das ist in jeder Phase der koronaren Herzkrankheit möglich, auch als deren Erstmanifestation. Der Mechanismus ist meist ein Reentry um die ischämische Zone.
- Akuter Myokardinfarkt: Auch hier ist Reentry der häufigste Mechanismus. Das Risiko für Kammerflimmern ist in den ersten Minuten und in der ersten Stunde am höchsten und nimmt danach rasch ab. Deshalb versterben viele Infarktpatienten vor Erreichen des Krankenhauses.
- Chronische Koronarverschlüsse (CTO) sind vollständige, länger bestehende Verschlüsse einer Koronararterie. Praktisch alle CTO werden über Kollateralen versorgt. Trotzdem hat das abhängige Myokard meist bereits ein arrhythmogenes Substrat entwickelt, etwa eine Infarktnarbe. Kollateralen können einen weiteren Infarkt verhindern und in Ruhe eine normale Kontraktion ermöglichen. Ihre funktionelle Reserve ist aber begrenzt, und die meisten Patienten mit CTO haben unter Belastung eine Ischämie im abhängigen Areal. Etwa 35% der Patienten mit außerklinischem Herzstillstand und initial defibrillierbarem Rhythmus haben einen CTO (Lemkes et al.).
- Ischämische Kardiomyopathie: Remodeling, Narbe und Herzinsuffizienz zusammen ergeben ein sehr hohes Risiko für maligne ventrikuläre Arrhythmien und den plötzlichen Herzstillstand.
Bei Patienten mit Herzstillstand ist ein früherer Myokardinfarkt deutlich häufiger als ein akuter. Ein alter Infarkt findet sich bei 40 bis 70% aller außerklinischen Herzstillstände, ein akuter oder frischer Infarkt bei etwa 20%. In der POST-SCD-Studie hatten nur 30% der Fälle ein akutes Koronarsyndrom (Tseng et al.). Liegt eine koronare Herzkrankheit zugrunde, ist das Substrat also meist eine alte Narbe.
Das Risiko steigt mit dem Ausmaß von Ischämie oder Infarkt. Elektrolytstörungen, Hypotonie, Hypertonie, linksventrikuläre Druck- oder Volumenbelastung und Sympathikusaktivierung erhöhen es zusätzlich.
Weitere Ursachen an den Koronararterien
- Angeborene Koronaranomalien: Varianten des Koronarursprungs finden sich je nach Definition und Methode bei bis zu etwa 5% der Bevölkerung (Angelini et al.). Einige sind mit einem erhöhten Risiko verbunden, besonders bei intensiver Belastung. Typisch ist der Abgang einer Koronararterie aus dem gegenüberliegenden Sinus mit interarteriellem Verlauf zwischen Aorta und Truncus pulmonalis.
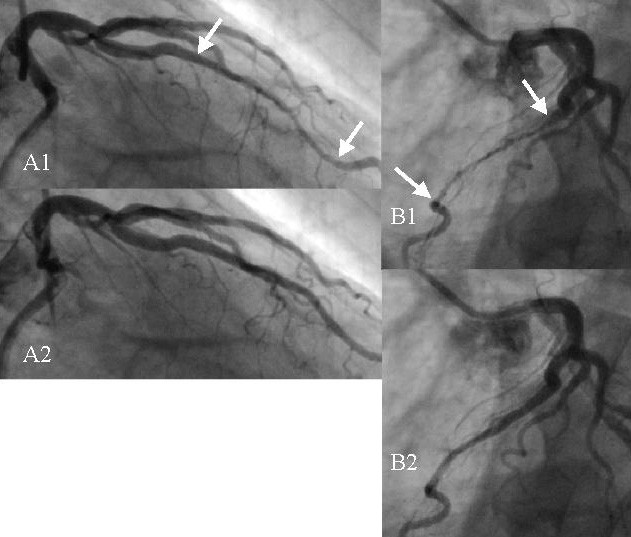
- Myokardbrücken (bei etwa 1% der Bevölkerung): Ein epikardiales Koronarsegment verläuft im Myokard und wird in der Systole komprimiert (Abbildung 2). Sie gelten als Risikofaktor, vor allem unter Belastung.
- Koronarembolien: aus einer Endokarditis (Aorten- oder Mitralklappe), aus Thromben in der proximalen Aorta, aus wandständigen Thromben im linken Ventrikel und aus Thromben im linken Vorhofohr.
- Arteriitis der Koronararterien: Kawasaki-Syndrom und Panarteriitis nodosa (PAN).
- Koronarspasmus: Er kann über ventrikuläre Arrhythmien zum Herzstillstand führen. Das Risiko ist offenbar höher, wenn der Spasmus in atherosklerotisch veränderten, stenosierten Gefäßen auftritt.
- Proximale Aortendissektion: Verlegt die Dissektion ein Koronarostium, entstehen eine ausgedehnte Ischämie und ventrikuläre Arrhythmien.
Was Troponin nach Herzstillstand aussagt
Kardiales Troponin T (TnT) und Troponin I (TnI) werden nach außerklinischem Herzstillstand oft bestimmt, um einen Infarkt als Ursache zu erkennen. Die Überlegung dahinter: Eine Myokardnekrose beginnt nach etwa 20 Minuten vollständiger Anoxie. Bei anderen Ursachen müsste das Troponin also niedrig sein, bei einem Infarkt hoch. In der Praxis trägt diese Logik nicht. Eine Studie untersuchte 145 Patienten mit Spontankreislauf nach Herzstillstand mit seriellen Troponinmessungen und Echokardiographie. Alle hatten erhöhte Werte, und die Höhe unterschied nicht zwischen infarktbedingtem und anderem Herzstillstand. Mit Überleben oder linksventrikulärer Funktion korrelierten die Werte ebenfalls nicht (Agusala et al.). Reanimation, Defibrillation und globale Ischämie setzen selbst Troponin frei.
Über die Koronarangiographie nach ROSC entscheiden deshalb das EKG, insbesondere ST-Hebungen, und die klinische Gesamtsituation, nicht der Troponinwert. Ein sehr früh nach ROSC abgeleitetes EKG kann irreführende ST-Veränderungen zeigen und sollte nach einigen Minuten wiederholt werden. Näheres in Postreanimationsbehandlung nach ROSC und EKG-Interpretation nach ROSC.
Hypertrophie und hypertrophe Kardiomyopathie
Jede Form der Hypertrophie erhöht das Risiko für ventrikuläre Arrhythmien und den plötzlichen Herzstillstand, unabhängig von Ursache und Lokalisation. Häufigste Ursache der linksventrikulären Hypertrophie ist die arterielle Hypertonie. Da die Hypertonie auch eine koronare Herzkrankheit fördert, bestehen Hypertrophie und Ischämie oft gleichzeitig, und das Arrhythmierisiko addiert sich. Dieselben Risikofaktoren begünstigen außerdem die Aortenklappenstenose. Das absolute Risiko bei hypertensiver Hypertrophie bleibt dennoch gering.
Die rechtsventrikuläre Hypertrophie ist meist Folge einer pulmonalen Hypertonie. Auch sie geht mit einem erhöhten Risiko einher.
Die hypertrophe Kardiomyopathie (HCM) ist eine genetische Kardiomyopathie mit lokalisierter oder generalisierter linksventrikulärer Hypertrophie, meist septal, apikal oder lateral. Eine septale Hypertrophie kann den linksventrikulären Ausflusstrakt (LVOT) einengen, dann spricht man von hypertropher obstruktiver Kardiomyopathie (HOCM). Die HCM gehört zu den häufigsten Ursachen des plötzlichen Herzstillstands bei jungen Menschen, auch bei Sportlern. Der Stillstand entsteht dabei wahrscheinlich nicht durch die Obstruktion selbst, sondern durch ventrikuläre Arrhythmien. Mehr dazu in Hypertrophe Kardiomyopathie (HCM).
Das Arrhythmierisiko korreliert mit dem Ausmaß der Hypertrophie, der Ejektionsfraktion und der Ventrikelgröße. Eine reduzierte Ejektionsfraktion und eine Dilatation erhöhen das Risiko.
Kardiomyopathien und Herzinsuffizienz
Alle Kardiomyopathien gehen mit einem erhöhten Risiko für den plötzlichen Herztod einher. Hohes Risiko signalisieren Synkopen, eine Familienanamnese mit Herzstillstand oder plötzlichem Herztod, rezidivierende ventrikuläre Arrhythmien und ein früher Krankheitsbeginn. Eine ungeklärte Synkope bei Kardiomyopathie gilt bis zum Beweis des Gegenteils als arrhythmogen.
Bei Herzinsuffizienz mit reduzierter Ejektionsfraktion (HFrEF) starben in klassischen Kohorten etwa 50% am plötzlichen Herzstillstand (Packer et al.). Unter moderner medikamentöser Therapie ist dieser Anteil gesunken. Je niedriger die Ejektionsfraktion, desto höher das Risiko. Die meisten plötzlichen Todesfälle bei Herzinsuffizienz gehen auf ventrikuläre Tachyarrhythmien zurück, eine Minderheit auf Bradyarrhythmien oder pulslose elektrische Aktivität. Bei Herzinsuffizienz mit erhaltener Ejektionsfraktion (HFpEF) stirbt etwa ein Drittel am plötzlichen Herzstillstand (Vaduganathan et al.).
Die ischämische Kardiomyopathie mit Herzinsuffizienz ist wahrscheinlich mit einem höheren Risiko verbunden als jede andere Kardiomyopathie. Ebenfalls mit erhöhtem Risiko gehen einher:
- dilatative Kardiomyopathie (DCM)
- restriktive Kardiomyopathie (RCM)
- alkoholische Kardiomyopathie
- diabetische Kardiomyopathie
- peripartale Kardiomyopathie (siehe Peripartale Kardiomyopathie)
Die Myokarditis verläuft meist gutartig. Sie kann aber durch akute Herzinsuffizienz, ventrikuläre Arrhythmien und Herzstillstand kompliziert werden, auch bei jungen, bis dahin gesunden Menschen.
Arrhythmogene rechtsventrikuläre Kardiomyopathie (ARVC)
Die ARVC erhöht das Risiko für monomorphe VT, polymorphe VT, Kammerflimmern und plötzlichen Herztod. Sie betrifft meist den rechten Ventrikel, kann aber auch den linken einbeziehen. Typisch ist eine VT mit Linksschenkelblockmorphologie bei jungen Menschen. Intensive körperliche Belastung beschleunigt die Erkrankung und sollte gemieden werden. Eine Synkope ist ein starker Prädiktor für einen späteren Herzstillstand. Weitere Informationen in Arrhythmogene rechtsventrikuläre Kardiomyopathie (Dysplasie).
Akute Herzinsuffizienz
Akuter Myokardinfarkt, dekompensierte chronische Herzinsuffizienz, Endokarditis oder hypertensive Krise können eine akute Herzinsuffizienz auslösen. Das Risiko eines Herzstillstands ist dann hoch, durch ventrikuläre Arrhythmien, durch kardiogenen Schock oder durch beides. Eine akute Belastung des linken Ventrikels trifft auf eine massive sympathische Gegenregulation und oft auf weitere proarrhythmische Faktoren wie Elektrolytverschiebungen unter Diuretika.
Entzündliche Ursachen und Speicherkrankheiten
- Die Riesenzellmyokarditis birgt ein hohes Risiko für den Herzstillstand.
- Auch die eosinophile Myokarditis ist mit einem hohen Risiko verbunden.
- In einer finnischen landesweiten Studie zur kardialen Sarkoidose war der höhergradige AV-Block die häufigste Erstmanifestation (42%), gefolgt von Herzinsuffizienz (17%), plötzlichem Herztod (14%) und anhaltender ventrikulärer Tachykardie (14%) (Ekström et al.). Ein neu aufgetretener AV-Block bei einem jüngeren Erwachsenen sollte daher an eine Sarkoidose denken lassen.
- Die systemische Sklerose (Sklerodermie) erhöht das Risiko ebenfalls.
- Die Amyloidose (AL, ATTR) erhöht das Risiko für den Herzstillstand.
Herzklappenerkrankungen
Linksseitige Klappenerkrankungen sind eindeutig mit dem plötzlichen Herzstillstand assoziiert. Am deutlichsten gilt das für die Aortenklappenstenose mit einem jährlichen Risiko von etwa 1%. Das Risiko steigt mit dem Schweregrad und kann durch chirurgischen Klappenersatz oder TAVI etwa halbiert werden. Ein Restrisiko bleibt auch danach, bedingt durch begleitende koronare Herzkrankheit, Herzinsuffizienz, Hypertrophie und Prothesendysfunktion. Mehr dazu in Aortenklappenstenose.
Chirurgischer Klappenersatz und TAVI können einen höhergradigen AV-Block verursachen. Ein Herzstillstand ist dabei selten, weil die Patienten in den ersten Tagen am Monitor überwacht werden.
Auch der Mitralklappenprolaps ist mit einem erhöhten Risiko verbunden. Die Variante mit Mitralanulus-Disjunktion (MAD, mitral annular disjunction) geht möglicherweise mit einem höheren Risiko einher, die Evidenz ist aber begrenzt (Bennett et al.). Aorten- und Mitralklappeninsuffizienz erhöhen das Risiko leicht.
Die Endokarditis führt selten zu ventrikulären Arrhythmien. Treten sie auf, sollte man an septische Koronarembolien denken, die VT und Kammerflimmern auslösen können.
Angeborene Herzfehler
Mit erhöhtem Risiko für den plötzlichen Herzstillstand gehen unter anderem einher:
- angeborene Aortenstenose
- Shunt-Vitien mit Erhöhung des pulmonalen Gefäßwiderstands (PVR)
- Eisenmenger-Syndrom
- Fallot-Tetralogie
- Transposition der großen Arterien
- AV-Kanal-Defekte
Nach korrigierenden Operationen kann Narbengewebe ventrikuläre Arrhythmien und einen Herzstillstand begünstigen, oft erst Jahrzehnte später.
Leitungsstörungen und Präexzitation
AV-Blockierungen
Ein AV-Block ist eine seltenere Ursache des plötzlichen Herzstillstands. Das liegt an der Hierarchie der Schrittmacherzentren: Fällt ein höheres Zentrum aus, springt fast immer ein tieferes ein, in der Reihenfolge Vorhof, AV-Knoten, His-Purkinje-System und Kammermyokard. Ersatzrhythmen sind aber nicht zuverlässig und können jederzeit versagen. Je tiefer der Ursprung, desto langsamer und instabiler ist der Ersatzrhythmus. Ein höhergradiger AV-Block gilt deshalb auch bei scheinbar stabilem Ersatzrhythmus als potenziell lebensbedrohlich.
Akut wird mit Atropin behandelt, bei Versagen mit Adrenalin oder Isoprenalin als Infusion oder mit transkutaner beziehungsweise transvenöser Stimulation, bis bei Bedarf ein permanenter Schrittmacher implantiert wird. Bei infranodalen Blockierungen (AV-Block II° Typ Mobitz II, AV-Block III° mit breitem Ersatzrhythmus) ist Atropin oft wirkungslos. Dann sollte man die Stimulation früh vorbereiten.
Ein AV-Block I° und ein AV-Block II° Typ Wenckebach (Mobitz I) können in einen höhergradigen Block übergehen. Das Risiko gilt beim AV-Block I° als sehr gering und beim Typ Mobitz I als gering. Ein Myokardinfarkt mit neuem Rechtsschenkelblock und Faszikelblock weist dagegen auf ein erhöhtes Risiko eines kompletten AV-Blocks hin.
Intraventrikuläre Leitungsstörungen mit breitem QRS-Komplex zeigen bei koronarer Herzkrankheit ein erhöhtes Risiko an. Pathologische Q-Zacken sprechen für einen früheren großen Infarkt, also für ein bedeutendes Substrat für VT und Kammerflimmern.
Präexzitation (WPW-Syndrom)
Die Präexzitation beim Wolff-Parkinson-White-Syndrom (WPW-Syndrom) kann hämodynamisch relevante Tachykardien verursachen (orthodrome und antidrome AVRT), aber nur sehr selten einen Herzstillstand. Gefährdet sind Patienten, deren akzessorische Bahn eine kurze anterograde Refraktärzeit hat. Bei ihnen kann Vorhofflimmern mit sehr hoher Frequenz auf die Kammern übergeleitet werden und in Kammerflimmern münden. Ein Warnzeichen ist ein sehr kurzes präexzitiertes RR-Intervall während Vorhofflimmerns (≤250 ms). Bei präexzitiertem Vorhofflimmern sind AV-Knoten-blockierende Medikamente wie Verapamil, Diltiazem, Betablocker, Digoxin und Adenosin kontraindiziert, weil sie die Überleitung über die akzessorische Bahn begünstigen können. Siehe Präexzitation, AVRT und WPW-Syndrom.
Long-QT-Syndrom (LQTS)
Eine verlängerte QT-Zeit kann Torsade-de-pointes-Tachykardien auslösen. Diese terminieren oft spontan, degenerieren aber mit hohem Risiko in Kammerflimmern. Die Torsade de pointes ist deshalb eine hochgradig instabile Arrhythmie, unabhängig davon, ob die QT-Verlängerung angeboren oder erworben ist. Die meisten Menschen mit verlängerter QT-Zeit haben sie als Nebenwirkung von Medikamenten erworben, die angeborene Form ist deutlich seltener. Weitere Informationen in Torsade-de-pointes-Tachykardie und Long-QT-Syndrom (LQTS).
Angeborenes Long-QT-Syndrom
Das angeborene LQTS ist eine genetisch heterogene Repolarisationsstörung mit verlängerter QT-Zeit und erhöhtem Risiko für ventrikuläre Arrhythmien und plötzlichen Herzstillstand. Die drei häufigsten Typen unterscheiden sich in Auslösern und EKG-Bild, was für Anamnese und Beratung nützlich ist.
| Typ | Gen und Mechanismus | Typische Auslöser | Typische EKG-Veränderung |
|---|---|---|---|
| LQT1 | KCNQ1, Funktionsverlust des kardialen Kaliumkanals (häufigster Typ) | körperliche Belastung, besonders Schwimmen, andere sympathische Trigger | breitbasige T-Wellen |
| LQT2 | KCNH2, Funktionsverlust des Kaliumkanals | plötzliche Schreckreize (laute Geräusche, Wecker, Angst), Stress, Belastung, Schlaf; hohes Risiko in der Postpartalzeit | T-Welle mit niedriger Amplitude und zusätzlichem Buckel oder Kerbe |
| LQT3 | SCN5A, vermehrter Natriumeinstrom | plötzlicher Tod im Schlaf und in Ruhe; auch Bradykardien können maligne Arrhythmien auslösen | spät beginnende T-Welle (lange isoelektrische ST-Strecke) mit spitzer T-Welle |
| LQT4 | ANK2 (kodiert ein Ankerprotein, das Membranproteine am Zytoskelett verankert); selten, etwa 1% der Fälle | verschiedene Arrhythmien, u. a. CPVT-ähnliche Phänotypen, Vorhofflimmern, Leitungsstörungen, Sinusknotendysfunktion, Bradykardie | variabel |
Andere Varianten sind sehr selten und oft Teil umfassenderer Syndrome mit Beteiligung mehrerer Organsysteme (Jervell-Lange-Nielsen-Syndrom, Romano-Ward-Syndrom). Patienten mit angeborenem LQTS sollen keine QT-verlängernden Medikamente erhalten.
Das individuelle Risiko ist schwer vorherzusagen. Manche Betroffene erleiden nie eine Arrhythmie, andere wiederholt Herzstillstände. Als Warnzeichen gelten:
- Synkopen
- deutlich verlängerte QT-Zeit
- T-Wellen- oder QT-Alternans
- Familienanamnese mit plötzlichem Herztod
- dokumentierte Torsade de pointes, andere ventrikuläre Tachykardien oder Kammerflimmern
Erworbenes Long-QT-Syndrom
Viele Erkrankungen und Medikamente verlängern die QT-Zeit. Diese erworbene Form ist häufiger als die angeborene und klinisch besonders wichtig, weil sie sich oft beheben lässt. Typisch ist die Kombination mehrerer Faktoren: ein QT-verlängerndes Medikament, Hypokaliämie oder Hypomagnesiämie, Bradykardie, weibliches Geschlecht, strukturelle Herzerkrankung. Eine Zusammenstellung der Ursachen und Medikamente findet sich in Erworbenes Long-QT-Syndrom und medikamenteninduzierte Arrhythmien.
Kurzes QT-Syndrom (SQTS)
Das SQTS ist eine seltene Erkrankung mit verkürzter QTc-Zeit und erhöhtem Risiko für ventrikuläre Arrhythmien und Herzstillstand. Nach den ESC-Leitlinien 2022 wird die Diagnose bei einer QTc-Zeit ≤360 ms gestellt, wenn zusätzlich eine pathogene Mutation, eine Familienanamnese für SQTS oder ein überlebtes Ereignis mit VT oder Kammerflimmern ohne Herzerkrankung vorliegt. Bei einer QTc-Zeit ≤320 ms sollte die Diagnose auch ohne diese Zusatzkriterien erwogen werden (Zeppenfeld et al.).
J-Wellen-Syndrome
Zwei J-Wellen-Syndrome erhöhen das Risiko für den Herzstillstand: das Brugada-Syndrom und das Syndrom der frühen Repolarisation (siehe J-Wellen-Syndrome im EKG).
Brugada-Syndrom
Das Brugada-Syndrom wird autosomal dominant vererbt. Es wurden mehr als 20 Gene beschrieben, aber nur für SCN5A (das Gen des kardialen Natriumkanals) ist die Ursächlichkeit gesichert (Hosseini et al.). Betroffene sind meist bis zum Alter von 20 bis 55 Jahren asymptomatisch. Dann fallen sie mit Synkopen, ventrikulären Tachykardien, Kammerflimmern, Herzstillstand oder plötzlichem Herztod auf. Oft besteht eine Familienanamnese mit Synkopen und unerwarteten Todesfällen.
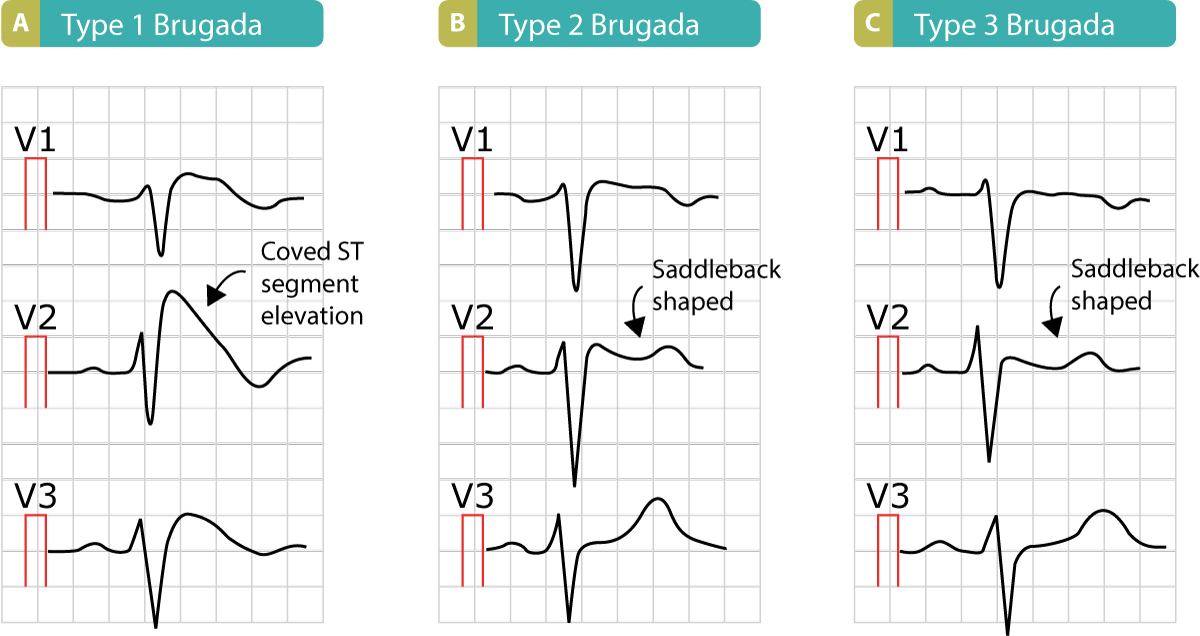
Die typischen EKG-Veränderungen sind intermittierend. EKG-Muster und Arrhythmien treten bevorzugt in Ruhe, im Schlaf, bei Fieber und bei hohem Vagotonus auf. Körperliche Belastung scheint das Arrhythmierisiko nicht zu erhöhen. Praktisch wichtig ist deshalb, Fieber bei bekanntem Brugada-Syndrom konsequent zu senken. Männer und Patienten mit spontanem Typ-1-Muster sind unter den Betroffenen mit Herzstillstand überrepräsentiert. Natriumkanalblocker wie Ajmalin, Flecainid und Procainamid können das Muster und Arrhythmien provozieren, was diagnostisch genutzt wird. Ausführlich: Brugada-Syndrom.
EKG-Typen des Brugada-Syndroms
| Typ | Morphologie in V1 bis V2 | Bedeutung |
|---|---|---|
| Typ 1 | gewölbte („coved“) ST-Hebung ≥2 mm, übergehend in eine negative T-Welle | Ein spontanes Typ-1-Muster in mindestens einer rechtspräkordialen Ableitung (auch in höher platzierten Ableitungen im 2. oder 3. Interkostalraum) sichert die Diagnose, wenn keine andere Erklärung vorliegt. |
| Typ 2 | sattelförmige („saddleback“) ST-Hebung, J-Punkt ≥2 mm, terminale ST-Hebung ≥1 mm | allein nicht diagnostisch, ggf. Provokationstest |
| Typ 3 | wie Typ 2, terminale ST-Hebung <1 mm | allein nicht diagnostisch; in neueren Konsensuspapieren mit Typ 2 zusammengefasst |
Syndrom der frühen Repolarisation
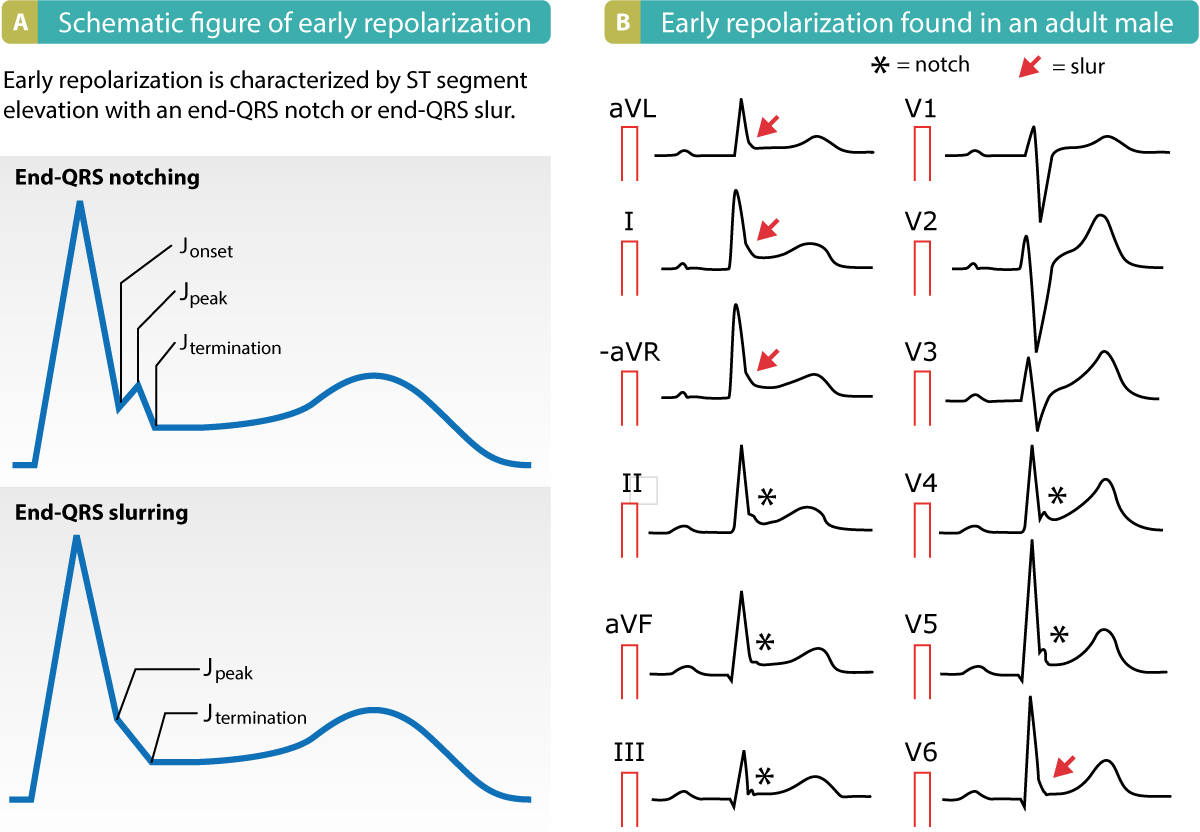
Etwa 5 bis 13% der Allgemeinbevölkerung zeigen im EKG eine frühe Repolarisation, davon etwa 70% Männer. Eine frühe Repolarisation, besonders in den inferioren Ableitungen II, III und aVF, ist mit idiopathischem Kammerflimmern und einem erhöhten relativen Risiko für den Herzstillstand assoziiert. Das absolute Risiko bleibt sehr niedrig. Ein Zufallsbefund bei einem asymptomatischen Menschen ohne Familienanamnese ist deshalb kein Grund zur Beunruhigung.
Die ST-Hebungen verlaufen meist konkav und sind in den Brustwandableitungen am deutlichsten. Die T-Wellen sind hoch. Der Hauptbefund ist ein Buckel („Notch“) oder eine Schleuderung („Slur“) am Übergang von der R-Zacke zur ST-Strecke. Der Buckel liegt vollständig oberhalb der Nulllinie, die Schleuderung beginnt bereits vor Erreichen der Nulllinie.
In den anterioren Brustwandableitungen (V3 bis V4) gilt das Muster als benigne. Je höher die J-Punkte, desto höher das Risiko für Kammerflimmern. Auch eine horizontale oder absteigende ST-Strecke nach dem J-Punkt spricht eher für ein höheres Risiko als ein rasch aufsteigender Verlauf. Wahrscheinlich wirkt die frühe Repolarisation als prädisponierender Faktor, der erst unter Auslösern wie Ischämie oder Myokardinfarkt zum Tragen kommt.
Katecholaminerge polymorphe ventrikuläre Tachykardie (CPVT)
Die CPVT ist eine erbliche Erkrankung mit hoher Mortalität durch den plötzlichen Herztod. Die Prävalenz liegt bei etwa 1 zu 10 000. Unter körperlicher oder emotionaler Belastung entstehen polymorphe und bidirektionale ventrikuläre Tachykardien. Das Ruhe-EKG ist typischerweise völlig unauffällig, deshalb wird die Erkrankung leicht übersehen. Ein Belastungs-EKG kann die Diagnose aufdecken, wenn mit steigender Herzfrequenz zunehmend ventrikuläre Extrasystolen bis hin zu bidirektionalen Salven auftreten. Weil die Arrhythmien katecholaminvermittelt sind, sind Betablocker die Basistherapie, bei Bedarf ergänzt durch Flecainid.
Takotsubo-Kardiomyopathie
Die Takotsubo-Kardiomyopathie wird auf eine massive Katecholaminfreisetzung zurückgeführt. Sie führt zu einem ausgedehnten myokardialen „Stunning“, typischerweise der Herzspitze, die sich ballonartig aufweitet und vorübergehend nicht kontrahiert. Die Prognose ist meist gut. Ob ein erhöhtes Risiko für den plötzlichen Herzstillstand besteht, ist unklar. Die Erkrankung kann eine ausgeprägte QT-Verlängerung verursachen. Die erhöhte Mortalität geht vor allem auf den hämodynamischen Kollaps zurück, weniger auf ventrikuläre Arrhythmien. Siehe Takotsubo-Kardiomyopathie.
Plötzlicher Kindstod (SIDS)
Der plötzliche Kindstod (SIDS, sudden infant death syndrome) ist definiert als der plötzliche Tod eines scheinbar gesunden Säuglings unter einem Jahr, der auch nach gründlicher Untersuchung einschließlich Obduktion ungeklärt bleibt (Willinger et al.). Früher war er häufiger, als Säuglinge in Bauchlage schliefen. Seit davon abgeraten wird, hat sich die Inzidenz etwa halbiert. Der Mechanismus ist nicht abschließend geklärt. Diskutiert werden Störungen der Atem- und Aufwachregulation mit obstruktiven Apnoen. Bei einem Teil der Säuglinge liegt möglicherweise ein LQTS vor.
Herzstillstand bei Sport und körperlicher Aktivität
Sport geht während und kurz nach der Belastung mit einem leicht erhöhten Risiko für Myokardinfarkt und Herzstillstand einher. Das absolute Risiko ist äußerst gering. Die Ursache hängt vom Alter ab. Bei jungen Menschen mit ungeklärter Synkope oder Herzstillstand stehen Kardiomyopathien (HCM, ARVC, Myokarditis) im Vordergrund, seltener Kanalopathien wie Brugada-Syndrom oder CPVT. Bei Menschen mittleren und höheren Alters ist die koronare Herzkrankheit die häufigste Ursache. Nach einer Myokarditis wird für 3 bis 6 Monate von Wettkampf- und intensivem Sport abgeraten, weil das Risiko ventrikulärer Arrhythmien in dieser Zeit am höchsten ist.
Weitere Ursachen des Herzstillstands
- Commotio cordis: Ein stumpfer Schlag auf den Thorax, etwa durch einen Ball, kann Kammerflimmern auslösen, wenn er in die vulnerable Phase der Repolarisation fällt. Das Herz ist dabei strukturell gesund, eine sofortige Defibrillation ist entscheidend.
- Maligne Hyperthermie und Hitzschlag, auch bei körperlicher Belastung in Hitze (siehe Herzstillstand bei Hyperthermie und maligner Hyperthermie).
- Idiopathisches Kammerflimmern: Kammerflimmern ohne erkennbare Grunderkrankung. Die Diagnose ist eine Ausschlussdiagnose.
- Lungenembolie.
- Luftembolie.
- Schlafapnoe: Apnoe, Hypoxie und Bradyarrhythmien können zum Herzstillstand führen.
- Aortendissektion.
- Herzbeuteltamponade (siehe Herzstillstand bei Herzbeuteltamponade).
Ursachensuche nach überlebtem Herzstillstand
Nach ROSC geht es zunächst um behebbare Ursachen, dann um die Grunderkrankung und schließlich um die Frage nach einer erblichen Ursache. Eine strukturierte Abklärung umfasst in der Regel:
| Schritt | Untersuchung | Frage |
|---|---|---|
| 1 | 12-Kanal-EKG, bei Bedarf wiederholt | ST-Hebungen, Ischämie, QT-Zeit, Brugada-Muster, Präexzitation, Q-Zacken |
| 2 | Labor: Kalium, Magnesium, Calcium, Blutgasanalyse, ggf. Toxikologie | Elektrolytstörung, Intoxikation, Azidose |
| 3 | Echokardiographie | Pumpfunktion, Wandbewegungsstörung, Hypertrophie, Klappen, Tamponade, Rechtsherzbelastung |
| 4 | Koronarangiographie (oder Koronar-CT) | akuter Verschluss, koronare Herzkrankheit, Koronaranomalie |
| 5 | Kardiale MRT | Narbe, Myokarditis, Kardiomyopathie, Sarkoidose |
| 6 | Medikamenten- und Familienanamnese | QT-verlängernde Substanzen, plötzliche Todesfälle oder Synkopen in der Familie |
| 7 | bei weiterhin unklarer Ursache: Belastungstest, Provokationstest mit Natriumkanalblocker, genetische Diagnostik | CPVT, Brugada-Syndrom, LQTS |
Bleibt die Ursache bei einem jungen Verstorbenen unklar, sollten Obduktion und molekulargenetische Untersuchung angestrebt werden. Erstgradige Angehörige sollten bei Verdacht auf eine erbliche Ursache kardiologisch untersucht werden. Das weitere Vorgehen nach ROSC beschreibt Postreanimationsbehandlung nach ROSC. Wie sich solche Ursachen im Rhythmusstreifen zeigen, illustrieren die Fallbeispiele, etwa Plötzlicher Herzstillstand: Fall 1 zur medikamenteninduzierten Arrhythmie und Fall 8 zur akuten Ischämie.
Referenzen
Bennett S, Thamman R, Griffiths T, Oxley C, Khan JN, Phan T, Patwala A, Heatlie G, Kwok CS. Mitral annular disjunction: A systematic review of the literature. Echocardiography. 2019 Aug;36(8):1549-1558.
Vaduganathan M, Patel RB, Michel A, et al. Mode of death in heart failure with preserved ejection fraction. J Am Coll Cardiol. 2017;69:556-569.
Ekström K, Lehtonen J, Nordenswan HK, et al. Sudden death in cardiac sarcoidosis: an analysis of nationwide clinical and cause-of-death registries. Eur Heart J. 2019;40:3121-3128.
Finocchiaro G, Papadakis M, Robertus JL, et al. Etiology of sudden death in sports: insights from a United Kingdom regional registry. J Am Coll Cardiol. 2016;67:2108-2115.
Minners J, Rossebo A, Chambers JB, et al. Sudden cardiac death in asymptomatic patients with aortic stenosis. Heart. 2020;106:1646-1650.
Urena M, Webb JG, Eltchaninoff H, et al. Late cardiac death in patients undergoing transcatheter aortic valve replacement: incidence and predictors of advanced heart failure and sudden cardiac death. J Am Coll Cardiol. 2015;65:437-448.
Fulton BL, Liang JJ, Enriquez A, et al. Imaging characteristics of papillary muscle site of origin of ventricular arrhythmias in patients with mitral valve prolapse. J Cardiovasc Electrophysiol. 2018;29:146-153.
Myerburg RJ. Physiological variations, environmental factors, and genetic modifications in inherited LQT syndromes. J Am Coll Cardiol. 2015;65:375-377.
Sollazzo F, Palmieri V, Gervasi SF, et al. Sudden cardiac death in athletes in Italy during 2019: Internet-based epidemiological research. Medicina (Kaunas). 2021;57.
Tseng ZH, Olgin JE, Vittinghoff E, et al. Prospective countywide surveillance and autopsy characterization of sudden cardiac death: post SCD study. Circulation. 2018;137:2689-2700.
Angelini P. Coronary Artery Anomalies: An Entity in Search of an Identity. Circulation. 2007;115:1296-1305. https://doi.org/10.1161/CIRCULATIONAHA.106.618082
Hosseini SM, Kim R, Udupa S, et al. Reappraisal of reported genes for sudden arrhythmic death: evidence-based evaluation of gene validity for Brugada syndrome. Circulation 2018;138:1195-1205. PMID: 29959160